


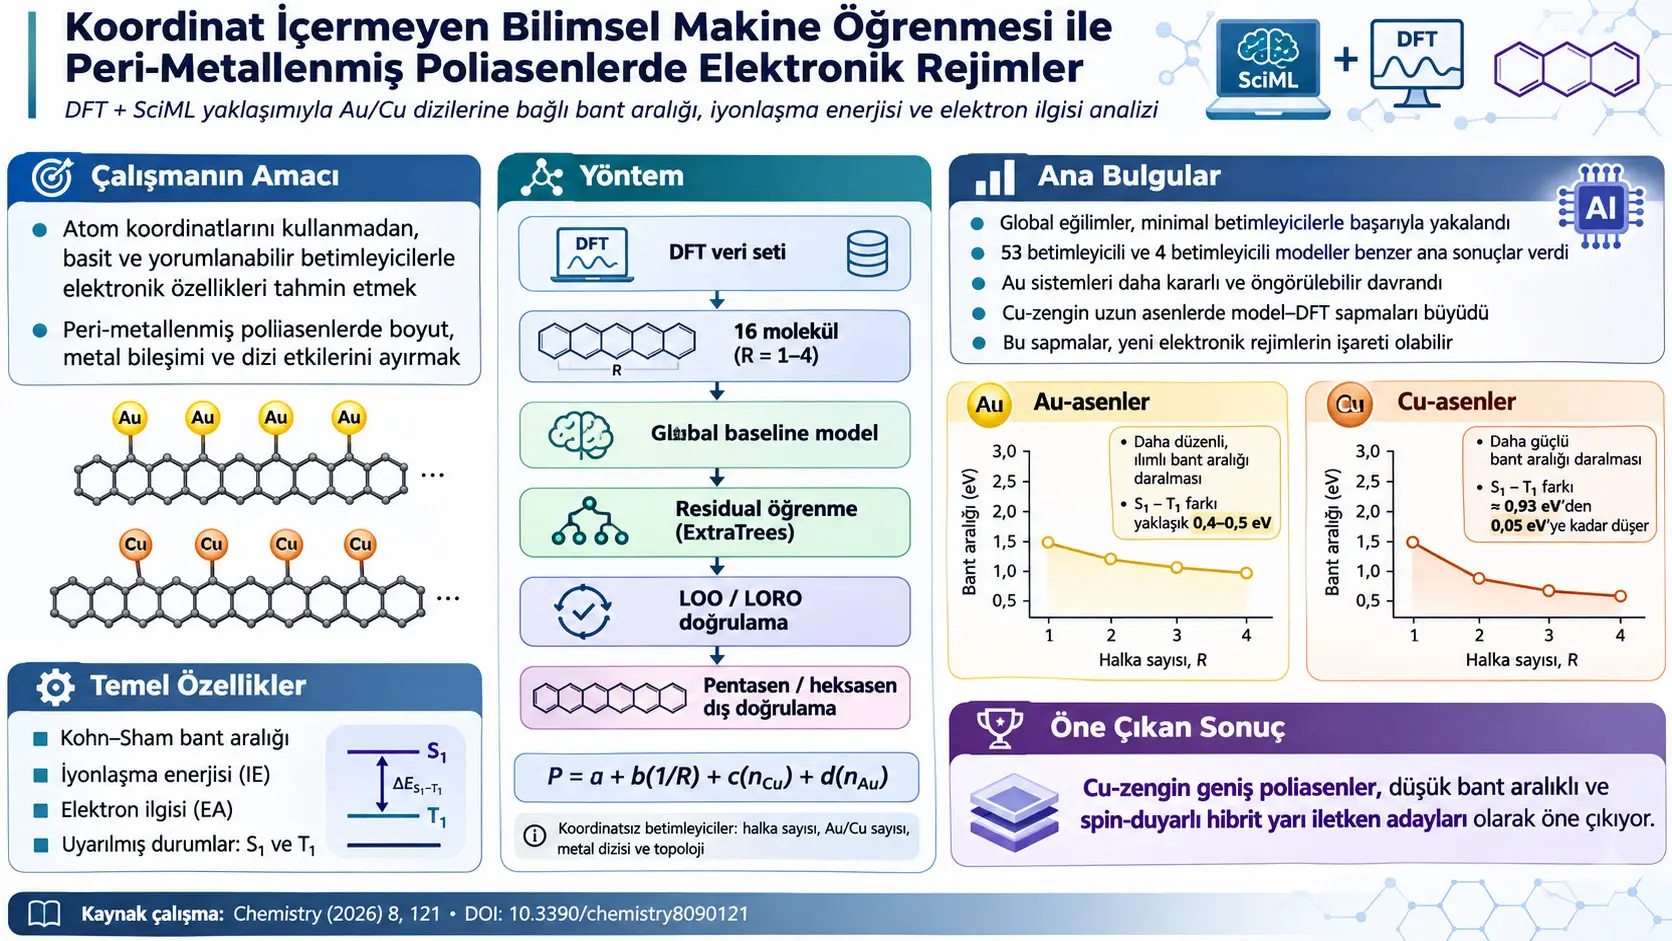
Koordinat içermeyen bilimsel makine öğrenmesi (coordinate-free Scientific Machine Learning, SciML), bu çalışmada moleküllerin atomik koordinatlarını, bağ geometrilerini, orbital enerjilerini, dalga fonksiyonlarını veya etkileşim enerjilerini makine öğrenmesi girdisi olarak kullanmadan, kimyasal olarak yorumlanabilir ayrık betimleyicilerden elektronik özellik eğilimlerini öğrenmeye çalışan hibrit bir modelleme yaklaşımıdır. Araştırmacılar altın (Au) ve bakırın (Cu) poliasenlerin peri konumlarına yerleştirildiği sistemler için yoğunluk fonksiyonel teorisi (Density Functional Theory, DFT) hesaplamaları gerçekleştirmiş; DFT'den elde edilen Kohn–Sham bant aralığı, iyonlaşma enerjisi ve elektron ilgisi değerlerini küçük veri ölçekli bir SciML modeliyle incelemiştir. Ana bulgu, elektronik özelliklerin büyük bölümünün halka sayısı ve toplam Au/Cu bileşimiyle açıklanabildiği, buna karşılık metal dizisi ve yerel topolojinin daha küçük fakat yeniden üretilebilir düzeltmeler oluşturduğu; özellikle Cu-zengin ve uzun konjugasyonlu asenlerde basit ölçeklemenin sistematik biçimde yetersiz kalmaya başladığıdır. En önemli sınır ise modelin yalnız 16 geliştirme molekülüne dayanan kontrollü bir kimyasal seri üzerinde kurulmuş olması ve fiziksel deney verisi yerine DFT hesaplamalarını hedef değer olarak kullanmasıdır.
Çalışmanın makine öğrenmesi mimarisi iki aşamalıdır. Birinci aşamada yalnız füzyonlu halka sayısının tersi \(1/R\), Cu atomu sayısı \(n_{Cu}\) ve Au atomu sayısı \(n_{Au}\) kullanılarak fizik-temelli doğrusal bir baseline oluşturulur. İkinci aşamada baseline'ın DFT'den kalan hatası, yani residual, metal komşuluğu, dizi değişimleri, terminal metal kimliği ve topolojik özellikler gibi koordinat gerektirmeyen yerel betimleyicilerle ExtraTreesRegressor kullanılarak öğrenilir. Araştırmacılar hem 53 residual betimleyicili geniş modeli hem de yalnız dört residual betimleyicili kompakt modeli sınamıştır.
Geliştirme veri seti benzenden tetrasene kadar \(R=1-4\) halka ailesindeki toplam 16 ayrı peri-metallenmiş moleküler sistemden oluşmaktadır. İyonlaşma enerjisi ve elektron ilgisi için pentasen \(R=5\), model eğitiminden tamamen çıkarılarak dış-domain doğrulaması için kullanılmıştır. KS bant aralığı için hem pentasen \(R=5\) hem heksasen \(R=6\) sistemleri dış doğrulamada tutulmuştur. Böylece çalışma, aynı veri dağılımı içindeki çapraz doğrulama ile gerçek kimyasal uzunluk ekstrapolasyonunu birbirinden ayırmaktadır.
53 betimleyicili model KS bant aralığında leave-one-out (LOO) doğrulamasında yaklaşık \(R^2=0,99\), MAE=0,058 eV; leave-one-ring-out (LORO) doğrulamasında yaklaşık \(R^2=0,91\), MAE=0,158 eV elde etmiştir. Dört betimleyicili kompakt model aynı hedef için LOO'da yaklaşık \(R^2=0,99\), MAE=0,060 eV; LORO'da yaklaşık \(R^2=0,92\), MAE=0,137 eV sağlamıştır. Dolayısıyla çok daha küçük residual temsili, ana ölçekleme eğilimini koruyabilmiştir.
İyonlaşma enerjisi için geniş model LOO'da yaklaşık \(R^2=0,98\), MAE=1,79 kcal/mol; LORO'da \(R^2=0,92\), MAE=3,69 kcal/mol vermiştir. Elektron ilgisi için geniş model LOO'da yaklaşık \(R^2=0,94\), MAE=1,26 kcal/mol ve LORO'da yaklaşık \(R^2=0,95\), MAE=1,01 kcal/mol elde etmiştir. Kompakt model elektron ilgisinin LORO tahmininde yaklaşık \(R^2=0,96\), MAE=0,95 kcal/mol düzeyine ulaşmıştır.
Ancak çalışmanın en ilginç sonucu en küçük hata değil, hatanın nerede büyüdüğüdür. Pentasen ve heksasen dış-domain testinde model Au-zengin ve karışık metal sistemlerinin KS bant aralığı sıralamasını iyi korurken Cu-zengin uzun asenlerde DFT'ye göre sistematik düşük tahmin üretmiştir. Mutlak fark pentasen–Cu5'te 0,180 eV'ye, heksasen–Cu6'da 0,415 eV'ye ulaşmıştır. Aynı yönlü sapmanın yalnız baseline modelde ve dört betimleyicili modelde de görülmesi, araştırmacıları bunun belirli bir residual model artefaktından çok basit boyut/bileşim ölçeklemesinin sınırına işaret edebileceği sonucuna yöneltmiştir.
Daha yüksek düzey kuantum kimyasal kontroller bu bölgeyi ayrıca incelemiştir. Cu-zengin pentasenlerde B3LYP/GENECP ile B3LYP/LANL2DZ arasındaki bant aralığı düzeltmeleri yaklaşık 0,05 eV düzeyinde kalırken ML–LANL2DZ farkı pentasen–Cu5'te yaklaşık 0,18 eV'dir. Her iki DFT düzeyi de Cu miktarı arttıkça daha güçlü bant daralması eğilimini korumuştur. Bu nedenle çalışma ML residual'larını doğrudan “elektronik karmaşıklık ölçüsü” olarak tanımlamasa da, daha ayrıntılı kuantum kimyasal inceleme gerektiren rejimleri seçmek için tanısal işaret olarak kullanmaktadır.
Takip eden TD-DFT ve Tamm–Dancoff Approximation (TDA) hesaplarında Cu-asenlerin düşük uyarılmış durumlarında dikkat çekici bir singlet–triplet yakınlaşması bulunmuştur. \(S_1-T_1\) aralığı benzene–Cu'da yaklaşık 0,93 eV iken pentacene–Cu5'te yaklaşık 0,05 eV'ye düşmüştür. Au-asenlerde ise karşılık gelen ayrım yaklaşık 0,40–0,52 eV düzeyinde kalmaktadır. Bu bulgu, Cu-zengin geniş poliasenlerin düşük bant aralıklı ve spin-duyarlı elektronik rejimler için incelenmeye değer adaylar olduğunu düşündürmektedir.
Bu sonuç fiziksel bir spintronik cihazın üretildiği veya bu moleküllerin deneysel olarak uzun ömürlü spin durumları gösterdiği anlamına gelmez. Çalışma moleküler sentez, spektroskopik doğrulama, spin–orbit coupling dinamikleri, excited-state lifetime veya non-radiative decay rate ölçümleri gerçekleştirmemiştir. Özellikle CAM-B3LYP hesaplarında büyük asenlerin T1 enerjilerinin anomal şekilde negatifleşmesi kapalı-kabuk referansında triplet kararsızlığına işaret ettiğinden, yazarlar mutlak uyarılmış durum enerjilerine temkinli yaklaşmaktadır.
Poliasen nedir?
Poliasenler (polyacenes), benzen halkalarının doğrusal biçimde birbirine kaynaştığı π-konjuge aromatik hidrokarbon ailesidir. Benzen tek halkalı başlangıç yapısı olarak ele alınırken naftalen iki, antrasen üç, tetrasen dört, pentasen beş ve heksasen altı kaynaşmış aromatik halka içerir.
Halka sayısı arttıkça π-elektronları daha geniş bir moleküler omurga boyunca delokalize olabilir. Kaynak çalışmanın temel fiziksel ölçekleme değişkenlerinden \(R\), bu kaynaşmış halka sayısını temsil eder. Araştırmacılar elektronik özelliklerin önemli bölümünün \(1/R\) ile yaklaşık sistematik ilişki göstermesini baseline modelin temel gerekçesi olarak kullanmıştır.
“Peri-metalasyon” ne anlama geliyor?
Bu çalışmada peri-metalasyon, poliasen iskeletinin belirli peri konumlarında Au(I) veya Cu(I) metal merkezlerinin bulunması anlamında kullanılmaktadır. Metal kimliği yalnız atom sayısını değiştirmez; metal–π etkileşimi, metal–metal etkileşimi, lokal polarizasyon ve özellikle Au için relativistik elektronik etkiler aracılığıyla molekülün frontier orbital yapısını değiştirebilir.
Araştırmacılar saf Au dizilerini, saf Cu dizilerini ve aynı halka ailesi içinde çeşitli karışık Au/Cu dizilimlerini karşılaştırmıştır. Böylece iki ayrı soruyu ayırabilmişlerdir: “Toplam kaç Au/Cu var?” ve “Bu metaller hangi sırayla yerleşmiş?”
HOMO ve LUMO nedir?
HOMO (highest occupied molecular orbital), temel durumda elektron bulunan en yüksek enerjili moleküler orbitaldir. LUMO (lowest unoccupied molecular orbital) ise elektron bulunmayan en düşük enerjili moleküler orbitaldir.
Kaynak çalışmada Kohn–Sham bant aralığı, optimize edilmiş nötr yapının frontier orbital enerjileri arasındaki fark olarak ele alınır:
\[ E_{g,\mathrm{KS}}=\varepsilon_{\mathrm{LUMO}}-\varepsilon_{\mathrm{HOMO}} \]
Bu ifade kaynakta numaralı bağımsız denklem olarak verilmemiş, KS gap tanımı olarak kullanılmıştır. Bu nedenle burada öğretici matematiksel açılım olarak gösterilmektedir.
Bir bant aralığının küçülmesi iki temel yoldan gerçekleşebilir: HOMO enerjisi yükselerek, yani HOMO destabilize olarak; LUMO enerjisi düşerek, yani stabilize olarak; veya her ikisi birlikte gerçekleşerek. Kaynağın Cu ve Au serilerindeki ana sonucu, bant daralmasının büyük bölümünün HOMO destabilizasyonundan kaynaklandığıdır.
KS bant aralığı ile temel elektronik aralık aynı şey midir?
Hayır. Çalışma iki farklı enerji aralığını ayrı tutmaktadır. KS bant aralığı nötr yapının Kohn–Sham HOMO ve LUMO orbital enerjilerinden gelir. Fundamental electronic gap ise adiabatik iyonlaşma enerjisi ile elektron ilgisinin farkı olarak tanımlanmıştır:
\[ E_g = IE - EA \]
Bu iki büyüklük aynı fiziksel tanım değildir ve sayısal olarak zorunlu biçimde eşit olmaları beklenmez. Kaynak Figure 19'da özellikle fundamental ve KS gap eğilimlerini birlikte göstererek Cu serisinde KS aralığının daha hızlı sıkıştığını tartışmaktadır.
İyonlaşma enerjisi nedir?
İyonlaşma enerjisi (ionization energy, IE), nötr molekülden bir elektron uzaklaştırılarak radikal katyon oluşturmanın enerji maliyetidir. Bu çalışmada IE adiabatik olarak hesaplanmıştır; yani yalnız nötr geometrinin tek nokta enerjisi kullanılmamış, nötr ve katyonik yapıların kendi optimize edilmiş geometrileri arasındaki toplam enerji farkı alınmıştır.
Bu nedenle IE, yalnız HOMO orbital enerjisini değil, elektron çıkarıldıktan sonra molekülün yapısal olarak gevşeyebilmesini de içerir.
Elektron ilgisi nedir?
Elektron ilgisi (electron affinity, EA), nötr moleküle elektron eklendiğinde oluşan anyonik durumun enerjetik davranışını değerlendiren büyüklüktür. Kaynak EA'yı da adiabatik toplam enerji farkıyla hesaplamıştır.
Makaledeki EA sonuçları kcal/mol cinsinden negatif değerlerle sunulmaktadır. Bu nedenle başka kaynaklarda pozitif büyüklük olarak tanımlanan “electron affinity magnitude” ile işaret konvansiyonu bakımından doğrudan karıştırılmamalıdır; Verianla burada kaynağın kendi işaret ve enerji tanımını korumaktadır.
DFT nedir ve bu çalışmada hangi düzey kullanıldı?
Yoğunluk fonksiyonel teorisi (Density Functional Theory, DFT), çok elektronlu sistemlerin elektronik yapısını doğrudan çok-cisimli dalga fonksiyonunun tamamı yerine elektron yoğunluğu üzerinden hesaplamaya yönelik kuantum kimyasal çerçevedir.
Nötr, radikal katyon (+1) ve radikal anyon (−1) geometrileri B3LYP/LANL2DZ düzeyinde optimize edilmiştir. Hesaplamalar Gaussian 09 ile yapılmıştır. Açık kabuklu katyon ve anyonlar unrestricted DFT ile uygun spin çokluklarında ele alınmıştır.
Bütün optimize edilmiş yapılar vibrasyonel frekans analiziyle kontrol edilmiş ve hayali frekans bulunmadığı belirtilmiştir. Bu kontrol, bulunan geometrilerin kullanılan potansiyel enerji yüzeyinde gerçek minimumlara karşılık geldiğini destekler.
Kaynak, B3LYP/LANL2DZ düzeyini özellikle bütün nötr/katyon/anyon veri setinde tutarlı ve hesaplama açısından ekonomik bir referans olarak kullanmaktadır. Dolayısıyla IE, EA ve yeniden düzenlenme enerjileri basis-set-limit kesinlik değerleri olarak değil, aynı hesaplama düzeyi içindeki karşılaştırmalı değerler olarak yorumlanmalıdır.
LANL2DZ efektif çekirdek potansiyelleri üzerinden scalar relativistic etkilerin bir bölümü hesaba katılmıştır. Buna karşılık temel durum enerjilerine açık bir spin–orbit correction uygulanmamıştır.
TD-DFT ve TDA ne için kullanıldı?
Time-Dependent Density Functional Theory (TD-DFT), uyarılmış elektronik durumların enerjilerini hesaplamak için kullanılan zamana bağlı DFT yaklaşımıdır. Araştırmacılar düşük enerjili singlet \(S_1\) ve triplet \(T_1\) durumlarını incelemek amacıyla TD-DFT kullanmıştır.
Uyarılmış durumlarda daha dengeli bir temel set kullanılmıştır: karbon ve hidrojen için 6-311++G(d,p), bakır için def2-TZVP ve altın için LANL2DZ. Çalışmadaki uyarılma enerjileri, aksi belirtilmedikçe dikey geçiş enerjileridir.
Tamm–Dancoff Approximation (TDA) ise TD-DFT yanıt denklemlerinin belirli bir bölümünü sadeleştiren ve bazı triplet kararsızlıklarına karşı daha sağlam davranabilen bir yaklaşımdır. Cu serisindeki singlet–triplet yakınlaşmasının yalnız standart TD-DFT yanıt formalizminin artefaktı olup olmadığını sınamak için TDA ayrıca uygulanmıştır.
BLA nedir?
Bond-length alternation (BLA; bağ uzunluğu alternasyonu), konjuge karbon omurgasında birbirini izleyen C–C bağ uzunlukları arasındaki farkı özetleyen geometrik büyüklüktür. Yüksek BLA daha belirgin bağ lokalizasyonu veya quinoidal karakterle, çok düşük BLA ise daha eşitlenmiş bağ uzunlukları ve güçlü delokalizasyonla ilişkilendirilebilir.
Kaynakta nötr benzene–Cu için BLA yaklaşık 0,002 Å, naphthalene–Cu2 ve anthracene–Cu3 için yaklaşık 0,023–0,024 Å; tetracene–Cu4 ve pentacene–Cu5 için yaklaşık 0,004–0,005 Å olarak raporlanmıştır. Araştırmacılar Cu-serisindeki büyük bant daralmasının klasik Peierls tipi bağ uzunluğu bozunumundan çok genişleyen π-konjugasyon ve metal kaynaklı elektronik etkilere bağlı olduğunu yorumlamaktadır.
Koordinat İçermeyen SciML Modeli Bu Çalışmada Nasıl Çalışıyor?
Model önce halka sayısı ve Au/Cu miktarlarından global elektronik ölçeklemeyi hesaplayan fizik-temelli doğrusal bir baseline kurar; ardından DFT ile baseline arasındaki farkı metal dizisi ve topolojisini temsil eden koordinatsız betimleyicilerden ExtraTrees ile öğrenir. Böylece toplam tahmin, basit global fiziksel eğilim ile daha küçük yerel dizi/topoloji düzeltmesinin toplamı olur; atom koordinatları, bağ uzunlukları veya orbital enerjileri ML girdisi olarak kullanılmaz.
Baseline modelin denklemi
Çalışmanın global baseline modeli Denklem (2) ile tanımlanmıştır:
\[ P=a+b\left(\frac{1}{R}\right)+c(n_{Cu})+d(n_{Au}) \tag{2} \]
Formül neyi hesaplar? Model, hedef elektronik özelliğin halka uzunluğu ve toplam metal bileşimiyle açıklanabilen baskın kısmını hesaplar.
Değişkenler: \(P\), hedef özelliktir ve KS bant aralığı, elektron ilgisi veya iyonlaşma enerjisi olabilir. \(R\), kaynaşmış halka sayısıdır. \(n_{Cu}\) ve \(n_{Au}\), sırasıyla Cu ve Au atomlarının sayısıdır. \(a,b,c,d\) eğitim verisinden uydurulan doğrusal katsayılardır.
Birim: \(R\), \(1/R\), \(n_{Cu}\) ve \(n_{Au}\) boyutsuzdur. Dolayısıyla katsayıların birimi hedef \(P\)'nin birimine bağlıdır. Bant aralığı modeli için enerji ölçeği eV; IE ve EA modellerinde kaynak sonuçları kcal/mol üzerinden raporlanmaktadır.
Matematiksel rol: \(b/R\) terimi konjugasyon uzunluğuna bağlı global ölçeklemeyi; \(c n_{Cu}\) ve \(d n_{Au}\) toplam metal bileşiminin yaklaşık toplamsal etkisini temsil eder.
Fiziksel anlam: Model atomik ayrıntıyı çözmeye çalışmaz. İlk olarak “molekül büyüdükçe ve Au/Cu miktarı değiştikçe elektronik özellik hangi genel yönde değişiyor?” sorusunu yanıtlar.
Varsayım sınırı: Yerel metal dizisinin, komşuluğunun ve non-additive metal–metal etkilerin baseline içinde açıkça temsil edilmediği kabul edilir. Bu nedenle bu etkiler ikinci residual aşamasına bırakılır.
Residual öğrenme neyi hesaplıyor?
Baseline'ın açıklayamadığı fark Denklem (3) ile tanımlanmıştır:
\[ \Delta P=P_{\mathrm{DFT}}-P_{\mathrm{baseline}} \tag{3} \]
\(\Delta P\), DFT hedefi ile global baseline tahmini arasındaki artık değerdir. Pozitif veya negatif işaret, baseline'ın ilgili molekül için hedefi hangi yönde kaçırdığını gösterir.
ExtraTreesRegressor doğrudan \(P_{\mathrm{DFT}}\)'yi sıfırdan öğrenmek yerine bu daha küçük residual yapıyı öğrenir. Böylece global ölçekleme ile metal dizisine/topolojiye bağlı yerel düzeltme kavramsal olarak birbirinden ayrılır.
Nihai tahmin Denklem (4)'te:
\[ P_{\mathrm{final}} = P_{\mathrm{baseline}} + f_{\mathrm{ML}}(X) \tag{4} \]
şeklindedir. \(X\), residual modelin koordinat içermeyen dizi/topoloji betimleyicilerini; \(f_{\mathrm{ML}}(X)\), ExtraTrees'in öğrendiği residual düzeltmeyi temsil eder.
53 residual betimleyici neleri kapsıyor?
Geniş residual model toplam 53 betimleyici kullanır: 29'u sayısal, 24'ü kategoriktir. Kaynak bunları bileşim özetleri, metal çift topolojisi, konumsal kimya, sequence switching ve dizi organizasyonu gibi gruplarda düzenlemektedir.
Model özellikle şu yerel bilgi ailelerini kullanır:
- nearest-neighbor (NN) metal etkileşim motifleri,
- next-nearest-neighbor (NNN) motifleri,
- interaction density betimleyicileri,
- sequence-switching ölçütleri,
- simetri göstergeleri,
- terminal ve merkez metal ortamları,
- normalize edilmiş topoloji yoğunluk betimleyicileri.
Global baseline değişkenleri \(R\), \(1/R\), \(n_{Cu}\) ve \(n_{Au}\) residual feature space'ten özellikle çıkarılmıştır. Bu karar, global ve yerel etkilerin birbirine sızmasını azaltmak için alınmıştır.
53 Betimleyicili Model ile 4 Betimleyicili Model Arasındaki Fark Nedir?
53 betimleyicili residual model yerel metal kimyasını mümkün olduğunca kapsamlı temsil ederek tahmin bilgisinin geniş bir kimyasal özellik uzayına dağılıp dağılmadığını test ederken, dört betimleyicili model aynı temel sonuçların büyük ölçüde gereksiz ve korelasyonlu girdiler çıkarıldığında da korunup korunmadığını sınar. Kompakt model bağımsız bir model değildir; aynı analytical baseline üzerine yalnız daha yalın bir residual düzeltme ekler.
Kompakt modelde yalnız şu dört sayısal residual betimleyici kullanılmıştır:
- pure_Au_invR,
- pure_Cu_invR,
- next_nearest_switch_count,
- terminal_Cu_fraction.
Kaynak, üç hedef özellik için altı LOO/LORO MAE karşılaştırmasının dördünde kompakt modelin geniş modeli eşlediğini veya geçtiğini ve KS gap, EA ve IE hedeflerinin üçünde de LORO MAE'yi iyileştirdiğini belirtmektedir. Bu sonuç çok sayıda betimleyicinin gerekli olabileceğini tamamen reddetmez; geniş model kimyasal bilgi uzayının dağılımını incelemek için, kompakt model ise parsimoni ve yorumlanabilirlik için kullanılmaktadır.
ExtraTrees neden kullanıldı?
Residual hedeflerin genliği küçüktür ve metal dizisi/topoloji etkilerinin doğrusal olmak zorunda olmadığı düşünülmüştür. Araştırmacılar bu nedenle residual learner olarak ExtraTreesRegressor kullanmıştır.
Model 500 estimator ile kurulmuştur. Randomized tree ensemble, önceden kesin fonksiyon biçimi varsaymadan eşik ve etkileşim etkilerini modelleyebilir; birçok ağacın ortalaması tek tek ağaçlardan kaynaklanan varyansı azaltır.
Seçimin sonuçları belirleyip belirlemediğini sınamak için aynı baseline, residual hedef, betimleyici seti ve validasyon protokolü altında Ridge regression, Elastic Net ve RBF Kernel Ridge alternatifleri de değerlendirilmiştir. Kaynak, bu alternatiflerin benzer iç performans gösterdiğini ve Cu-zengin OOD residual desenini koruduğunu bildirmektedir.
Veri sızıntısı nasıl engellendi?
Çalışmanın önemli yöntemsel ayrıntılarından biri, residual hedeflerin baseline modelin eğitim verisine doğrudan fit edilerek üretilmemesidir. Her dış çapraz doğrulama fold'unda baseline yalnız dış eğitim setine fit edilmiştir.
Dış eğitim örneklerinin residual hedefleri ise grouped inner leave-one-out tahminleriyle oluşturulmuştur. Yani belirli molekülün residual'ı hesaplanırken o yapı ve canonical sequence grubu ilgili iç baseline fit'inde tutulmamıştır.
Bu nested cross-fitting düzeni, residual learner'ın baseline modelin aynı eğitim örneklerine aşırı uyumundan doğan yapay olarak kolay residual'ları öğrenmesini önlemeyi amaçlar.
Kategorik kodlama nasıl yapıldı?
53 betimleyicili modeldeki kategorik dizi özellikleri scikit-learn OrdinalEncoder ile kodlanmıştır. Encoder her çapraz doğrulama fold'unda yalnız eğitim fold'unun kategorilerini görmüştür.
Held-out veya extrapolation sisteminde daha önce görülmeyen bir kategori ortaya çıktığında özel “unknown” kategori değeri atanmıştır. Sayısal eksik değerler de yalnız eğitim fold'undan hesaplanan medyanlarla doldurulmuş, kalan eksikler sayısal kararlılık için sıfıra ayarlanmıştır.
Dört betimleyicili kompakt modelin tüm residual girdileri sayısal olduğundan kategorik encoder gerektirmemiştir.
LOO, LORO ve dış-domain doğrulama arasındaki fark
Leave-one-out (LOO) doğrulamada geliştirme alanındaki tek bir molekül dışarıda bırakılır ve model geri kalan moleküllerle eğitilir. Bu, aynı kimyasal gelişim alanındaki molekül düzeyinde genelleme kabiliyetini ölçer.
Leave-one-ring-out (LORO) doğrulamada belirli bir halka sayısına sahip tüm moleküller birlikte eğitim dışında tutulur. Böylece örneğin belirli bir asen ailesi görülmeden o halka ailesine genelleme sınanır. Ancak \(R=1-4\) geliştirme bölgesinin içinde kaldığından kaynak bunu gerçek dış-domain kimyasal extrapolation'dan ayırmaktadır.
Dış-domain doğrulama ise eğitim alanının ötesindeki daha uzun sistemleri kullanır. IE ve EA için pentasen \(R=5\), KS gap için pentasen \(R=5\) ve heksasen \(R=6\) bu amaçla tamamen ayrı tutulmuştur.
Permutation testi neyi sınadı?
Modelin yüksek çapraz doğrulama başarısının rastgele hedef–betimleyici eşleşmesinden doğup doğmadığını sınamak için whole-target permutation test uygulanmıştır. Her permütasyonda hedef değerler karıştırılmış ve tüm model/validasyon iş akışı yeniden çalıştırılmıştır.
Kaynak empirik p değerini şu şekilde hesaplamaktadır:
\[ p=\frac{k+1}{B+1} \]
Burada \(B\), toplam permütasyon sayısı; \(k\), permüte edilen test istatistikleri içinde gözlenen gerçek model istatistiği kadar veya ondan daha uç olanların sayısıdır. \(p\) boyutsuzdur.
Bu testin önemli yorum sınırı, tüm hibrit modeli birlikte değerlendirmesidir. Dolayısıyla düşük p değeri residual feature'ların her birinin ayrı ayrı fiziksel nedensel anlamını kanıtlamaz; yalnız modelin tamamının rastgele hedef eşlemesinin ötesinde yeniden üretilebilir tahmin sinyali taşıdığını destekler.
Küçük örneklem nedeniyle kaynak ayrıca \(R^2\), MAE ve RMSE için 10.000 ring-aware bootstrap resample üzerinden empirik %95 belirsizlik aralıkları hesaplandığını belirtmektedir. Ayrıntılı interval değerleri Supplementary Table S35'e bırakılmıştır; ayrı supplementary dosyası kullanıcı tarafından yüklenmediğinden Verianla eksik sayıları tahmin etmemektedir.
Makine öğrenmesi performansının özet karşılaştırması
| Hedef | Residual model | LOO R² | LOO MAE | LOO RMSE | LORO R² | LORO MAE | LORO RMSE |
|---|---|---|---|---|---|---|---|
| KS bant aralığı | 53 betimleyici | ≈0,99 | ≈0,058 eV | ≈0,085 eV | ≈0,91 | ≈0,158 eV | ≈0,227 eV |
| KS bant aralığı | 4 betimleyici | ≈0,99 | ≈0,060 eV | ≈0,084 eV | ≈0,92 | ≈0,137 eV | ≈0,216 eV |
| İyonlaşma enerjisi | 53 betimleyici | ≈0,98 | ≈1,79 kcal/mol | ≈2,61 kcal/mol | ≈0,92 | ≈3,69 kcal/mol | ≈5,11 kcal/mol |
| İyonlaşma enerjisi | 4 betimleyici | Ana metinde tam üçlü ayrıca verilmemiş | Ana metinde tam üçlü ayrıca verilmemiş | Ana metinde tam üçlü ayrıca verilmemiş | ≈0,93 | ≈3,26 kcal/mol | ≈4,87 kcal/mol |
| Elektron ilgisi | 53 betimleyici | ≈0,94 | ≈1,26 kcal/mol | ≈2,21 kcal/mol | ≈0,95 | ≈1,01 kcal/mol | ≈1,978 kcal/mol |
| Elektron ilgisi | 4 betimleyici | ≈0,94 | ≈1,16 kcal/mol | ≈2,29 kcal/mol | ≈0,96 | ≈0,95 kcal/mol | ≈1,82 kcal/mol |
Bu metrikler DFT hedeflerini yeniden üretme başarısını ölçer; fiziksel deney doğruluğunu ölçmez. DFT'nin kendi yöntemsel hatası ile ML'nin DFT'ye göre hatası ayrı şeylerdir.
Permutation sonuçları
| Hedef | Validasyon | Gözlenen R² | Permütasyon ortalama R² | Empirik p |
|---|---|---|---|---|
| KS bant aralığı | LOO | 0,99 | −0,92 | 0,003 |
| KS bant aralığı | LORO | 0,91 | −5,02 | 0,005 |
| İyonlaşma enerjisi | LOO | 0,98 | −1,03 | 0,003 |
| İyonlaşma enerjisi | LORO | 0,93 | −5,08 | 0,005 |
| Elektron ilgisi | LOO | ≈0,95 | ≈−1,03 | ≈0,003 |
| Elektron ilgisi | LORO | ≈0,95 | ≈−4,96 | ≈0,005 |
Kaynak metninde IE bölümünde Figure 10A/B panel referanslarının caption ile ters kullanıldığı bir nokta bulunduğu için yukarıdaki tablo panel harfinden değil metinde verilen LOO/LORO istatistiklerinden kurulmuştur.
ML–DFT Sapması Neden Yalnızca Model Hatası Olarak Yorumlanmadı?
Cu-zengin uzun asenlerdeki ML–DFT farkı rastgele dağılmamakta, metal bileşimi ve konjugasyon uzunluğuyla sistematik biçimde büyümekte; aynı yönlü sapma baseline, 53 betimleyicili ve dört betimleyicili modellerde görülmekte ve daha yüksek düzey DFT kontrolü de Cu miktarı arttıkça ek bant daralması yönünü korumaktadır. Bu nedenle yazarlar residual'ı doğrudan yeni fiziğin kanıtı olarak değil, basit boyut/bileşim ölçeklemesinin yetersiz kaldığı ve daha ayrıntılı kuantum kimyasal inceleme gerektiren bir rejimin tanısal işareti olarak yorumlamaktadır.
Dış-domain KS bant aralığı testi
Model yalnız \(R=1-4\) asen ailesinde geliştirilmiş olmasına rağmen pentasen ve heksasen sistemlerinde Au/Cu bileşimlerinin doğru sıralamasını ve göreli aralıklarını büyük ölçüde korumuştur. Dış-domain bant aralığı sonuçlarının tümünde DFT eğilimiyle uyum için kaynak \(R^2=0,97\) bildirmektedir.
| Sistem | ML–DFT mutlak farkı | Yorum |
|---|---|---|
| Pentacene–Au5 | 0,023 eV | Au-zengin uçta çok küçük fark |
| Hexacene–Au6 | 0,112 eV | Daha uzun dış-domain Au sistemi |
| Pentacene–Cu5 | 0,180 eV | Cu-zengin sistematik sapma belirginleşiyor |
| Hexacene–Cu6 | 0,415 eV | En büyük raporlanan uç sapmalardan biri |
“Daha büyük hata = daha karmaşık fizik” şeklinde evrensel bir kural çıkarılamaz. Bu çalışmada yorum ancak sapmanın sistematik oluşu, farklı model temsillerinde korunması ve ek elektronik yapı analizleriyle aynı kimyasal rejime denk gelmesi nedeniyle yapılmaktadır.
GENECP kontrolü ne gösterdi?
Araştırmacılar Cu-zengin sapmanın yalnız B3LYP/LANL2DZ referans düzeyindeki basis-set sınırlılığından kaynaklanıp kaynaklanmadığını incelemek için pentasen serisini daha yüksek düzey karışık triple-zeta/ECP düzeninde yeniden hesaplamıştır.
Pentacene–Cu5 için B3LYP/LANL2DZ KS gap 1,183 eV, B3LYP/GENECP 1,135 eV ve ML tahmini 1,003 eV olarak verilmektedir. Buna göre:
- ML–LANL2DZ farkı: −0,180 eV,
- GENECP–LANL2DZ farkı: −0,048 eV.
Yüksek düzey hesaplama ML değerine tamamen ulaşmasa da düzeltmenin yönü aynıdır: Cu-zengin yapıda bant aralığı LANL2DZ referansından daha fazla daralmaktadır. Yazarların tanısal residual yorumunun dayanaklarından biri budur.
Cu-asenlerde bant aralığı neden daha hızlı daralıyor?
Cu-asen serisinde KS gap benzene–Cu'daki yaklaşık 3,9 eV'den pentacene–Cu5'te yaklaşık 1,2 eV'ye iner. Kaynak bunu öncelikle HOMO'nun yaklaşık −6,148 eV'den −4,271 eV'ye yükselmesi, yani güçlü HOMO destabilizasyonuyla ilişkilendirir.
LUMO ise yaklaşık −2,198 eV'den −3,087 eV'ye iner; yani stabilize olur, fakat HOMO hareketine kıyasla katkısı daha küçüktür.
Au-asenlerde de bant aralığı monoton biçimde daralır, yaklaşık 4,2 eV'den 1,7 eV'ye gelir; ancak elektronik ölçekleme Cu serisine göre daha düzenlidir.
Karışık Au/Cu dizilerinde metal sayısı mı, metal sırası mı daha önemli?
Çoğu global özellikte toplam metal bileşimi ve konjugasyon uzunluğu baskındır. Örneğin metalated naphthalene serisinde DFT bant aralığı Au–Au için yaklaşık 3,15 eV, Au–Cu için 2,82 eV ve Cu–Cu için 2,68 eV olarak azalır.
Anthracene'de AuCuAu ve AuAuCu gibi aynı bileşim fakat farklı dizilime sahip izomerler arasında HOMO farkı yaklaşık 0,03 eV, bant aralığı farkı yaklaşık 0,01 eV'dir. Dolayısıyla bant aralığı açısından lokal dizi etkisi vardır ancak baskın boyut/bileşim etkisinden daha küçüktür.
Au→Cu değişiminin bant aralığına etkisi de asen uzadıkça azalır: kaynak yaklaşık eğimleri naphthalene için −0,23 eV, anthracene için −0,17 eV ve tetracene için −0,13 eV olarak vermektedir.
İyonlaşma enerjisi eğilimleri
Cu-asen serisinde adiabatik IE benzene–Cu'da yaklaşık 188 kcal/mol'den pentacene–Cu5'te 122 kcal/mol'ye düşmektedir. HOMO aynı aralıkta −6,15 eV'den −4,27 eV'ye yükselir.
Au-asenlerde IE yaklaşık 198 kcal/mol'den 134 kcal/mol'ye düşer. Pentacene–Au5'te terminal Au atomlarının iyonlaşma sırasında yük değişimi yaklaşık +0,09e iken pentacene–Cu5'te terminal Cu için yaklaşık +0,18e olarak raporlanmıştır.
Karışık Au/Cu asenlerde aynı metal sayısı korunup sıra değiştirildiğinde IE farklarının genellikle küçük kaldığı; anthracene izomerlerinde yaklaşık 1 kcal/mol, daha büyük tetracene/pentacene sistemlerinde yaklaşık 2 kcal/mol içinde kaldığı bildirilmiştir.
İyonlaşma enerjisinin dış-domain başarısı
Model, eğitim dışında tutulan metalated pentacene sistemlerinde DFT IE değerlerinin yaklaşık 122–134 kcal/mol aralığını takip etmiştir. Kaynak ortalama mutlak yüzde hatayı %2,74, büyük Cu-zengin sistemlerde maksimum göreli hatayı yaklaşık %3–4 olarak raporlamaktadır.
Bu sonuç modelin pentasen sıralamasını koruduğunu gösterir; fakat “deneysel IE'yi %2,74 hatayla ölçüyor” şeklinde okunamaz. Karşılaştırma DFT hedeflerine göredir.
Elektron ilgisinin dış-domain başarısı
Pentasen EA değerleri dış-domain testinde metal dizileri boyunca yaklaşık −47 ila −49 kcal/mol aralığında tahmin edilmiştir. Kaynak bu test için MAE=0,80 kcal/mol ve MAPE=%1,68 raporlamaktadır.
Diziye bağlı residual katkı yaklaşık ±1 kcal/mol düzeyindedir. Cu-zengin ve asimetrik diziler daha güçlü anyon stabilizasyonu gösterirken Au-zengin ve simetrik motifler biraz daha düşük EA vermektedir.
Yeniden düzenlenme enerjisi nedir?
Bir molekül elektron aldığında veya kaybettiğinde çekirdek geometrisi yeni yük durumuna uyum sağlamak üzere değişir. İç yeniden düzenlenme enerjisi (reorganization energy), bu yapısal uyumun enerji maliyetini nicel olarak ifade eder.
Kaynak Marcus teorisi bağlamında dört-nokta yöntemi kullanmıştır:
\[ \lambda_T^{\pm}=\lambda_1^{\pm}+\lambda_2^{\pm} \tag{1} \]
Formül neyi hesaplar? Elektron veya delik transferinde molekül geometrisinin nötr ve iyonik minimumlar arasında yeniden düzenlenmesinin toplam iç enerji maliyetini hesaplar.
\(\lambda_1^{\pm}\), iyonik yük durumunun nötr geometrideki enerjisi ile aynı iyonun kendi optimize geometrisindeki enerjisi arasındaki farktır.
\(\lambda_2^{\pm}\), nötr türün iyon geometrisindeki enerjisi ile nötr türün kendi optimize geometrisindeki enerjisi arasındaki farktır.
Delik taşınması için kaynak \(\lambda_h\), elektron taşınması için \(\lambda_e\) gösterimini kullanmaktadır. Birim enerjidir ve sonuçlar eV olarak tartışılmaktadır.
Daha küçük yeniden düzenlenme enerjisi, yük değişimi sırasında daha az geometrik yeniden yapılanma gerektiğini gösterir; ancak tek başına gerçek cihaz hareketliliğini belirlemez.
Delik yeniden düzenlenme enerjisi nasıl değişiyor?
Cu serisinde \(\lambda_h\) benzene–Cu için yaklaşık 0,234 eV'den pentacene–Cu5'te yaklaşık 0,189 eV'ye düşer.
Au serisinde \(\lambda_h\) benzenden pentasene yaklaşık 0,190 eV'den 0,139 eV'ye düşmektedir. Kaynak bunu daha geniş π-omurganın oksidasyonla oluşan deliği daha geniş alana yayabilmesiyle ilişkilendirir.
Karışık metal sistemlerinde π-uzamasıyla \(\lambda_h\) yaklaşık 0,31 eV düzeyinden tetracene/pentacene için yaklaşık 0,13–0,15 eV düzeyine kadar azalabilir. Aynı bileşimde metal dizilimi genellikle yalnız yaklaşık 0,02–0,03 eV fark oluşturur.
Elektron yeniden düzenlenme enerjisinde Au ve Cu neden farklı davranıyor?
Cu-asenlerde elektron ilgisi artarken metal merkezlerinin elektron eklenmesine bağlı geometrik hareketi büyüyebilir. Örneğin kaynak benzene–Cu için \(\lambda_e=0,127\) eV, naphthalene–Cu2 için 0,199 eV, anthracene–Cu3 için 0,263 eV ve tetracene–Cu4 için 0,297 eV raporlamaktadır.
Au-asenlerde ise daha uzun konjugasyonla yapısal bozulma azalır ve \(\lambda_e\) düşme eğilimi gösterir; tetracene–Au4'te yaklaşık 0,16 eV minimum raporlanmıştır.
Bu karşıtlık, yalnız “daha yüksek elektron ilgisi = daha iyi elektron taşıma” gibi tek değişkenli bir çıkarım yapılamayacağını gösterir. Elektron bağlanma stabilizasyonu ile geometrik yeniden düzenlenme maliyeti birlikte değerlendirilmelidir.
Karışık Au–Cu sisteminde non-additive elektron ilgisi
Karışık metal sistemlerde EA, Au ve Cu etkilerinin basit toplamından sapmaktadır. Naphthalene–AuCu prototipinde ek elektron esas olarak Au üzerinde stabilize olurken Cu belirgin yapısal rahatlama göstermektedir. Cu–Au uzaklığının yaklaşık 0,155 Å kısaldığı, Cu'nun yaklaşık 0,17 Å yer değiştirdiği ve \(\lambda_e=0,313\) eV olduğu raporlanmıştır.
NBO analizi, kaynakta peri-C→Cu→Au bağlantısıyla ilişkili bir donor–acceptor orbital etkileşim ağı olarak yorumlanmaktadır. NBO ikinci-derece perturbasyon \(E(2)\) değerleri yaklaşık 69 ve 96 kcal/mol'dür; yazarlar bunların gerçek ardışık yük aktarım enerjileri olarak değil, güçlü orbital etkileşimin nitel göstergeleri olarak okunması gerektiğini özellikle belirtmektedir.
Anthracene sisteminde CuAuCu yaklaşık EA = −41,8 kcal/mol ile güçlü anyon stabilizasyonu verirken \(\lambda_e\) yaklaşık 0,31–0,37 eV ile yüksektir. AuCuAu ise yaklaşık EA = −40,2 kcal/mol ve \(\lambda_e≈0,13\) eV kombinasyonu göstermektedir. Bu örnek, elektronik stabilizasyon ile yapısal yeniden düzenlenme maliyetinin metal sırası tarafından farklı biçimlerde dengelenebileceğini gösterir.
Cu-Zengin Poliasenlerde S1–T1 Aralığının Daralması Ne Anlama Geliyor?
Cu-zengin poliasenlerde \(S_1\) ve \(T_1\) enerjilerinin birbirine yaklaşması, en düşük singlet ve triplet uyarılmış durumlarının enerji bakımından neredeyse dejenerasyona ulaşabildiğini gösterir; kaynak benzene–Cu'daki yaklaşık 0,93 eV'lik ayrımın pentacene–Cu5'te yaklaşık 0,05 eV'ye düştüğünü hesaplamaktadır. Bu durum spin dönüşümü ve excitonic dynamics açısından ilginç bir hesaplamalı aday rejimidir, ancak doğrudan spintronik işlev, uzun durum ömrü veya deneysel intersystem crossing hızı bu çalışma tarafından ölçülmemiştir.
Singlet ve triplet durumları nedir?
Elektronik uyarılma sonrasında elektronların toplam spin düzeni farklı olabilir. Singlet durumda toplam spin çokluğu 1, triplet durumda spin çokluğu 3'tür. Çalışma en düşük singlet durumunu \(S_1\), en düşük triplet durumunu \(T_1\) olarak adlandırmaktadır.
\(S_1-T_1\) enerji farkı, spin-duyarlı uyarılmış durum davranışını anlamada önemli bir enerji ölçeğidir. Ancak gerçek intersystem crossing yalnız enerji farkına bağlı değildir; spin–orbit coupling, elektronik durum karakteri, vibronik/nonadiabatic coupling ve dinamik süreçler de rol oynar.
Cu ve Au serilerinin uyarılmış durum davranışı
Cu-asenlerde hem \(S_1\) hem \(T_1\) durumları seri boyunca büyük ölçüde aynı frontier HOMO→LUMO uyarılma karakterini korumaktadır. Buna rağmen konjugasyon arttıkça singlet–triplet farkı hızla küçülür.
Au-asenlerde \(S_1-T_1\) farkı yaklaşık 0,40–0,52 eV aralığında daha kararlı kalır ve triplet manifold daha fazla metal aracılı orbital karışımı gösterir.
Pentacene-Cu5 neden özellikle dikkat çekiyor?
Pentacene–Cu5'te temel durum dipol momenti yaklaşık 6,97 D iken \(S_1\) ve \(T_1\) durumlarında dipol momentleri yaklaşık 0,48 ve 0,54 D'ye düşmektedir. Kaynak bu yakın değerleri, spin simetrileri farklı olsa bile iki uyarılmış durumun benzer yük dağılımlarına yaklaşmasının göstergesi olarak yorumlamaktadır.
Pentacene–Au5'te ise \(S_1≈1,04\) eV ve \(T_1≈0,76\) eV olup aralarında yaklaşık 0,28 eV ayrım kalır. Uyarılmış durum dipol cevapları da Cu sistemine göre daha farklıdır.
“Optically dark” ne demektir?
Figure 22'de her iki sistemin düşük uyarılmaları için oscillator strength yaklaşık \(f≈0\) olarak gösterilmektedir. Çok küçük oscillator strength, doğrudan optik geçiş dipolünün çok zayıf olduğu “karanlık” bir uyarılmış duruma işaret eder.
Kaynak bu durumun düşük radyatif bozunma ve potansiyel olarak uzun ömürlü excitonic states ile uyumlu olabileceğini tartışmaktadır. Ancak excited-state lifetime ve non-radiative decay rate açıkça hesaplanmadığı için “uzun ömürlü durum kanıtlandı” sonucu çıkarılamaz.
TDA kontrolü ne söyledi?
Standart TD-DFT'de Cu-asenlerde görülen \(S_1-T_1\) yakınlaşması TDA altında da korunmuş; Au-asenlerde aynı çöküş görülmemiştir. Kaynak bunu Cu/Au serilerinin farklı limiting singlet–triplet rejimlerine sahip olduğu yorumunu güçlendiren yöntemsel kontrol olarak kullanmaktadır.
CAM-B3LYP sonucu neden bir uyarıdır?
Range-separated CAM-B3LYP fonksiyoneliyle yapılan ek hesaplarda konjugasyon arttıkça \(S_1\) enerjileri düzenli azalırken büyük sistemlerde \(T_1\) değerleri anomal biçimde negatif hale gelmiştir. Örneğin kaynak pentacene–Au5 için yaklaşık −0,67 eV, pentacene–Cu5 için yaklaşık −0,58 eV raporlamaktadır.
Negatif dikey triplet uyarılma enerjisi burada “molekül fiziksel olarak eksi enerji yayıyor” anlamına gelmez; kullanılan kapalı-kabuk referansın triplet yönünde kararsız hale geldiğine ilişkin yöntemsel uyarıdır. Kaynak bu nedenle sonraki karşılaştırmayı B3LYP'nin nitel singlet–triplet eğilimleri üzerine kurmaktadır.
Çalışmanın Yöntemi ve Bulguları
1. Hesaplamalı veri setinin hazırlanması
Geliştirme veri seti benzenden tetrasene kadar dört asen ailesini kapsamıştır:
- \(R=1\): benzene ailesi,
- \(R=2\): naphthalene ailesi,
- \(R=3\): anthracene ailesi,
- \(R=4\): tetracene ailesi.
Her ailede peri konumlarında mümkün olan Au(I)/Cu(I) bileşim ve dizileri değerlendirilmiş ve toplam 16 farklı moleküler sistem geliştirme veri setini oluşturmuştur.
DFT hedefleri üç ana makine öğrenmesi görevi için hazırlanmıştır:
- KS bant aralığı,
- adiabatik iyonlaşma enerjisi,
- adiabatik elektron ilgisi.
2. Geometri optimizasyonu
Nötr, +1 radikal katyon ve −1 radikal anyon yapılar B3LYP/LANL2DZ düzeyinde Gaussian 09 ile optimize edilmiştir.
Açık kabuklu iyonlar unrestricted DFT ile ele alınmış; hesaplanan spin expectation değerleri ideal doublet değeri \(\langle S^2\rangle=0,75\)'e yakın bulunmuştur. Kaynak bunun higher-spin contamination'ın çok düşük olduğunu gösterdiğini belirtmektedir.
3. Elektronik özelliklerin hesaplanması
KS bant aralıkları optimize nötr yapıların frontier orbital enerjilerinden alınmıştır.
IE ve EA, nötr ve ilgili yüklü türlerin tamamen optimize edilmiş geometrileri arasındaki toplam enerji farkları kullanılarak adiabatik büyüklükler olarak hesaplanmıştır.
Fundamental electronic gap kaynakta \(IE-EA\) farkı olarak tanımlanmıştır.
4. Uyarılmış durum hesapları
Dikey \(S_1\) ve \(T_1\) enerjileri TD-DFT ile hesaplanmıştır. C/H için 6-311++G(d,p), Cu için def2-TZVP ve Au için LANL2DZ kullanılan karışık basis-set yaklaşımı uygulanmıştır.
Triplet-instability hassasiyetini değerlendirmek için aynı genel teorik düzeyde TDA hesapları yapılmıştır. Ek yöntemsel kontrol için CAM-B3LYP kullanılmıştır.
5. Yeniden düzenlenme enerjileri
Elektron ve delik iç yeniden düzenlenme enerjileri Marcus teorisi çerçevesinde dört-nokta yöntemiyle hesaplanmıştır. Nötr, katyon ve anyon türlerin hem kendi optimize geometrilerindeki hem karşı yük durumunun geometrisindeki enerjileri kullanılmıştır.
6. Analytical baseline
Global model yalnız \(1/R\), \(n_{Cu}\) ve \(n_{Au}\) değişkenlerini kullanmıştır. Bu katmanın görevi π-konjugasyon uzunluğu ve genel metal bileşiminin baskın ölçeklemesini yakalamaktır.
Kaynakta yalnız metal bileşimini içeren fakat \(1/R\)'yi çıkartan alternatif baseline'ın LOO ve LORO performansının belirgin biçimde düştüğü belirtilmektedir. Bu kontrol, konjugasyon uzunluğunun model için merkezî bir fiziksel değişken olduğunu desteklemektedir.
7. Residual model
ExtraTreesRegressor yalnız baseline'ın açıklayamadığı residual değerlere fit edilmiştir. Geniş model 53, kompakt model dört residual betimleyici kullanmıştır.
ExtraTrees için 500 estimator uygulanmıştır. Ridge, Elastic Net ve RBF Kernel Ridge alternatifleri de duyarlılık kontrolü olarak sınanmıştır.
8. İç çapraz doğrulama
LOO ile her seferinde tek bir yapı; LORO ile belirli bir halka ailesinin tamamı dışarıda tutulmuştur. Her dış fold'da baseline ve residual learner yeniden eğitilmiştir.
Residual eğitim hedefleri inner grouped LOO ile out-of-fold olarak üretilmiştir; böylece aynı molekül baseline'ın kendisine fit edildiği tahmin üzerinden residual learner'a aktarılmamıştır.
9. Fold-isolated preprocessing
Kategorik encoding yalnız eğitim fold'unda öğrenilmiş; held-out sistemden kategorik bilgi önceden modele sızdırılmamıştır. Medyan imputasyon değerleri de yalnız ilgili training fold'dan hesaplanmıştır.
10. İstatistiksel doğrulama
Whole-target permutation test, gerçek hedeflerin rastgele yeniden atanmasına karşı tam hibrit modelin performansını değerlendirmiştir. Ayrıca 10.000 ring-aware bootstrap örneklemesi ile \(R^2\), MAE ve RMSE için %95 empirik belirsizlik aralıkları hesaplanmıştır.
11. Dış-domain doğrulama
IE ve EA için \(R=5\) pentasen ailesi eğitim ve iç çapraz doğrulamadan tamamen çıkarılmıştır.
KS bant aralığında hem \(R=5\) pentasen hem \(R=6\) heksasen dış testte kullanılmıştır.
12. KS bant aralığı ana sonucu
Global KS gap eğilimi halka sayısı ve metal bileşimiyle güçlü biçimde tahmin edilebilmiştir. Dört betimleyicili residual model dahi LOO'da yaklaşık 0,060 eV, LORO'da yaklaşık 0,137 eV MAE sağlamıştır.
Cu-zengin büyük asenlerde dış-domain farkları belirgin biçimde artmış ve basit coordinate-free modelin nicel sınırını ortaya koymuştur.
13. Daha yüksek düzey DFT kontrolü
Pentasen dizileri B3LYP/GENECP düzeyinde yeniden hesaplanmıştır. C/H için 6-311++G(d,p), Cu için def2-TZVP ve Au için LANL2DZ kullanılan mixed general-basis/ECP yaklaşımı uygulanmıştır.
Basis düzeyi değişikliği Cu-zengin tarafta bant aralığını aşağı doğru düzeltmiş fakat yaklaşık 0,18 eV ML residual'ın tamamını açıklamamıştır.
14. HOMO/LUMO kökeni
Her iki metal serisinde bant daralmasının ana nedeni HOMO'nun destabilizasyonudur. Kaynak Cu komplekslerinde HOMO artışını yaklaşık 1,8 eV, Au komplekslerinde yaklaşık 2,0 eV; LUMO stabilizasyonunu ise sırasıyla yaklaşık 0,8 eV ve 0,5 eV olarak özetlemektedir.
15. Karışık-metal bant aralıkları
Au'nun Cu ile sistematik yer değiştirmesi belirli bir asen ailesi içinde bant aralığını azaltmaktadır. Bununla birlikte aynı metal sayısına sahip dizilim izomerlerinin farkları çoğu global özellikte daha küçüktür.
16. İyonlaşma enerjisi modeli
53 betimleyicili model IE için LOO'da yaklaşık \(R^2=0,98\), LORO'da \(R^2=0,92\) vermiştir. Pentasen dış-domain tahmininde MAPE %2,74'tür.
Kaynak feature importance değerlerini fiziksel nedensellik kanıtı olarak yorumlamamaktadır. Özellikle held-out grouped permutation analysis, kompakt IE modelinde herhangi bir feature ailesini tutarlı bağımsız neden olarak göstermemiştir.
17. Elektron ilgisi modeli
EA residual'larında nearest-neighbor yoğunluğu, nearest-neighbor kimliği ve dizi uzunluğu geniş modelin kullandığı önemli bilgi aileleri arasındadır. Kompakt modelde terminal Cu kimyası ve saf seriye ait boyut düzeltmeleri öne çıkmaktadır.
Dış-domain pentasen testinde MAE 0,80 kcal/mol, MAPE %1,68 olarak raporlanmıştır.
18. Excited-state takip analizi
Cu-zengin sistematik residual deseninin ardından TD-DFT, TDA, doğal yük analizi ve NBO yorumları kullanılmıştır. Cu serisinde metal merkezleri arasında daha belirgin uzaysal polarizasyon ve state-dependent charge redistribution görülmektedir.
Kaynak, singlet ve triplet metal katılımındaki asimetrinin etkili exchange interaction'ı azaltarak \(S_1-T_1\) farkının çökmesine katkıda bulunduğunu yorumlamaktadır.
19. Pentacene-Au5 ve pentacene-Cu5 karşılaştırması
| Özellik | Pentacene–Au5 | Pentacene–Cu5 |
|---|---|---|
| S1 enerjisi | ≈1,04 eV | ≈0,45 eV |
| T1 enerjisi | ≈0,76 eV | ≈0,40 eV |
| S1–T1 farkı | ≈0,28 eV | ≈0,05 eV |
| S0 dipol momenti | ≈1,51 D | ≈6,97 D |
| S1 dipol momenti | ≈5,03 D | ≈0,48 D |
| T1 dipol momenti | ≈0,94 D | ≈0,54 D |
| Düşük uyarılmaların oscillator strength'i | f ≈ 0; optically dark | f ≈ 0; optically dark |
Çalışmanın desteklediği sonuçlar
- Peri-metallenmiş Au/Cu poliasenlerde KS gap, IE ve EA'nın baskın ölçekleme eğilimleri yalnız birkaç coordinate-free kimyasal betimleyiciyle yakalanabilir.
- Halka sayısı ve genel metal bileşimi, incelenen global elektronik özelliklerin ana varyasyonunu açıklar.
- Metal dizisi ve yerel topoloji daha küçük fakat yeniden üretilebilir residual etkiler üretir.
- 53 betimleyicili ve dört betimleyicili modeller benzer ana eğilimleri korur.
- KS gap, IE ve EA için çapraz doğrulama başarısı permütasyon testlerinde rastgele hedef eşlemesine göre anlamlı biçimde yüksektir.
- Model pentasen ve heksasen dış-domain sistemlerinde ana Au/Cu sıralamalarını koruyabilir.
- Cu-zengin geniş asenlerde sistematik ML–DFT sapmaları büyür.
- Cu-zengin sistemler Au-zengin sistemlere göre daha güçlü KS bant aralığı daralması gösterir.
- Cu serisinde singlet–triplet enerji ayrımı konjugasyonla keskin biçimde azalır.
- Au serisinde singlet–triplet ayrımı incelenen aralıkta daha sonlu ve düzenli kalır.
- TDA kontrolü Cu serisindeki singlet–triplet yakınlaşmasının yalnız standart TD-DFT response artefaktı olmadığını destekler.
Çalışmanın desteklemediği genellemeler
- Model genel organik yarı iletken kimyası için evrensel bir tahmin modeli değildir.
- N=16 geliştirme veri setindeki başarı büyük veri ölçeğinde genelleme kanıtı değildir.
- Coordinate-free model DFT'nin yerine geçmez; DFT değerlerini hedef olarak kullanır.
- ML–DFT residual'ın büyüklüğü tek başına doğrudan “elektronik karmaşıklık ölçüsü” değildir.
- Feature importance fiziksel nedensellik kanıtlamaz.
- Hesaplanan moleküllerin deneysel olarak sentezlendiği veya cihazlarda çalıştığı bu makalede gösterilmemiştir.
- Near-degenerate S1/T1 değerleri gerçek bir spintronik cihaz performansı kanıtlamaz.
- Optically dark \(f≈0\) uyarılmalar uzun excited-state lifetime'ı doğrudan kanıtlamaz.
- Spin–orbit coupling, intersystem crossing rate, nonadiabatic dynamics ve excited-state lifetime hesaplanmamıştır.
- CAM-B3LYP'de ortaya çıkan negatif T1 değerleri nedeniyle büyük asenlerin mutlak triplet enerjileri tek-referans çerçevesinde temkinli yorumlanmalıdır.
- B3LYP/LANL2DZ değerleri basis-set-limit deneysel benchmark olarak sunulmamaktadır.
Çalışmanın temel güçlü yanı
Çalışmanın güçlü yanı, küçük veri probleminde yalnız yüksek tahmin metriği aramak yerine modeli fiziksel ölçekleme ile yerel kimyasal düzeltme olarak iki parçaya ayırması ve modelin sistematik başarısızlıklarını da bilimsel bilgi üretim sürecinin parçası olarak kullanmasıdır. Böylece model hem “beklenen eğilim nerede?” hem de “bu basit eğilim nerede yetersiz kalıyor?” sorularına hizmet etmektedir.
Çalışmanın temel sınırlılıkları
Birinci sınırlılık veri setinin küçüklüğüdür: geliştirme alanında yalnız 16 molekül vardır. Kimyasal seri kontrollü ve sistematik olsa da bu durum genel kimyasal uzaya yaygın tahmin iddiasını sınırlar.
İkinci sınırlılık bütün hedeflerin kuantum kimyasal hesaplamalardan gelmesidir. Dolayısıyla model başarısı önce DFT referansını ne kadar iyi yeniden ürettiğini gösterir; gerçek deneysel ölçümlere karşı bağımsız kalibrasyon değildir.
Üçüncü sınırlılık temel durum DFT'sinde scalar-relativistic etkilerin yalnız LANL2DZ efektif çekirdek potansiyeli üzerinden bulunması ve açık spin–orbit correction uygulanmamış olmasıdır.
Dördüncü sınırlılık uyarılmış durum tarafındadır. CAM-B3LYP'de negatif T1 enerjilerinin ortaya çıkması kapalı-kabuk referans triplet instability sorununu görünür hale getirmektedir. Çok güçlü çok-referans karakter gelişiyorsa single-reference DFT/TD-DFT'nin nicel güvenilirliği sınırlanabilir.
Beşinci sınırlılık, spin-temelli uygulama yorumunun aday belirleme düzeyinde olmasıdır. Kaynak açık spin–orbit coupling, nonadiabatic dynamics, intersystem crossing rates, excited-state lifetime veya deneysel spektroskopi ile doğrulama gerektiğini işaret etmektedir.
Sonraki araştırmalar açısından anlamı
Çalışmanın önerdiği araştırma stratejisi, coordinate-free modelin düşük hata verdiği bölgelerde kuantum kimyasal trendleri ekonomik biçimde taramak; sistematik residual'ın büyüdüğü bölgelerde ise daha gelişmiş elektronik yapı yöntemlerine geçmektir.
Özellikle Cu-zengin geniş poliasenler; düşük KS gap, belirgin HOMO destabilizasyonu, non-additive electron affinity ve daralan singlet–triplet aralığının aynı kimyasal bölgede birleşmesi nedeniyle takip çalışmaları için öne çıkmaktadır.
Ancak bu aşamada doğru ifade “spin-duyarlı hibrit yarı iletken adayları”dır. “Spintronik malzeme olarak doğrulandı” veya “cihaz performansı gösterildi” ifadesi kaynak sınırını aşar.
Kaynak ve Yöntem Notu
Özgün çalışma: Coordinate-Free Scientific Machine Learning Reveals Sequence-Dependent Electronic Regimes in Peri-Metalated Polyacenes: From Dominant Size/Composition Trends to Reproducible Local Arrangement Effects
Yazarlar: Dinesh V. Vidhani; Thalia Sautie; Diana D. Vidhani; Daniela Marquez Paulin; Melani Casanueva; Prabuddha A. Vyas; Manoharan Mariappan.
Yazar sırası: Dinesh V. Vidhani → Thalia Sautie → Diana D. Vidhani → Daniela Marquez Paulin → Melani Casanueva → Prabuddha A. Vyas → Manoharan Mariappan.
Eş katkı: Kaynak PDF'de eş birinci yazarlık veya eş katkı işareti belirtilmemektedir.
Sorumlu yazar: Dinesh V. Vidhani.
Afiliyasyon 1: Department of Chemistry & Biochemistry, Florida State University, Tallahassee, Florida, USA.
Afiliyasyon 2: Department of Math & Natural Science, Miami Dade College, Miami, Florida, USA.
Afiliyasyon 3: Modesto Maidique Campus, Florida International University, Miami, Florida, USA.
Afiliyasyon 4: Miami Dade Virtual School, Miami, Florida, USA.
Afiliyasyon 5: St. Kabir School, Ahmedabad, India.
Afiliyasyon 6: Department of Natural Science, North Florida College, Madison, Florida, USA.
Dergi: Chemistry.
Yayıncı: MDPI, Basel, Switzerland.
Cilt / sayı / makale: Volume 8, Issue 9, Article 121.
Özel sayı: AI and Big Data in Chemistry.
DOI: 10.3390/chemistry8090121.
Gönderim tarihi: 10 Haziran 2026.
Revizyon tarihi: 4 Ağustos 2026.
Kabul tarihi: 19 Ağustos 2026.
Yayın tarihi: 1 Eylül 2026.
Kaynak türü: Özgün hesaplamalı kimya ve bilimsel makine öğrenmesi araştırma makalesi.
Hakemlik durumu: Revizyon, kabul ve yayın tarihleri bulunan yayımlanmış hakemli dergi makalesidir.
Resmî bağlantı: https://doi.org/10.3390/chemistry8090121
Lisans: Creative Commons Attribution (CC BY).
Temel hesaplama yazılımı: Gaussian 09; Python 3.13.15; scikit-learn 1.6.1.
Temel kuantum kimyasal yöntemler: B3LYP/LANL2DZ geometri ve temel durum hesapları; TD-DFT; TDA; seçilmiş sistemlerde mixed GENECP kontrolü ve CAM-B3LYP uyarılmış durum duyarlılık analizi.
Makine öğrenmesi: Fizik-temelli doğrusal analytical baseline + ExtraTreesRegressor residual learner; 53-descriptor ve 4-descriptor residual temsilleri.
Geliştirme veri seti: R=1–4 asen ailelerinde 16 moleküler sistem.
Dış doğrulama: IE ve EA için pentasen R=5; KS gap için pentasen R=5 ve heksasen R=6.
Finansman: Çalışma dış grant desteği veya katılımcı kurumların özel araştırma finansmanı olmadan tamamlanmıştır. Miami Dade College, Padron Campus makale işlem ücretine destek taahhüt etmiştir.
Veri erişilebilirliği: Kaynak, çalışmanın özgün katkılarının makale içinde bulunduğunu ve MDPI üzerinden erişilebildiğini; ek bilgi taleplerinin sorumlu yazara yöneltilebileceğini bildirmektedir.
Ek materyaller: Kaynak çok sayıda Supplementary Table ve Figure'a atıf yapmaktadır ve ek materyal MDPI'de ayrıca sunulmaktadır. Kullanıcı tarafından yüklenen dosya ana 31 sayfalık makaledir; ayrı supplementary dosyası yüklenmediği için ana metinde açıkça verilmeyen supplementary sayıları tahminle tamamlanmamıştır.
Çıkar çatışması: Yazarlar çıkar çatışması olmadığını beyan etmiştir.
Yazar katkıları: Dinesh V. Vidhani baş araştırmacı olarak projeyi kavramsallaştırmış, araştırmayı denetlemiş ve bilimsel yön/yorumlamayı yönetmiştir. Thalia Sautie, Daniela Marquez Paulin ve Melani Casanueva Supplementary Materials derlemesine ve makale revizyonuna katkı vermiştir. Manoharan Mariappan bilimsel tartışmalar ve revizyona katkıda bulunmuştur. Diana D. Vidhani SciML bölümünü bağımsız olarak yürütmüş; Python kodlarını geliştirmiş, makine öğrenmesi ve ilgili veri analizlerini gerçekleştirmiş ve ML bölümlerinin yazımına katkı vermiştir. Prabuddha A. Vyas veri setinin geri kazanılması ve derlenmesine katkıda bulunmuştur.
HPC notu: Teşekkür bölümünde Florida State University yüksek performanslı hesaplama altyapısına erişim desteği belirtilmiştir.
Kaynak-içi terminoloji tutarsızlığı 1: Methods 2.2.5 boyunca LORO “leave-one-ring-out” anlamında tanımlanırken bir maddede “leave-one-replicate-out (LORO)” yazmaktadır. Analizin geri kalanında halka ailesini dışarıda bırakan protokol anlatıldığı için Verianla ana yöntem anlatımında leave-one-ring-out terimini korumuş, farklı yazımı burada açıkça not etmiştir.
Kaynak-içi figür tutarsızlığı 2: Figure 10 caption'ı panel A'yı LOO ve panel B'yi LORO olarak tanımlar; IE sonuç paragrafı p=0,003 LOO için Figure 10B, p=0,005 LORO için Figure 10A referansı verir. Verianla istatistikleri panel harfinden bağımsız olarak LOO/LORO metin değerleriyle aktarmıştır.
Kaynak-içi figür tutarsızlığı 3: EA bölümündeki Figure 15 caption'ının ilk satırı “predicted vs. DFT-calculated IE” yazarken devamındaki panel tanımları ve bölüm açıkça EA tahminini anlatmaktadır. Bu etiket sessizce kaynakta değiştirilmiş gibi sunulmamıştır.
Kaynak-içi figür tutarsızlığı 4: EA permutation testine ait Figure 16 caption'ında ikinci panel için “LORO bandgap predictions” ifadesi kullanılmaktadır; bölümün bağlamı EA'dır.
Kaynak-içi metin tutarsızlığı 5: Bölüm 3.6.1 Cu-asen EA eğilimini anlatırken “benzene–Cu ... pentacene–Au5” ve “−49 kcl/mol” ifadesi geçmektedir. Aynı bölüm Figure 17A'yı Cu-asen serisi olarak tanımlar. Ana PDF içinden bu yazımın kesin düzeltilmiş biçimi doğrulanamadığı için Verianla söz konusu üst uç değerini Cu-serisinin kesin endpoint'i olarak yeniden yazmamış ve tutarsızlığı korumuştur.
Temel yöntemsel sınır: Makine öğrenmesi hedefleri DFT hesaplarından gelir; çalışma fiziksel deney verisiyle eğitilmemiştir. Model yalnız kimyasal olarak kontrollü küçük veri alanında geliştirilmiştir. Dolayısıyla yüksek \(R^2\) ve düşük MAE, doğrudan gerçek dünya cihaz veya deney performansı değildir.
Uyarılmış durum yorum sınırı: Cu-zengin sistemlerdeki singlet–triplet yakınlaşma TD-DFT/TDA ile desteklenmektedir; ancak CAM-B3LYP triplet instability sonuçları tek-referans yöntemlerin mutlak enerji yorumuna sınır koymaktadır. Explicit spin–orbit coupling, excited-state dynamics, lifetime ve spektroskopik doğrulama gelecekteki çalışma alanlarıdır.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir