


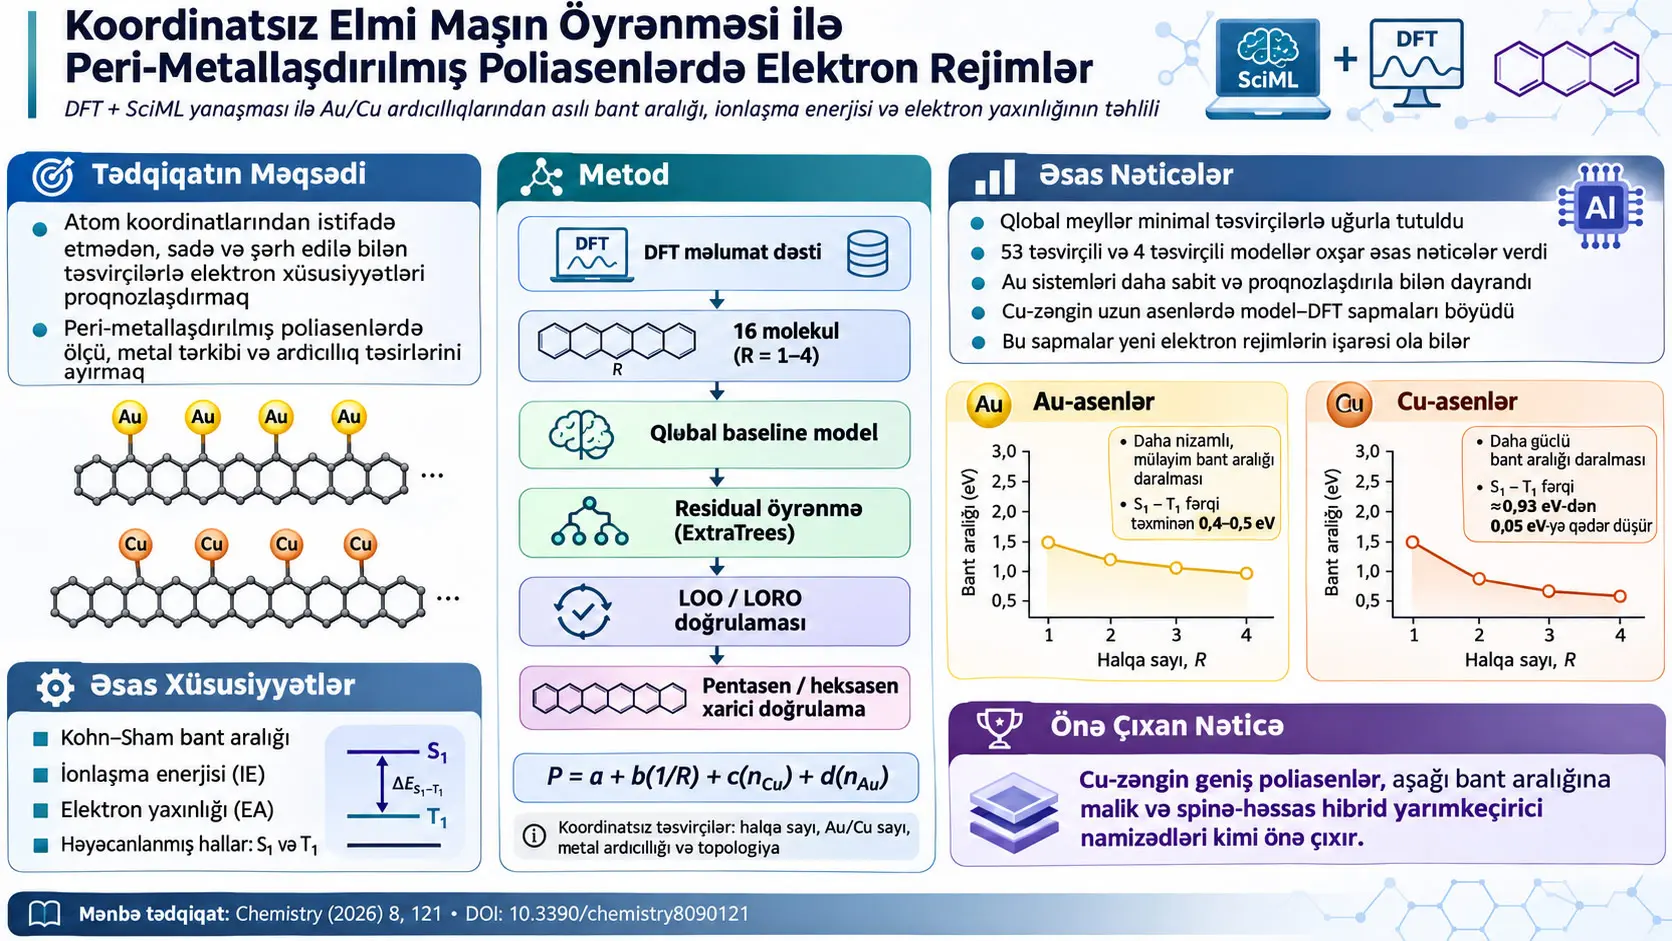
Koordinatsız elmi maşın öyrənməsi (coordinate-free Scientific Machine Learning, SciML), bu tədqiqatda molekulların atom koordinatlarını, rabitə həndəsələrini, orbital enerjilərini, dalğa funksiyalarını və ya qarşılıqlı təsir enerjilərini maşın öyrənməsi girişi kimi istifadə etmədən, kimyəvi baxımdan şərh oluna bilən diskret deskriptorlardan elektron xassə meyllərini öyrənməyə çalışan hibrid modelləşdirmə yanaşmasıdır. Tədqiqatçılar qızılın (Au) və misin (Cu) poliasenlərin peri mövqelərinə yerləşdirildiyi sistemlər üçün sıxlıq funksional nəzəriyyəsi (Density Functional Theory, DFT) hesablamaları aparmış; DFT-dən alınan Kohn–Sham bant aralığı, ionlaşma enerjisi və elektron affinliyi qiymətlərini kiçik verilənlər miqyaslı SciML modeli ilə araşdırmışlar. Əsas nəticə elektron xassələrin böyük hissəsinin halqa sayı və ümumi Au/Cu tərkibi ilə izah oluna bilməsi, metal ardıcıllığı və yerli topologiyanın isə daha kiçik, lakin təkrarlana bilən düzəlişlər yaratmasıdır; xüsusilə Cu-zəngin və uzun konjuqasiyalı asenlərdə sadə miqyaslamanın sistematik şəkildə yetərsiz qalmağa başladığı göstərilmişdir. Ən mühüm məhdudiyyət isə modelin yalnız 16 inkişaf molekuluna əsaslanan nəzarətli kimyəvi sıra üzərində qurulması və fiziki eksperiment verilənləri əvəzinə DFT hesablamalarının hədəf qiymətlər kimi istifadə edilməsidir.
Tədqiqatın maşın öyrənməsi arxitekturası iki mərhələlidir. Birinci mərhələdə yalnız birləşmiş halqa sayının tərsi \(1/R\), Cu atomlarının sayı \(n_{Cu}\) və Au atomlarının sayı \(n_{Au}\) istifadə olunaraq fizika əsaslı xətti baseline qurulur. İkinci mərhələdə baseline-ın DFT-yə nəzərən qalan xətası, yəni residual, metal qonşuluğu, ardıcıllıq dəyişmələri, terminal metal kimliyi və topoloji xüsusiyyətlər kimi koordinat tələb etməyən yerli deskriptorlarla ExtraTreesRegressor istifadə edilərək öyrənilir. Tədqiqatçılar həm 53 residual deskriptorlu geniş modeli, həm də yalnız dörd residual deskriptorlu kompakt modeli sınaqdan keçirmişlər.
İnkişaf verilənlər dəsti benzendən tetrasene qədər \(R=1-4\) halqa ailəsində ümumilikdə 16 ayrı peri-metallaşdırılmış molekulyar sistemdən ibarətdir. İonlaşma enerjisi və elektron affinliyi üçün pentasen \(R=5\) model təlimindən tamamilə çıxarılaraq domenxarici doğrulama üçün istifadə edilmişdir. KS bant aralığı üçün həm pentasen \(R=5\), həm də heksasen \(R=6\) sistemləri xarici doğrulamada saxlanılmışdır. Beləliklə, tədqiqat eyni verilənlər paylanması daxilində çarpaz doğrulama ilə real kimyəvi uzunluq ekstrapolyasiyasını bir-birindən ayırır.
53 deskriptorlu model KS bant aralığında leave-one-out (LOO) doğrulamasında təxminən \(R^2=0,99\), MAE=0,058 eV; leave-one-ring-out (LORO) doğrulamasında isə təxminən \(R^2=0,91\), MAE=0,158 eV əldə etmişdir. Dörd deskriptorlu kompakt model eyni hədəf üçün LOO-da təxminən \(R^2=0,99\), MAE=0,060 eV; LORO-da təxminən \(R^2=0,92\), MAE=0,137 eV təmin etmişdir. Beləliklə, xeyli kiçik residual təmsili əsas miqyaslama meylini qoruya bilmişdir.
İonlaşma enerjisi üçün geniş model LOO-da təxminən \(R^2=0,98\), MAE=1,79 kcal/mol; LORO-da \(R^2=0,92\), MAE=3,69 kcal/mol vermişdir. Elektron affinliyi üçün geniş model LOO-da təxminən \(R^2=0,94\), MAE=1,26 kcal/mol və LORO-da təxminən \(R^2=0,95\), MAE=1,01 kcal/mol əldə etmişdir. Kompakt model elektron affinliyinin LORO proqnozunda təxminən \(R^2=0,96\), MAE=0,95 kcal/mol səviyyəsinə çatmışdır.
Lakin tədqiqatın ən maraqlı nəticəsi ən kiçik xəta deyil, xətanın harada böyüməsidir. Pentasen və heksasen domenxarici testində model Au-zəngin və qarışıq metal sistemlərinin KS bant aralığı sıralamasını yaxşı qoruduğu halda, Cu-zəngin uzun asenlərdə DFT-yə nəzərən sistematik aşağı proqnoz vermişdir. Mütləq fərq pentasen–Cu5-də 0,180 eV-yə, heksasen–Cu6-da 0,415 eV-yə çatmışdır. Eyni istiqamətli yayınmanın yalnız baseline modeldə və dörd deskriptorlu modeldə də görünməsi tədqiqatçıları bunun müəyyən bir residual model artefaktından daha çox sadə ölçü/tərkib miqyaslamasının sərhədinə işarə edə biləcəyi nəticəsinə yönəltmişdir.
Daha yüksək səviyyəli kvant-kimyəvi yoxlamalar bu bölgəni əlavə olaraq araşdırmışdır. Cu-zəngin pentasenlərdə B3LYP/GENECP ilə B3LYP/LANL2DZ arasındakı bant aralığı düzəlişləri təxminən 0,05 eV səviyyəsində qaldığı halda, ML–LANL2DZ fərqi pentasen–Cu5-də təxminən 0,18 eV-dir. Hər iki DFT səviyyəsi də Cu miqdarı artdıqca daha güclü bant daralması meylini qorumuşdur. Buna görə tədqiqat ML residual-larını birbaşa “elektron mürəkkəblik ölçüsü” kimi müəyyən etməsə də, daha ətraflı kvant-kimyəvi araşdırma tələb edən rejimləri seçmək üçün diaqnostik işarə kimi istifadə edir.
Ardınca aparılan TD-DFT və Tamm–Dancoff Approximation (TDA) hesablamalarında Cu-asenlərin aşağı həyəcanlanmış hallarında diqqətəlayiq singlet–triplet yaxınlaşması aşkar edilmişdir. \(S_1-T_1\) aralığı benzene–Cu-da təxminən 0,93 eV olduğu halda pentacene–Cu5-də təxminən 0,05 eV-yə düşmüşdür. Au-asenlərdə isə müvafiq ayrılma təxminən 0,40–0,52 eV səviyyəsində qalır. Bu tapıntı Cu-zəngin geniş poliasenlərin aşağı bant aralığına və spinə həssas elektron rejimlər üçün araşdırılmağa dəyər namizədlər olduğunu düşündürür.
Bu nəticə fiziki spintronik cihazın istehsal edildiyi və ya bu molekulların eksperimental olaraq uzunömürlü spin halları göstərdiyi mənasına gəlmir. Tədqiqat molekulyar sintez, spektroskopik doğrulama, spin–orbit coupling dinamikası, excited-state lifetime və ya non-radiative decay rate ölçmələri aparmamışdır. Xüsusilə CAM-B3LYP hesablamalarında böyük asenlərin T1 enerjilərinin anomal şəkildə mənfiləşməsi qapalı-qabıq istinadında triplet qeyri-sabitliyinə işarə etdiyindən müəlliflər mütləq həyəcanlanmış hal enerjilərinə ehtiyatla yanaşırlar.
Poliasen nədir?
Poliasenlər (polyacenes), benzol halqalarının xətti şəkildə bir-birinə birləşdiyi π-konjuqə aromatik karbohidrogen ailəsidir. Benzol birhalqalı başlanğıc quruluş kimi götürüldükdə, naftalen iki, antrasen üç, tetrasen dörd, pentasen beş və heksasen altı birləşmiş aromatik halqa ehtiva edir.
Halqa sayı artdıqca π-elektronlar daha geniş molekulyar skelet boyunca delokallaşa bilər. Mənbə tədqiqatın əsas fiziki miqyaslama dəyişənlərindən \(R\) bu birləşmiş halqa sayını təmsil edir. Tədqiqatçılar elektron xassələrin mühüm hissəsinin \(1/R\) ilə təxmini sistematik əlaqə göstərməsini baseline modelin əsaslandırılmasının başlıca səbəbi kimi istifadə etmişlər.
“Peri-metallaşdırma” nə deməkdir?
Bu tədqiqatda peri-metallaşdırma, poliasen skeletinin müəyyən peri mövqelərində Au(I) və ya Cu(I) metal mərkəzlərinin yerləşməsi mənasında işlədilir. Metalın kimliyi yalnız atom sayını dəyişmir; metal–π qarşılıqlı təsiri, metal–metal qarşılıqlı təsiri, yerli polyarlaşma və xüsusilə Au üçün relativistik elektron təsirləri vasitəsilə molekulun frontier orbital quruluşunu dəyişdirə bilər.
Tədqiqatçılar saf Au ardıcıllıqlarını, saf Cu ardıcıllıqlarını və eyni halqa ailəsi daxilində müxtəlif qarışıq Au/Cu düzülüşlərini müqayisə etmişlər. Beləliklə, iki ayrı sualı ayıra bilmişlər: “Ümumilikdə neçə Au/Cu var?” və “Bu metallar hansı ardıcıllıqla yerləşib?”
HOMO və LUMO nədir?
HOMO (highest occupied molecular orbital), əsas halda elektron olan ən yüksək enerjili molekulyar orbitaldır. LUMO (lowest unoccupied molecular orbital) isə elektron olmayan ən aşağı enerjili molekulyar orbitaldır.
Mənbə tədqiqatda Kohn–Sham bant aralığı optimallaşdırılmış neytral quruluşun frontier orbital enerjiləri arasındakı fərq kimi götürülür:
\[ E_{g,\mathrm{KS}}=\varepsilon_{\mathrm{LUMO}}-\varepsilon_{\mathrm{HOMO}} \]
Bu ifadə mənbədə nömrələnmiş müstəqil tənlik kimi verilməmiş, KS gap tərifi kimi istifadə edilmişdir. Buna görə burada öyrədici riyazi açılış kimi göstərilir.
Bant aralığının kiçilməsi iki əsas yolla baş verə bilər: HOMO enerjisi yüksələrək, yəni HOMO destabilizasiya olunaraq; LUMO enerjisi enərək, yəni stabilləşərək; yaxud hər ikisi birlikdə baş verərək. Mənbənin Cu və Au sıralarında əsas nəticəsi bant daralmasının böyük hissəsinin HOMO destabilizasiyasından qaynaqlanmasıdır.
KS bant aralığı ilə fundamental elektron aralıq eyni şeydirmi?
Xeyr. Tədqiqat iki fərqli enerji aralığını ayrı saxlayır. KS bant aralığı neytral quruluşun Kohn–Sham HOMO və LUMO orbital enerjilərindən yaranır. Fundamental electronic gap isə adiabatik ionlaşma enerjisi ilə elektron affinliyi arasındakı fərq kimi müəyyən edilmişdir:
\[ E_g = IE - EA \]
Bu iki kəmiyyət eyni fiziki tərif deyil və sayısal baxımdan mütləq bərabər olmaları gözlənilmir. Mənbə Figure 19-da xüsusilə fundamental və KS gap meyllərini birlikdə göstərərək Cu sıralarında KS aralığının daha sürətlə sıxıldığını müzakirə edir.
İonlaşma enerjisi nədir?
İonlaşma enerjisi (ionization energy, IE), neytral molekuldan bir elektronun uzaqlaşdırılaraq radikal kation yaradılmasının enerji xərcidir. Bu tədqiqatda IE adiabatik olaraq hesablanmışdır; yəni yalnız neytral həndəsənin tək-nöqtə enerjisindən istifadə edilməmiş, neytral və kationik quruluşların öz optimallaşdırılmış həndəsələri arasındakı ümumi enerji fərqi götürülmüşdür.
Buna görə IE yalnız HOMO orbital enerjisini deyil, elektron çıxarıldıqdan sonra molekulun struktur baxımından relaksasiya edə bilməsini də əhatə edir.
Elektron affinliyi nədir?
Elektron affinliyi (electron affinity, EA), neytral molekula elektron əlavə edildikdə yaranan anion halının energetik davranışını qiymətləndirən kəmiyyətdir. Mənbə EA-nı da adiabatik ümumi enerji fərqi ilə hesablamışdır.
Məqalədəki EA nəticələri kcal/mol vahidində mənfi qiymətlərlə təqdim olunur. Buna görə başqa mənbələrdə müsbət kəmiyyət kimi müəyyən edilən “electron affinity magnitude” ilə işarə konvensiyası baxımından birbaşa qarışdırılmamalıdır; Verianla burada mənbənin öz işarə və enerji tərifini qoruyur.
DFT nədir və bu tədqiqatda hansı səviyyə istifadə olunub?
Sıxlıq funksional nəzəriyyəsi (Density Functional Theory, DFT), çoxelektronlu sistemlərin elektron quruluşunu bütün çox-cisimli dalğa funksiyasının özü əvəzinə elektron sıxlığı üzərindən hesablamağa yönəlmiş kvant-kimyəvi çərçivədir.
Neytral, radikal kation (+1) və radikal anion (−1) həndəsələri B3LYP/LANL2DZ səviyyəsində optimallaşdırılmışdır. Hesablamalar Gaussian 09 ilə aparılmışdır. Açıq qabıqlı kation və anionlar unrestricted DFT ilə uyğun spin çoxluqlarında nəzərdən keçirilmişdir.
Bütün optimallaşdırılmış quruluşlar vibrasiya tezliyi analizi ilə yoxlanılmış və xəyali tezlik tapılmadığı bildirilmişdir. Bu yoxlama tapılmış həndəsələrin istifadə olunan potensial enerji səthində real minimumlara uyğun gəldiyini dəstəkləyir.
Mənbə B3LYP/LANL2DZ səviyyəsini xüsusilə bütün neytral/kation/anion verilənlər dəsti üçün ardıcıl və hesablama baxımından qənaətli istinad kimi istifadə edir. Buna görə IE, EA və yenidən təşkilolunma enerjiləri basis-set-limit dəqiqlik qiymətləri kimi deyil, eyni hesablama səviyyəsi daxilində müqayisəli qiymətlər kimi şərh edilməlidir.
LANL2DZ effektiv nüvə potensialları vasitəsilə scalar relativistic təsirlərin bir hissəsi nəzərə alınmışdır. Bunun əksinə, əsas hal enerjilərinə açıq spin–orbit correction tətbiq edilməmişdir.
TD-DFT və TDA nə üçün istifadə olunub?
Time-Dependent Density Functional Theory (TD-DFT), həyəcanlanmış elektron hallarının enerjilərini hesablamaq üçün istifadə olunan zamandan asılı DFT yanaşmasıdır. Tədqiqatçılar aşağı enerjili singlet \(S_1\) və triplet \(T_1\) hallarını araşdırmaq məqsədilə TD-DFT-dən istifadə etmişlər.
Həyəcanlanmış hallarda daha balanslı bazis dəsti istifadə olunmuşdur: karbon və hidrogen üçün 6-311++G(d,p), mis üçün def2-TZVP və qızıl üçün LANL2DZ. Tədqiqatdakı həyəcanlanma enerjiləri, başqa cür göstərilmədikcə, şaquli keçid enerjiləridir.
Tamm–Dancoff Approximation (TDA) isə TD-DFT cavab tənliklərinin müəyyən hissəsini sadələşdirən və bəzi triplet qeyri-sabitliklərinə qarşı daha dayanıqlı davrana bilən yanaşmadır. Cu sırasındakı singlet–triplet yaxınlaşmasının yalnız standart TD-DFT cavab formalizminin artefaktı olub-olmadığını sınamaq üçün TDA ayrıca tətbiq edilmişdir.
BLA nədir?
Bond-length alternation (BLA; rabitə uzunluğu alternasiyası), konjuqə karbon skeletində ardıcıl C–C rabitə uzunluqları arasındakı fərqi ümumiləşdirən həndəsi kəmiyyətdir. Yüksək BLA daha aydın rabitə lokallaşması və ya quinoidal xarakterlə, çox aşağı BLA isə daha bərabərləşmiş rabitə uzunluqları və güclü delokallaşma ilə əlaqələndirilə bilər.
Mənbədə neytral benzene–Cu üçün BLA təxminən 0,002 Å, naphthalene–Cu2 və anthracene–Cu3 üçün təxminən 0,023–0,024 Å; tetracene–Cu4 və pentacene–Cu5 üçün isə təxminən 0,004–0,005 Å kimi bildirilmişdir. Tədqiqatçılar Cu sırasındakı böyük bant daralmasının klassik Peierls tipli rabitə uzunluğu təhrifindən daha çox genişlənən π-konjuqasiya və metal mənşəli elektron təsirlərlə bağlı olduğunu şərh edirlər.
Koordinatsız SciML Modeli Bu Tədqiqatda Necə İşləyir?
Model əvvəlcə halqa sayı və Au/Cu miqdarlarından qlobal elektron miqyaslamanı hesablayan fizika əsaslı xətti baseline qurur; sonra DFT ilə baseline arasındakı fərqi metal ardıcıllığını və topologiyanı təmsil edən koordinatsız deskriptorlardan ExtraTrees vasitəsilə öyrənir. Beləliklə, ümumi proqnoz sadə qlobal fiziki meyl ilə daha kiçik yerli ardıcıllıq/topologiya düzəlişinin cəmi olur; atom koordinatları, rabitə uzunluqları və ya orbital enerjiləri ML girişi kimi istifadə edilmir.
Baseline modelin tənliyi
Tədqiqatın qlobal baseline modeli Tənlik (2) ilə müəyyən edilmişdir:
\[ P=a+b\left(\frac{1}{R}\right)+c(n_{Cu})+d(n_{Au}) \tag{2} \]
Formula nəyi hesablayır? Model hədəf elektron xassənin halqa uzunluğu və ümumi metal tərkibi ilə izah edilə bilən dominant hissəsini hesablayır.
Dəyişənlər: \(P\), hədəf xassədir və KS bant aralığı, elektron affinliyi və ya ionlaşma enerjisi ola bilər. \(R\), birləşmiş halqa sayıdır. \(n_{Cu}\) və \(n_{Au}\), müvafiq olaraq Cu və Au atomlarının sayıdır. \(a,b,c,d\) təlim verilənlərindən uyğunlaşdırılan xətti əmsallardır.
Vahid: \(R\), \(1/R\), \(n_{Cu}\) və \(n_{Au}\) ölçüsüzdür. Buna görə əmsalların vahidi hədəf \(P\)-nin vahidindən asılıdır. Bant aralığı modeli üçün enerji miqyası eV; IE və EA modellərində mənbə nəticələri kcal/mol ilə bildirilir.
Riyazi rol: \(b/R\) termini konjuqasiya uzunluğundan asılı qlobal miqyaslamanı; \(c n_{Cu}\) və \(d n_{Au}\) isə ümumi metal tərkibinin təxmini toplamsal təsirini təmsil edir.
Fiziki məna: Model atom səviyyəli detalları həll etməyə çalışmır. İlk olaraq “molekul böyüdükcə və Au/Cu miqdarı dəyişdikcə elektron xassə hansı ümumi istiqamətdə dəyişir?” sualını cavablandırır.
Fərziyyə sərhədi: Yerli metal ardıcıllığının, qonşuluğunun və non-additive metal–metal təsirlərinin baseline daxilində açıq şəkildə təmsil olunmadığı qəbul edilir. Buna görə bu təsirlər ikinci residual mərhələsinə saxlanılır.
Residual öyrənmə nəyi hesablayır?
Baseline-ın izah edə bilmədiyi fərq Tənlik (3) ilə müəyyən edilmişdir:
\[ \Delta P=P_{\mathrm{DFT}}-P_{\mathrm{baseline}} \tag{3} \]
\(\Delta P\), DFT hədəfi ilə qlobal baseline proqnozu arasındakı residual qiymətdir. Müsbət və ya mənfi işarə baseline-ın müvafiq molekul üçün hədəfi hansı istiqamətdə qaçırdığını göstərir.
ExtraTreesRegressor birbaşa \(P_{\mathrm{DFT}}\)-ni sıfırdan öyrənmək əvəzinə bu daha kiçik residual quruluşu öyrənir. Beləliklə, qlobal miqyaslama ilə metal ardıcıllığına/topologiyaya bağlı yerli düzəliş konseptual olaraq bir-birindən ayrılır.
Son proqnoz Tənlik (4)-də:
\[ P_{\mathrm{final}} = P_{\mathrm{baseline}} + f_{\mathrm{ML}}(X) \tag{4} \]
şəklindədir. \(X\), residual modelin koordinatsız ardıcıllıq/topologiya deskriptorlarını; \(f_{\mathrm{ML}}(X)\), ExtraTrees-in öyrəndiyi residual düzəlişi təmsil edir.
53 residual deskriptor nəyi əhatə edir?
Geniş residual model cəmi 53 deskriptor istifadə edir: bunların 29-u sayısal, 24-ü kateqorikdir. Mənbə bunları tərkib xülasələri, metal cütü topologiyası, mövqesəl kimya, sequence switching və ardıcıllıq təşkilatlanması kimi qruplarda təşkil edir.
Model xüsusilə aşağıdakı yerli məlumat ailələrindən istifadə edir:
- nearest-neighbor (NN) metal qarşılıqlı təsir motivləri,
- next-nearest-neighbor (NNN) motivləri,
- interaction density deskriptorları,
- sequence-switching ölçüləri,
- simmetriya göstəriciləri,
- terminal və mərkəzi metal mühitləri,
- normallaşdırılmış topologiya sıxlığı deskriptorları.
Qlobal baseline dəyişənləri \(R\), \(1/R\), \(n_{Cu}\) və \(n_{Au}\) residual feature space-dən xüsusi olaraq çıxarılmışdır. Bu qərar qlobal və yerli təsirlərin bir-birinə sızmasını azaltmaq üçün qəbul edilmişdir.
53 Deskriptorlu Modellə 4 Deskriptorlu Model Arasındakı Fərq Nədir?
53 deskriptorlu residual model yerli metal kimyasını mümkün qədər geniş təmsil etməklə proqnoz məlumatının geniş kimyəvi xüsusiyyət məkanına yayılıb-yayılmadığını yoxlayır, dörd deskriptorlu model isə eyni əsas nəticələrin böyük ölçüdə lazımsız və korrelyasiyalı girişlər çıxarıldıqda da qorunub-qorunmadığını sınayır. Kompakt model müstəqil model deyil; eyni analytical baseline üzərinə yalnız daha sadə residual düzəliş əlavə edir.
Kompakt modeldə yalnız aşağıdakı dörd sayısal residual deskriptor istifadə olunmuşdur:
- pure_Au_invR,
- pure_Cu_invR,
- next_nearest_switch_count,
- terminal_Cu_fraction.
Mənbə bildirir ki, üç hədəf xüsusiyyət üzrə altı LOO/LORO MAE müqayisəsinin dördündə kompakt model geniş modeli bərabərləşdirmiş və ya üstələmiş, KS gap, EA və IE hədəflərinin hər üçündə LORO MAE-ni yaxşılaşdırmışdır. Bu nəticə çoxsaylı deskriptorların lazım ola biləcəyini tam inkar etmir; geniş model kimyəvi məlumat məkanının paylanmasını araşdırmaq, kompakt model isə parsimonia və şərh edilə bilmə üçün istifadə olunur.
ExtraTrees niyə istifadə olunub?
Residual hədəflərin amplitudası kiçikdir və metal ardıcıllığı/topologiya təsirlərinin xətti olmaq məcburiyyətində olmadığı düşünülmüşdür. Tədqiqatçılar buna görə residual learner kimi ExtraTreesRegressor istifadə etmişlər.
Model 500 estimator ilə qurulmuşdur. Randomized tree ensemble əvvəlcədən dəqiq funksiya forması fərz etmədən hədd və qarşılıqlı təsir effektlərini modelləşdirə bilər; çoxsaylı ağacların orta qiyməti ayrı-ayrı ağaclardan qaynaqlanan variasiyanı azaldır.
Seçimin nəticələri müəyyən edib-etmədiyini sınamaq üçün eyni baseline, residual hədəf, deskriptor dəsti və doğrulama protokolu altında Ridge regression, Elastic Net və RBF Kernel Ridge alternativləri də qiymətləndirilmişdir. Mənbə bu alternativlərin oxşar daxili performans göstərdiyini və Cu-zəngin OOD residual nümunəsini qoruduğunu bildirir.
Verilənlər sızması necə qarşısı alındı?
Tədqiqatın mühüm metodoloji təfərrüatlarından biri residual hədəflərin baseline modelinin təlim verilənlərinə birbaşa fit edilərək yaradılmamasıdır. Hər xarici çarpaz doğrulama fold-unda baseline yalnız xarici təlim dəstinə fit edilmişdir.
Xarici təlim nümunələrinin residual hədəfləri isə grouped inner leave-one-out proqnozları ilə yaradılmışdır. Yəni konkret molekulun residual-ı hesablanarkən həmin quruluş və canonical sequence qrupu müvafiq daxili baseline fit-ində saxlanılmamışdır.
Bu nested cross-fitting quruluşu residual learner-ın baseline modelinin eyni təlim nümunələrinə həddən artıq uyğunlaşmasından doğan süni şəkildə asan residual-ları öyrənməsinin qarşısını almağı hədəfləyir.
Kateqorik kodlaşdırma necə aparıldı?
53 deskriptorlu modeldəki kateqorik ardıcıllıq xüsusiyyətləri scikit-learn OrdinalEncoder ilə kodlaşdırılmışdır. Encoder hər çarpaz doğrulama fold-unda yalnız təlim fold-unun kateqoriyalarını görmüşdür.
Held-out və ya extrapolation sistemində əvvəl görünməmiş kateqoriya ortaya çıxdıqda xüsusi “unknown” kateqoriya qiyməti təyin edilmişdir. Sayısal çatışmayan qiymətlər də yalnız təlim fold-undan hesablanan medianlarla doldurulmuş, qalan çatışmazlıqlar sayısal sabitlik üçün sıfıra təyin edilmişdir.
Dörd deskriptorlu kompakt modelin bütün residual girişləri sayısal olduğundan kateqorik encoder tələb etməmişdir.
LOO, LORO və domenxarici doğrulama arasındakı fərq
Leave-one-out (LOO) doğrulamada inkişaf sahəsindəki bir molekul kənarda saxlanılır və model qalan molekullarla öyrədilir. Bu, eyni kimyəvi inkişaf sahəsində molekul səviyyəsində ümumiləşdirmə qabiliyyətini ölçür.
Leave-one-ring-out (LORO) doğrulamada müəyyən halqa sayına malik bütün molekullar birlikdə təlimdən kənarda saxlanılır. Beləliklə, məsələn, konkret asen ailəsi görülmədən həmin halqa ailəsinə ümumiləşdirmə sınaqdan keçirilir. Lakin \(R=1-4\) inkişaf bölgəsi daxilində qaldığı üçün mənbə bunu həqiqi domenxarici kimyəvi extrapolation-dan ayırır.
Domenxarici doğrulama isə təlim sahəsinin kənarındakı daha uzun sistemlərdən istifadə edir. IE və EA üçün pentasen \(R=5\), KS gap üçün pentasen \(R=5\) və heksasen \(R=6\) bu məqsədlə tamamilə ayrı saxlanılmışdır.
Permutasiya testi nəyi sınadı?
Modelin yüksək çarpaz doğrulama uğurunun təsadüfi hədəf–deskriptor uyğunlaşmasından yaranıb-yaranmadığını yoxlamaq üçün whole-target permutation test tətbiq edilmişdir. Hər permutasiyada hədəf qiymətlər qarışdırılmış və bütün model/doğrulama iş axını yenidən işə salınmışdır.
Mənbə empirik p qiymətini belə hesablayır:
\[ p=\frac{k+1}{B+1} \]
Burada \(B\), ümumi permutasiya sayı; \(k\), permutasiya edilmiş test statistikaları içində müşahidə olunan həqiqi model statistikası qədər və ya ondan daha ekstremal olanların sayıdır. \(p\) ölçüsüzdür.
Bu testin mühüm şərh sərhədi bütün hibrid modeli birlikdə qiymətləndirməsidir. Buna görə aşağı p qiyməti residual feature-ların hər birinin ayrıca fiziki səbəbiyyət mənası olduğunu sübut etmir; yalnız modelin bütövlükdə təsadüfi hədəf uyğunlaşdırmasının fövqündə təkrarlana bilən proqnoz siqnalı daşıdığını dəstəkləyir.
Kiçik nümunə ölçüsünə görə mənbə əlavə olaraq \(R^2\), MAE və RMSE üçün 10.000 ring-aware bootstrap resample əsasında empirik %95 qeyri-müəyyənlik intervallarının hesablandığını bildirir. Ətraflı interval qiymətləri Supplementary Table S35-ə buraxılmışdır; ayrıca supplementary faylı istifadəçi tərəfindən yüklənmədiyi üçün Verianla çatışmayan rəqəmləri təxmin etmir.
Maşın öyrənməsi performansının xülasə müqayisəsi
| Hədəf | Residual model | LOO R² | LOO MAE | LOO RMSE | LORO R² | LORO MAE | LORO RMSE |
|---|---|---|---|---|---|---|---|
| KS bant aralığı | 53 deskriptor | ≈0,99 | ≈0,058 eV | ≈0,085 eV | ≈0,91 | ≈0,158 eV | ≈0,227 eV |
| KS bant aralığı | 4 deskriptor | ≈0,99 | ≈0,060 eV | ≈0,084 eV | ≈0,92 | ≈0,137 eV | ≈0,216 eV |
| İonlaşma enerjisi | 53 deskriptor | ≈0,98 | ≈1,79 kcal/mol | ≈2,61 kcal/mol | ≈0,92 | ≈3,69 kcal/mol | ≈5,11 kcal/mol |
| İonlaşma enerjisi | 4 deskriptor | Əsas mətndə tam üçlük ayrıca verilməyib | Əsas mətndə tam üçlük ayrıca verilməyib | Əsas mətndə tam üçlük ayrıca verilməyib | ≈0,93 | ≈3,26 kcal/mol | ≈4,87 kcal/mol |
| Elektron affinliyi | 53 deskriptor | ≈0,94 | ≈1,26 kcal/mol | ≈2,21 kcal/mol | ≈0,95 | ≈1,01 kcal/mol | ≈1,978 kcal/mol |
| Elektron affinliyi | 4 deskriptor | ≈0,94 | ≈1,16 kcal/mol | ≈2,29 kcal/mol | ≈0,96 | ≈0,95 kcal/mol | ≈1,82 kcal/mol |
Bu metriklər DFT hədəflərini təkrar istehsal etmə uğurunu ölçür; fiziki eksperiment dəqiqliyini ölçmür. DFT-nin öz metodoloji xətası ilə ML-in DFT-yə nəzərən xətası ayrı şeylərdir.
Permutasiya nəticələri
| Hədəf | Doğrulama | Müşahidə olunan R² | Permutasiya orta R² | Empirik p |
|---|---|---|---|---|
| KS bant aralığı | LOO | 0,99 | −0,92 | 0,003 |
| KS bant aralığı | LORO | 0,91 | −5,02 | 0,005 |
| İonlaşma enerjisi | LOO | 0,98 | −1,03 | 0,003 |
| İonlaşma enerjisi | LORO | 0,93 | −5,08 | 0,005 |
| Elektron affinliyi | LOO | ≈0,95 | ≈−1,03 | ≈0,003 |
| Elektron affinliyi | LORO | ≈0,95 | ≈−4,96 | ≈0,005 |
Mənbə mətnində IE bölməsində Figure 10A/B panel istinadlarının caption ilə tərs istifadə edildiyi bir məqam olduğuna görə yuxarıdakı cədvəl panel hərfindən deyil, mətndə verilən LOO/LORO statistikalarından qurulmuşdur.
ML–DFT Yayınması Niyə Yalnız Model Xətası Kimi Şərh Edilmədi?
Cu-zəngin uzun asenlərdə ML–DFT fərqi təsadüfi paylanmır, metal tərkibi və konjuqasiya uzunluğu ilə sistematik şəkildə böyüyür; eyni istiqamətli yayınma baseline, 53 deskriptorlu və dörd deskriptorlu modellərdə görünür və daha yüksək səviyyəli DFT yoxlaması da Cu miqdarı artdıqca əlavə bant daralması istiqamətini qoruyur. Buna görə müəlliflər residual-ı birbaşa yeni fizikanın sübutu kimi deyil, sadə ölçü/tərkib miqyaslamasının yetərsiz qaldığı və daha ətraflı kvant-kimyəvi araşdırma tələb edən rejimin diaqnostik işarəsi kimi şərh edirlər.
Domenxarici KS bant aralığı testi
Model yalnız \(R=1-4\) asen ailəsində hazırlanmasına baxmayaraq, pentasen və heksasen sistemlərində Au/Cu tərkiblərinin düzgün sıralamasını və nisbi aralıqlarını böyük ölçüdə qorumuşdur. Domenxarici bant aralığı nəticələrinin hamısında DFT meyli ilə uyğunluq üçün mənbə \(R^2=0,97\) bildirir.
| Sistem | ML–DFT mütləq fərqi | Şərh |
|---|---|---|
| Pentacene–Au5 | 0,023 eV | Au-zəngin ucda çox kiçik fərq |
| Hexacene–Au6 | 0,112 eV | Daha uzun domenxarici Au sistemi |
| Pentacene–Cu5 | 0,180 eV | Cu-zəngin sistematik yayınma aydınlaşır |
| Hexacene–Cu6 | 0,415 eV | Bildirilmiş ən böyük uc yayınmalardan biri |
“Daha böyük xəta = daha mürəkkəb fizika” şəklində universal qayda çıxarmaq olmaz. Bu tədqiqatda şərh yalnız yayınmanın sistematik olması, müxtəlif model təmsillərində qorunması və əlavə elektron quruluş analizləri ilə eyni kimyəvi rejimə uyğun gəlməsi səbəbindən edilir.
GENECP yoxlaması nə göstərdi?
Tədqiqatçılar Cu-zəngin yayınmanın yalnız B3LYP/LANL2DZ istinad səviyyəsindəki basis-set məhdudiyyətindən qaynaqlanıb-qaynaqlanmadığını araşdırmaq üçün pentasen sırasını daha yüksək səviyyəli qarışıq triple-zeta/ECP quruluşunda yenidən hesablamışlar.
Pentacene–Cu5 üçün B3LYP/LANL2DZ KS gap 1,183 eV, B3LYP/GENECP 1,135 eV və ML proqnozu 1,003 eV kimi verilir. Buna görə:
- ML–LANL2DZ fərqi: −0,180 eV,
- GENECP–LANL2DZ fərqi: −0,048 eV.
Daha yüksək səviyyəli hesablama ML qiymətinə tam çatmasa da, düzəlişin istiqaməti eynidir: Cu-zəngin quruluşda bant aralığı LANL2DZ istinadından daha çox daralır. Müəlliflərin diaqnostik residual şərhinin dayaqlarından biri budur.
Cu-asenlərdə bant aralığı niyə daha sürətlə daralır?
Cu-asen sırasında KS gap benzene–Cu-dakı təxminən 3,9 eV-dən pentacene–Cu5-də təxminən 1,2 eV-yə enir. Mənbə bunu ilk növbədə HOMO-nun təxminən −6,148 eV-dən −4,271 eV-yə yüksəlməsi, yəni güclü HOMO destabilizasiyası ilə əlaqələndirir.
LUMO isə təxminən −2,198 eV-dən −3,087 eV-yə enir; yəni stabilləşir, lakin HOMO hərəkəti ilə müqayisədə töhfəsi daha kiçikdir.
Au-asenlərdə də bant aralığı monoton şəkildə daralır, təxminən 4,2 eV-dən 1,7 eV-yə çatır; lakin elektron miqyaslama Cu sırasına nisbətən daha nizamlıdır.
Qarışıq Au/Cu ardıcıllıqlarında metal sayı, yoxsa metal sırası daha vacibdir?
Qlobal xassələrin çoxunda ümumi metal tərkibi və konjuqasiya uzunluğu dominantdır. Məsələn, metalated naphthalene sırasında DFT bant aralığı Au–Au üçün təxminən 3,15 eV, Au–Cu üçün 2,82 eV və Cu–Cu üçün 2,68 eV olaraq azalır.
Anthracene-də AuCuAu və AuAuCu kimi eyni tərkibə, lakin fərqli düzülüşə malik izomerlər arasında HOMO fərqi təxminən 0,03 eV, bant aralığı fərqi isə təxminən 0,01 eV-dir. Buna görə bant aralığı baxımından yerli ardıcıllıq təsiri vardır, lakin dominant ölçü/tərkib təsirindən daha kiçikdir.
Au→Cu əvəzlənməsinin bant aralığına təsiri də asen uzandıqca azalır: mənbə təxmini meylləri naphthalene üçün −0,23 eV, anthracene üçün −0,17 eV və tetracene üçün −0,13 eV kimi verir.
İonlaşma enerjisi meylləri
Cu-asen sırasında adiabatik IE benzene–Cu-da təxminən 188 kcal/mol-dən pentacene–Cu5-də 122 kcal/mol-yə düşür. HOMO eyni aralıqda −6,15 eV-dən −4,27 eV-yə yüksəlir.
Au-asenlərdə IE təxminən 198 kcal/mol-dən 134 kcal/mol-yə düşür. Pentacene–Au5-də terminal Au atomlarının ionlaşma zamanı yük dəyişməsi təxminən +0,09e olduğu halda, pentacene–Cu5-də terminal Cu üçün təxminən +0,18e bildirilmişdir.
Qarışıq Au/Cu asenlərində eyni metal sayı qorunub sıra dəyişdirildikdə IE fərqlərinin adətən kiçik qaldığı; anthracene izomerlərində təxminən 1 kcal/mol, daha böyük tetracene/pentacene sistemlərində isə təxminən 2 kcal/mol daxilində qaldığı bildirilmişdir.
İonlaşma enerjisinin domenxarici uğuru
Model təlimdən kənarda saxlanılan metalated pentacene sistemlərində DFT IE qiymətlərinin təxminən 122–134 kcal/mol aralığını izləmişdir. Mənbə orta mütləq faiz xətasını %2,74, böyük Cu-zəngin sistemlərdə maksimum nisbi xətanı isə təxminən %3–4 olaraq bildirir.
Bu nəticə modelin pentasen sıralamasını qoruduğunu göstərir; lakin “eksperimental IE-ni %2,74 xəta ilə ölçür” kimi oxuna bilməz. Müqayisə DFT hədəflərinə görədir.
Elektron affinliyinin domenxarici uğuru
Pentasen EA qiymətləri domenxarici testdə metal ardıcıllıqları boyunca təxminən −47 ilə −49 kcal/mol aralığında proqnozlaşdırılmışdır. Mənbə bu test üçün MAE=0,80 kcal/mol və MAPE=%1,68 bildirir.
Ardıcıllıqdan asılı residual töhfə təxminən ±1 kcal/mol səviyyəsindədir. Cu-zəngin və asimmetrik ardıcıllıqlar daha güclü anion stabilləşməsi göstərdiyi halda, Au-zəngin və simmetrik motivlər bir qədər daha aşağı EA verir.
Yenidən təşkilolunma enerjisi nədir?
Molekul elektron aldıqda və ya itirdikdə nüvə həndəsəsi yeni yük halına uyğunlaşmaq üçün dəyişir. Daxili yenidən təşkilolunma enerjisi (reorganization energy), bu struktur uyğunlaşmasının enerji xərcini kəmiyyətcə ifadə edir.
Mənbə Marcus nəzəriyyəsi kontekstində dörd-nöqtə metodundan istifadə etmişdir:
\[ \lambda_T^{\pm}=\lambda_1^{\pm}+\lambda_2^{\pm} \tag{1} \]
Formula nəyi hesablayır? Elektron və ya deşik transferində molekul həndəsəsinin neytral və ion minimumları arasında yenidən təşkil olunmasının ümumi daxili enerji xərcini hesablayır.
\(\lambda_1^{\pm}\), ion yük halının neytral həndəsədəki enerjisi ilə həmin ionun öz optimallaşdırılmış həndəsəsindəki enerjisi arasındakı fərqdir.
\(\lambda_2^{\pm}\), neytral növün ion həndəsəsindəki enerjisi ilə neytral növün öz optimallaşdırılmış həndəsəsindəki enerjisi arasındakı fərqdir.
Deşik daşınması üçün mənbə \(\lambda_h\), elektron daşınması üçün \(\lambda_e\) işarələməsindən istifadə edir. Vahidi enerjidir və nəticələr eV ilə müzakirə olunur.
Daha kiçik yenidən təşkilolunma enerjisi yük dəyişməsi zamanı daha az həndəsi yenidənqurma tələb olunduğunu göstərir; lakin təkbaşına real cihaz hərəkətliliyini müəyyən etmir.
Deşik yenidən təşkilolunma enerjisi necə dəyişir?
Cu sırasında \(\lambda_h\) benzene–Cu üçün təxminən 0,234 eV-dən pentacene–Cu5-də təxminən 0,189 eV-yə düşür.
Au sırasında \(\lambda_h\) benzendən pentasenə təxminən 0,190 eV-dən 0,139 eV-yə düşür. Mənbə bunu daha geniş π-skeletin oksidləşmə ilə yaranan deşiyi daha geniş sahəyə yaya bilməsi ilə əlaqələndirir.
Qarışıq metal sistemlərində π-uzanması ilə \(\lambda_h\) təxminən 0,31 eV səviyyəsindən tetracene/pentacene üçün təxminən 0,13–0,15 eV səviyyəsinə qədər azala bilər. Eyni tərkibdə metal düzülüşü adətən yalnız təxminən 0,02–0,03 eV fərq yaradır.
Elektron yenidən təşkilolunma enerjisində Au və Cu niyə fərqli davranır?
Cu-asenlərdə elektron affinliyi artarkən metal mərkəzlərinin elektron əlavə olunmasına bağlı həndəsi hərəkəti böyüyə bilər. Məsələn, mənbə benzene–Cu üçün \(\lambda_e=0,127\) eV, naphthalene–Cu2 üçün 0,199 eV, anthracene–Cu3 üçün 0,263 eV və tetracene–Cu4 üçün 0,297 eV bildirir.
Au-asenlərdə isə daha uzun konjuqasiya ilə struktur təhrif azalır və \(\lambda_e\) azalma meyli göstərir; tetracene–Au4-də təxminən 0,16 eV minimum bildirilmişdir.
Bu ziddiyyət yalnız “daha yüksək elektron affinliyi = daha yaxşı elektron daşınması” kimi təkdəyişənli nəticə çıxarmağın mümkün olmadığını göstərir. Elektron bağlanmasının stabilləşməsi ilə həndəsi yenidən təşkilolunma xərci birlikdə qiymətləndirilməlidir.
Qarışıq Au–Cu sistemində non-additive elektron affinliyi
Qarışıq metal sistemlərində EA, Au və Cu təsirlərinin sadə cəmindən yayınır. Naphthalene–AuCu prototipində əlavə elektron əsasən Au üzərində stabilləşdiyi halda, Cu aydın struktur relaksasiyası göstərir. Cu–Au məsafəsinin təxminən 0,155 Å qısaldığı, Cu-nun təxminən 0,17 Å yer dəyişdirdiyi və \(\lambda_e=0,313\) eV olduğu bildirilmişdir.
NBO analizi mənbədə peri-C→Cu→Au bağlantısı ilə əlaqəli donor–acceptor orbital qarşılıqlı təsir şəbəkəsi kimi şərh edilir. NBO ikinci-dərəcəli perturbasiya \(E(2)\) qiymətləri təxminən 69 və 96 kcal/mol-dur; müəlliflər bunların real ardıcıl yük ötürülmə enerjiləri kimi deyil, güclü orbital qarşılıqlı təsirin keyfiyyət göstəriciləri kimi oxunmalı olduğunu xüsusilə vurğulayırlar.
Anthracene sistemində CuAuCu təxminən EA = −41,8 kcal/mol ilə güclü anion stabilləşməsi verdiyi halda \(\lambda_e\) təxminən 0,31–0,37 eV ilə yüksəkdir. AuCuAu isə təxminən EA = −40,2 kcal/mol və \(\lambda_e≈0,13\) eV kombinasiyası göstərir. Bu nümunə elektron stabilləşmə ilə struktur yenidən təşkilolunma xərcinin metal sırası tərəfindən müxtəlif şəkildə tarazlaşdırıla biləcəyini göstərir.
Cu-Zəngin Poliasenlərdə S1–T1 Aralığının Daralması Nə Deməkdir?
Cu-zəngin poliasenlərdə \(S_1\) və \(T_1\) enerjilərinin bir-birinə yaxınlaşması ən aşağı singlet və triplet həyəcanlanmış hallarının enerji baxımından demək olar ki, degenerasiyaya çata bildiyini göstərir; mənbə benzene–Cu-dakı təxminən 0,93 eV ayrılmanın pentacene–Cu5-də təxminən 0,05 eV-yə düşdüyünü hesablayır. Bu vəziyyət spin çevrilməsi və excitonic dynamics baxımından maraqlı hesablama namizədi rejimidir, lakin birbaşa spintronik funksiya, uzun hal ömrü və ya eksperimental intersystem crossing sürəti bu tədqiqatda ölçülməmişdir.
Singlet və triplet halları nədir?
Elektron həyəcanlanmadan sonra elektronların ümumi spin düzülüşü fərqli ola bilər. Singlet halda ümumi spin çoxluğu 1, triplet halda isə spin çoxluğu 3-dür. Tədqiqat ən aşağı singlet halını \(S_1\), ən aşağı triplet halını \(T_1\) adlandırır.
\(S_1-T_1\) enerji fərqi spinə həssas həyəcanlanmış hal davranışını anlamaqda mühüm enerji miqyasıdır. Lakin real intersystem crossing yalnız enerji fərqindən asılı deyil; spin–orbit coupling, elektron halının xarakteri, vibronik/nonadiabatic coupling və dinamik proseslər də rol oynayır.
Cu və Au sıralarının həyəcanlanmış hal davranışı
Cu-asenlərdə həm \(S_1\), həm də \(T_1\) halları sıra boyunca böyük ölçüdə eyni frontier HOMO→LUMO həyəcanlanma xarakterini qoruyur. Buna baxmayaraq, konjuqasiya artdıqca singlet–triplet fərqi sürətlə kiçilir.
Au-asenlərdə \(S_1-T_1\) fərqi təxminən 0,40–0,52 eV aralığında daha sabit qalır və triplet manifold daha çox metal vasitəli orbital qarışma göstərir.
Pentacene-Cu5 niyə xüsusilə diqqət çəkir?
Pentacene–Cu5-də əsas hal dipol momenti təxminən 6,97 D olduğu halda, \(S_1\) və \(T_1\) hallarında dipol momentləri təxminən 0,48 və 0,54 D-yə düşür. Mənbə bu yaxın qiymətləri spin simmetriyaları fərqli olsa belə, iki həyəcanlanmış halın oxşar yük paylanmalarına yaxınlaşmasının göstəricisi kimi şərh edir.
Pentacene–Au5-də isə \(S_1≈1,04\) eV və \(T_1≈0,76\) eV-dir və aralarında təxminən 0,28 eV ayrılma qalır. Həyəcanlanmış hal dipol cavabları da Cu sisteminə nisbətən daha fərqlidir.
“Optically dark” nə deməkdir?
Figure 22-də hər iki sistemin aşağı həyəcanlanmaları üçün oscillator strength təxminən \(f≈0\) kimi göstərilir. Çox kiçik oscillator strength, birbaşa optik keçid dipolunun çox zəif olduğu “qaranlıq” həyəcanlanmış hala işarə edir.
Mənbə bu vəziyyətin aşağı radiativ parçalanma və potensial olaraq uzunömürlü excitonic states ilə uyğun ola biləcəyini müzakirə edir. Lakin excited-state lifetime və non-radiative decay rate açıq şəkildə hesablanmadığı üçün “uzunömürlü hal sübut olundu” nəticəsi çıxarıla bilməz.
TDA yoxlaması nə dedi?
Standart TD-DFT-də Cu-asenlərdə görünən \(S_1-T_1\) yaxınlaşması TDA altında da qorunmuş; Au-asenlərdə eyni çökmə görülməmişdir. Mənbə bunu Cu/Au sıralarının fərqli limiting singlet–triplet rejimlərinə malik olması şərhini gücləndirən metodoloji yoxlama kimi istifadə edir.
CAM-B3LYP nəticəsi niyə xəbərdarlıqdır?
Range-separated CAM-B3LYP funksionalı ilə aparılan əlavə hesablamalarda konjuqasiya artdıqca \(S_1\) enerjiləri nizamlı azalarkən, böyük sistemlərdə \(T_1\) qiymətləri anomal şəkildə mənfi olmuşdur. Məsələn, mənbə pentacene–Au5 üçün təxminən −0,67 eV, pentacene–Cu5 üçün təxminən −0,58 eV bildirir.
Mənfi şaquli triplet həyəcanlanma enerjisi burada “molekul fiziki olaraq mənfi enerji yayır” demək deyil; istifadə olunan qapalı-qabıq istinadın triplet istiqamətində qeyri-sabit hala gəlməsinə dair metodoloji xəbərdarlıqdır. Mənbə buna görə sonrakı müqayisəni B3LYP-nin keyfiyyət singlet–triplet meylləri üzərində qurur.
Tədqiqatın Metodu və Nəticələri
1. Hesablama verilənlər dəstinin hazırlanması
İnkişaf verilənlər dəsti benzendən tetrasene qədər dörd asen ailəsini əhatə etmişdir:
- \(R=1\): benzene ailəsi,
- \(R=2\): naphthalene ailəsi,
- \(R=3\): anthracene ailəsi,
- \(R=4\): tetracene ailəsi.
Hər ailədə peri mövqelərində mümkün Au(I)/Cu(I) tərkib və ardıcıllıqları qiymətləndirilmiş və ümumilikdə 16 fərqli molekulyar sistem inkişaf verilənlər dəstini təşkil etmişdir.
DFT hədəfləri üç əsas maşın öyrənməsi tapşırığı üçün hazırlanmışdır:
- KS bant aralığı,
- adiabatik ionlaşma enerjisi,
- adiabatik elektron affinliyi.
2. Həndəsə optimallaşdırılması
Neytral, +1 radikal kation və −1 radikal anion quruluşlar B3LYP/LANL2DZ səviyyəsində Gaussian 09 ilə optimallaşdırılmışdır.
Açıq qabıqlı ionlar unrestricted DFT ilə nəzərdən keçirilmiş; hesablanan spin expectation qiymətləri ideal doublet qiyməti \(\langle S^2\rangle=0,75\)-ə yaxın tapılmışdır. Mənbə bunun higher-spin contamination-ın çox aşağı olduğunu göstərdiyini bildirir.
3. Elektron xassələrin hesablanması
KS bant aralıqları optimallaşdırılmış neytral quruluşların frontier orbital enerjilərindən götürülmüşdür.
IE və EA neytral və müvafiq yüklü növlərin tam optimallaşdırılmış həndəsələri arasındakı ümumi enerji fərqlərindən istifadə edilərək adiabatik kəmiyyətlər kimi hesablanmışdır.
Fundamental electronic gap mənbədə \(IE-EA\) fərqi kimi müəyyən edilmişdir.
4. Həyəcanlanmış hal hesablamaları
Şaquli \(S_1\) və \(T_1\) enerjiləri TD-DFT ilə hesablanmışdır. C/H üçün 6-311++G(d,p), Cu üçün def2-TZVP və Au üçün LANL2DZ istifadə olunan qarışıq basis-set yanaşması tətbiq edilmişdir.
Triplet-instability həssaslığını qiymətləndirmək üçün eyni ümumi nəzəri səviyyədə TDA hesablamaları aparılmışdır. Əlavə metodoloji yoxlama üçün CAM-B3LYP istifadə edilmişdir.
5. Yenidən təşkilolunma enerjiləri
Elektron və deşik daxili yenidən təşkilolunma enerjiləri Marcus nəzəriyyəsi çərçivəsində dörd-nöqtə metodu ilə hesablanmışdır. Neytral, kation və anion növlərin həm öz optimallaşdırılmış həndəsələrindəki, həm də əks yük halının həndəsəsindəki enerjilərindən istifadə edilmişdir.
6. Analytical baseline
Qlobal model yalnız \(1/R\), \(n_{Cu}\) və \(n_{Au}\) dəyişənlərindən istifadə etmişdir. Bu qatın vəzifəsi π-konjuqasiya uzunluğu və ümumi metal tərkibinin dominant miqyaslamasını tutmaqdır.
Mənbədə yalnız metal tərkibini ehtiva edən, lakin \(1/R\)-ni çıxaran alternativ baseline-ın LOO və LORO performansının nəzərəçarpacaq dərəcədə azaldığı bildirilir. Bu yoxlama konjuqasiya uzunluğunun model üçün mərkəzi fiziki dəyişən olduğunu dəstəkləyir.
7. Residual model
ExtraTreesRegressor yalnız baseline-ın izah edə bilmədiyi residual qiymətlərə fit edilmişdir. Geniş model 53, kompakt model isə dörd residual deskriptor istifadə etmişdir.
ExtraTrees üçün 500 estimator tətbiq edilmişdir. Ridge, Elastic Net və RBF Kernel Ridge alternativləri də həssaslıq yoxlaması kimi sınanmışdır.
8. Daxili çarpaz doğrulama
LOO ilə hər dəfə bir quruluş; LORO ilə müəyyən halqa ailəsinin hamısı kənarda saxlanılmışdır. Hər xarici fold-da baseline və residual learner yenidən öyrədilmişdir.
Residual təlim hədəfləri inner grouped LOO ilə out-of-fold şəkildə yaradılmışdır; beləliklə eyni molekul baseline-ın özünə fit edildiyi proqnoz üzərindən residual learner-a ötürülməmişdir.
9. Fold-isolated preprocessing
Kateqorik encoding yalnız təlim fold-unda öyrənilmiş; held-out sistemdən kateqorik məlumat əvvəlcədən modelə sızdırılmamışdır. Median imputasiya qiymətləri də yalnız müvafiq training fold-dan hesablanmışdır.
10. Statistik doğrulama
Whole-target permutation test real hədəflərin təsadüfi yenidən təyin edilməsinə qarşı tam hibrid modelin performansını qiymətləndirmişdir. Bundan əlavə, 10.000 ring-aware bootstrap nümunələməsi ilə \(R^2\), MAE və RMSE üçün %95 empirik qeyri-müəyyənlik intervalları hesablanmışdır.
11. Domenxarici doğrulama
IE və EA üçün \(R=5\) pentasen ailəsi təlimdən və daxili çarpaz doğrulamadan tamamilə çıxarılmışdır.
KS bant aralığında həm \(R=5\) pentasen, həm də \(R=6\) heksasen xarici testdə istifadə edilmişdir.
12. KS bant aralığının əsas nəticəsi
Qlobal KS gap meyli halqa sayı və metal tərkibi ilə güclü şəkildə proqnozlaşdırıla bilmişdir. Dörd deskriptorlu residual model belə LOO-da təxminən 0,060 eV, LORO-da təxminən 0,137 eV MAE təmin etmişdir.
Cu-zəngin böyük asenlərdə domenxarici fərqlər aydın şəkildə artmış və sadə coordinate-free modelin kəmiyyət sərhədini ortaya qoymuşdur.
13. Daha yüksək səviyyəli DFT yoxlaması
Pentasen ardıcıllıqları B3LYP/GENECP səviyyəsində yenidən hesablanmışdır. C/H üçün 6-311++G(d,p), Cu üçün def2-TZVP və Au üçün LANL2DZ istifadə olunan mixed general-basis/ECP yanaşması tətbiq edilmişdir.
Basis səviyyəsinin dəyişməsi Cu-zəngin tərəfdə bant aralığını aşağı istiqamətdə düzəltmiş, lakin təxminən 0,18 eV ML residual-ın hamısını izah etməmişdir.
14. HOMO/LUMO mənşəyi
Hər iki metal sırasında bant daralmasının əsas səbəbi HOMO-nun destabilizasiyasıdır. Mənbə Cu komplekslərində HOMO artımını təxminən 1,8 eV, Au komplekslərində təxminən 2,0 eV; LUMO stabilləşməsini isə müvafiq olaraq təxminən 0,8 eV və 0,5 eV kimi ümumiləşdirir.
15. Qarışıq-metal bant aralıqları
Au-nun Cu ilə sistematik əvəzlənməsi müəyyən asen ailəsi daxilində bant aralığını azaldır. Bununla belə, eyni metal sayına malik düzülüş izomerlərinin fərqləri qlobal xassələrin çoxunda daha kiçikdir.
16. İonlaşma enerjisi modeli
53 deskriptorlu model IE üçün LOO-da təxminən \(R^2=0,98\), LORO-da \(R^2=0,92\) vermişdir. Pentasen domenxarici proqnozunda MAPE %2,74-dür.
Mənbə feature importance qiymətlərini fiziki səbəbiyyətin sübutu kimi şərh etmir. Xüsusilə held-out grouped permutation analysis kompakt IE modelində hər hansı feature ailəsini ardıcıl müstəqil səbəb kimi göstərməmişdir.
17. Elektron affinliyi modeli
EA residual-larında nearest-neighbor sıxlığı, nearest-neighbor kimliyi və ardıcıllıq uzunluğu geniş modelin istifadə etdiyi mühüm məlumat ailələri arasındadır. Kompakt modeldə terminal Cu kimyası və saf sıraya aid ölçü düzəlişləri önə çıxır.
Domenxarici pentasen testində MAE 0,80 kcal/mol, MAPE %1,68 kimi bildirilmişdir.
18. Excited-state izləmə analizi
Cu-zəngin sistematik residual nümunəsindən sonra TD-DFT, TDA, təbii yük analizi və NBO şərhlərindən istifadə edilmişdir. Cu sırasında metal mərkəzləri arasında daha aydın fəza polyarlaşması və state-dependent charge redistribution görünür.
Mənbə singlet və triplet metal iştirakındakı asimmetriyanın effektiv exchange interaction-ı azaldaraq \(S_1-T_1\) fərqinin çökməsinə töhfə verdiyini şərh edir.
19. Pentacene-Au5 və pentacene-Cu5 müqayisəsi
| Xassə | Pentacene–Au5 | Pentacene–Cu5 |
|---|---|---|
| S1 enerjisi | ≈1,04 eV | ≈0,45 eV |
| T1 enerjisi | ≈0,76 eV | ≈0,40 eV |
| S1–T1 fərqi | ≈0,28 eV | ≈0,05 eV |
| S0 dipol momenti | ≈1,51 D | ≈6,97 D |
| S1 dipol momenti | ≈5,03 D | ≈0,48 D |
| T1 dipol momenti | ≈0,94 D | ≈0,54 D |
| Aşağı həyəcanlanmaların oscillator strength-i | f ≈ 0; optically dark | f ≈ 0; optically dark |
Tədqiqatın dəstəklədiyi nəticələr
- Peri-metallaşdırılmış Au/Cu poliasenlərində KS gap, IE və EA-nın dominant miqyaslama meylləri yalnız bir neçə coordinate-free kimyəvi deskriptorla tutula bilər.
- Halqa sayı və ümumi metal tərkibi araşdırılan qlobal elektron xassələrin əsas variasiyasını izah edir.
- Metal ardıcıllığı və yerli topologiya daha kiçik, lakin təkrarlana bilən residual təsirlər yaradır.
- 53 deskriptorlu və dörd deskriptorlu modellər oxşar əsas meylləri qoruyur.
- KS gap, IE və EA üçün çarpaz doğrulama uğuru permutasiya testlərində təsadüfi hədəf uyğunlaşdırmasına nisbətən əhəmiyyətli dərəcədə yüksəkdir.
- Model pentasen və heksasen domenxarici sistemlərində əsas Au/Cu sıralamalarını qoruya bilər.
- Cu-zəngin geniş asenlərdə sistematik ML–DFT yayınmaları böyüyür.
- Cu-zəngin sistemlər Au-zəngin sistemlərə nisbətən daha güclü KS bant aralığı daralması göstərir.
- Cu sırasında singlet–triplet enerji ayrılması konjuqasiya ilə kəskin şəkildə azalır.
- Au sırasında singlet–triplet ayrılması araşdırılan aralıqda daha sonlu və nizamlı qalır.
- TDA yoxlaması Cu sırasındakı singlet–triplet yaxınlaşmasının yalnız standart TD-DFT response artefaktı olmadığını dəstəkləyir.
Tədqiqatın dəstəkləmədiyi ümumiləşdirmələr
- Model ümumi üzvi yarımkeçirici kimyası üçün universal proqnoz modeli deyil.
- N=16 inkişaf verilənlər dəstindəki uğur böyük verilənlər miqyasında ümumiləşdirmə sübutu deyil.
- Coordinate-free model DFT-ni əvəz etmir; DFT qiymətlərini hədəf kimi istifadə edir.
- ML–DFT residual-ın böyüklüyü təkbaşına birbaşa “elektron mürəkkəblik ölçüsü” deyil.
- Feature importance fiziki səbəbiyyəti sübut etmir.
- Hesablanan molekulların eksperimental şəkildə sintez edildiyi və ya cihazlarda işlədiyi bu məqalədə göstərilməyib.
- Near-degenerate S1/T1 qiymətləri real spintronik cihaz performansını sübut etmir.
- Optically dark \(f≈0\) həyəcanlanmaları uzun excited-state lifetime-ı birbaşa sübut etmir.
- Spin–orbit coupling, intersystem crossing rate, nonadiabatic dynamics və excited-state lifetime hesablanmayıb.
- CAM-B3LYP-də yaranan mənfi T1 qiymətlərinə görə böyük asenlərin mütləq triplet enerjiləri tək-istinad çərçivəsində ehtiyatla şərh edilməlidir.
- B3LYP/LANL2DZ qiymətləri basis-set-limit eksperimental benchmark kimi təqdim edilmir.
Tədqiqatın əsas güclü tərəfi
Tədqiqatın güclü tərəfi kiçik verilənlər problemində yalnız yüksək proqnoz metrikası axtarmaq əvəzinə modeli fiziki miqyaslama və yerli kimyəvi düzəliş kimi iki hissəyə ayırması və modelin sistematik uğursuzluqlarını da elmi məlumat istehsalı prosesinin bir hissəsi kimi istifadə etməsidir. Beləliklə, model həm “gözlənilən meyl haradadır?”, həm də “bu sadə meyl harada yetərsiz qalır?” suallarına xidmət edir.
Tədqiqatın əsas məhdudiyyətləri
Birinci məhdudiyyət verilənlər dəstinin kiçikliyidir: inkişaf sahəsində yalnız 16 molekul vardır. Kimyəvi sıra nəzarətli və sistematik olsa da, bu vəziyyət ümumi kimyəvi məkana geniş proqnoz iddiasını məhdudlaşdırır.
İkinci məhdudiyyət bütün hədəflərin kvant-kimyəvi hesablamalardan gəlməsidir. Buna görə modelin uğuru əvvəlcə DFT istinadını nə qədər yaxşı təkrar istehsal etdiyini göstərir; real eksperimental ölçmələrə qarşı müstəqil kalibrləmə deyil.
Üçüncü məhdudiyyət əsas hal DFT-sində scalar-relativistic təsirlərin yalnız LANL2DZ effektiv nüvə potensialı vasitəsilə daxil edilməsi və açıq spin–orbit correction tətbiq edilməməsidir.
Dördüncü məhdudiyyət həyəcanlanmış hal tərəfidir. CAM-B3LYP-də mənfi T1 enerjilərinin ortaya çıxması qapalı-qabıq istinad triplet instability problemini görünən edir. Çox güclü çox-istinad xarakteri inkişaf edirsə, single-reference DFT/TD-DFT-nin kəmiyyət etibarlılığı məhdudlaşa bilər.
Beşinci məhdudiyyət spin əsaslı tətbiq şərhinin namizəd müəyyən etmə səviyyəsində qalmasıdır. Mənbə açıq spin–orbit coupling, nonadiabatic dynamics, intersystem crossing rates, excited-state lifetime və ya eksperimental spektroskopiya ilə doğrulamanın lazım olduğunu göstərir.
Sonrakı tədqiqatlar baxımından mənası
Tədqiqatın təklif etdiyi araşdırma strategiyası coordinate-free modelin aşağı xəta verdiyi bölgələrdə kvant-kimyəvi meylləri qənaətli şəkildə taramaq; sistematik residual-ın böyüdüyü bölgələrdə isə daha inkişaf etmiş elektron quruluş metodlarına keçməkdir.
Xüsusilə Cu-zəngin geniş poliasenlər; aşağı KS gap, aydın HOMO destabilizasiyası, non-additive electron affinity və daralan singlet–triplet aralığının eyni kimyəvi bölgədə birləşməsi səbəbindən sonrakı tədqiqatlar üçün önə çıxır.
Lakin bu mərhələdə düzgün ifadə “spinə həssas hibrid yarımkeçirici namizədləri”dir. “Spintronik material kimi doğrulanıb” və ya “cihaz performansı göstərilib” ifadəsi mənbənin sərhədini aşır.
Mənbə və Metod Qeydi
Orijinal tədqiqat: Coordinate-Free Scientific Machine Learning Reveals Sequence-Dependent Electronic Regimes in Peri-Metalated Polyacenes: From Dominant Size/Composition Trends to Reproducible Local Arrangement Effects
Müəlliflər: Dinesh V. Vidhani; Thalia Sautie; Diana D. Vidhani; Daniela Marquez Paulin; Melani Casanueva; Prabuddha A. Vyas; Manoharan Mariappan.
Müəllif sırası: Dinesh V. Vidhani → Thalia Sautie → Diana D. Vidhani → Daniela Marquez Paulin → Melani Casanueva → Prabuddha A. Vyas → Manoharan Mariappan.
Bərabər töhfə: Mənbə PDF-də bərabər birinci müəlliflik və ya bərabər töhfə işarəsi göstərilmir.
Məsul müəllif: Dinesh V. Vidhani.
Afilyasiya 1: Department of Chemistry & Biochemistry, Florida State University, Tallahassee, Florida, USA.
Afilyasiya 2: Department of Math & Natural Science, Miami Dade College, Miami, Florida, USA.
Afilyasiya 3: Modesto Maidique Campus, Florida International University, Miami, Florida, USA.
Afilyasiya 4: Miami Dade Virtual School, Miami, Florida, USA.
Afilyasiya 5: St. Kabir School, Ahmedabad, India.
Afilyasiya 6: Department of Natural Science, North Florida College, Madison, Florida, USA.
Jurnal: Chemistry.
Nəşriyyat: MDPI, Basel, Switzerland.
Cild / nömrə / məqalə: Volume 8, Issue 9, Article 121.
Xüsusi buraxılış: AI and Big Data in Chemistry.
DOI: 10.3390/chemistry8090121.
Göndərilmə tarixi: 10 iyun 2026.
Reviziya tarixi: 4 avqust 2026.
Qəbul tarixi: 19 avqust 2026.
Nəşr tarixi: 1 sentyabr 2026.
Mənbə növü: Orijinal hesablama kimyası və elmi maşın öyrənməsi tədqiqat məqaləsi.
Rəyçilik vəziyyəti: Reviziya, qəbul və nəşr tarixləri olan dərc edilmiş rəyli jurnal məqaləsidir.
Rəsmi keçid: https://doi.org/10.3390/chemistry8090121
Lisenziya: Creative Commons Attribution (CC BY).
Əsas hesablama proqram təminatı: Gaussian 09; Python 3.13.15; scikit-learn 1.6.1.
Əsas kvant-kimyəvi metodlar: B3LYP/LANL2DZ həndəsə və əsas hal hesablamaları; TD-DFT; TDA; seçilmiş sistemlərdə mixed GENECP yoxlaması və CAM-B3LYP həyəcanlanmış hal həssaslıq analizi.
Maşın öyrənməsi: Fizika əsaslı xətti analytical baseline + ExtraTreesRegressor residual learner; 53-descriptor və 4-descriptor residual təmsilləri.
İnkişaf verilənlər dəsti: R=1–4 asen ailələrində 16 molekulyar sistem.
Xarici doğrulama: IE və EA üçün pentasen R=5; KS gap üçün pentasen R=5 və heksasen R=6.
Maliyyələşdirmə: Tədqiqat xarici grant dəstəyi və ya iştirakçı qurumların xüsusi tədqiqat maliyyələşdirməsi olmadan tamamlanmışdır. Miami Dade College, Padron Campus məqalə emal haqqına dəstək öhdəliyi götürmüşdür.
Verilənlərin əlçatanlığı: Mənbə tədqiqatın orijinal töhfələrinin məqalə daxilində olduğunu və MDPI vasitəsilə əlçatan olduğunu; əlavə məlumat tələblərinin məsul müəllifə yönəldilə biləcəyini bildirir.
Əlavə materiallar: Mənbə çoxsaylı Supplementary Table və Figure-a istinad edir və əlavə material MDPI-də ayrıca təqdim olunur. İstifadəçi tərəfindən yüklənən fayl əsas 31 səhifəlik məqalədir; ayrıca supplementary faylı yüklənmədiyi üçün əsas mətndə açıq şəkildə verilməyən supplementary rəqəmləri təxminlə tamamlanmayıb.
Maraqlar toqquşması: Müəlliflər maraqlar toqquşmasının olmadığını bəyan etmişlər.
Müəllif töhfələri: Dinesh V. Vidhani baş tədqiqatçı kimi layihəni konseptuallaşdırmış, tədqiqatı nəzarətdə saxlamış və elmi istiqaməti/şərhi idarə etmişdir. Thalia Sautie, Daniela Marquez Paulin və Melani Casanueva Supplementary Materials toplanmasına və məqalənin reviziyasına töhfə vermişlər. Manoharan Mariappan elmi müzakirələrə və reviziyaya töhfə vermişdir. Diana D. Vidhani SciML bölməsini müstəqil şəkildə həyata keçirmiş; Python kodlarını hazırlamış, maşın öyrənməsi və əlaqəli verilənlər analizlərini aparmış və ML bölmələrinin yazılmasına töhfə vermişdir. Prabuddha A. Vyas verilənlər dəstinin bərpasına və toplanmasına töhfə vermişdir.
HPC qeydi: Təşəkkür bölməsində Florida State University yüksək məhsuldarlıqlı hesablama infrastrukturuna çıxış dəstəyi qeyd edilmişdir.
Mənbədaxili terminoloji uyğunsuzluq 1: Methods 2.2.5 boyunca LORO “leave-one-ring-out” mənasında müəyyən edildiyi halda bir maddədə “leave-one-replicate-out (LORO)” yazılmışdır. Analizin qalan hissəsində halqa ailəsini kənarda saxlayan protokol təsvir edildiyinə görə Verianla əsas metod izahında leave-one-ring-out terminini qorumuş, fərqli yazılışı burada açıq şəkildə qeyd etmişdir.
Mənbədaxili fiqur uyğunsuzluğu 2: Figure 10 caption-ı panel A-nı LOO və panel B-ni LORO kimi müəyyən edir; IE nəticələri paraqrafı p=0,003 LOO üçün Figure 10B, p=0,005 LORO üçün Figure 10A istinadını verir. Verianla statistikaları panel hərfindən asılı olmayaraq LOO/LORO mətn qiymətləri ilə çatdırmışdır.
Mənbədaxili fiqur uyğunsuzluğu 3: EA bölməsindəki Figure 15 caption-ının ilk sətri “predicted vs. DFT-calculated IE” yazdığı halda, davamındakı panel tərifləri və bölmə açıq şəkildə EA proqnozunu təsvir edir. Bu etiket səssizcə mənbədə dəyişdirilmiş kimi təqdim edilməmişdir.
Mənbədaxili fiqur uyğunsuzluğu 4: EA permutation testinə aid Figure 16 caption-ında ikinci panel üçün “LORO bandgap predictions” ifadəsi işlədilir; bölmənin konteksti EA-dır.
Mənbədaxili mətn uyğunsuzluğu 5: Bölmə 3.6.1 Cu-asen EA meylini təsvir edərkən “benzene–Cu ... pentacene–Au5” və “−49 kcl/mol” ifadəsi keçir. Eyni bölmə Figure 17A-nı Cu-asen sırası kimi müəyyən edir. Əsas PDF daxilindən bu yazılışın dəqiq düzəldilmiş forması təsdiqlənə bilmədiyinə görə Verianla sözügedən yuxarı son qiyməti Cu sırasının dəqiq endpoint-i kimi yenidən yazmamış və uyğunsuzluğu qorumuşdur.
Əsas metodoloji sərhəd: Maşın öyrənməsi hədəfləri DFT hesablamalarından gəlir; tədqiqat fiziki eksperiment verilənləri ilə öyrədilməmişdir. Model yalnız kimyəvi baxımdan nəzarətli kiçik verilənlər sahəsində hazırlanmışdır. Buna görə yüksək \(R^2\) və aşağı MAE birbaşa real dünya cihaz və ya eksperiment performansı deyil.
Həyəcanlanmış hal şərh sərhədi: Cu-zəngin sistemlərdə singlet–triplet yaxınlaşması TD-DFT/TDA ilə dəstəklənir; lakin CAM-B3LYP triplet instability nəticələri tək-istinad metodlarının mütləq enerji şərhinə məhdudiyyət qoyur. Explicit spin–orbit coupling, excited-state dynamics, lifetime və spektroskopik doğrulama gələcək tədqiqat sahələridir.
Şərh yazın
E-poçt ünvanınız yayımlanmayacaq. Məcburi sahələr * ilə işarələnib