


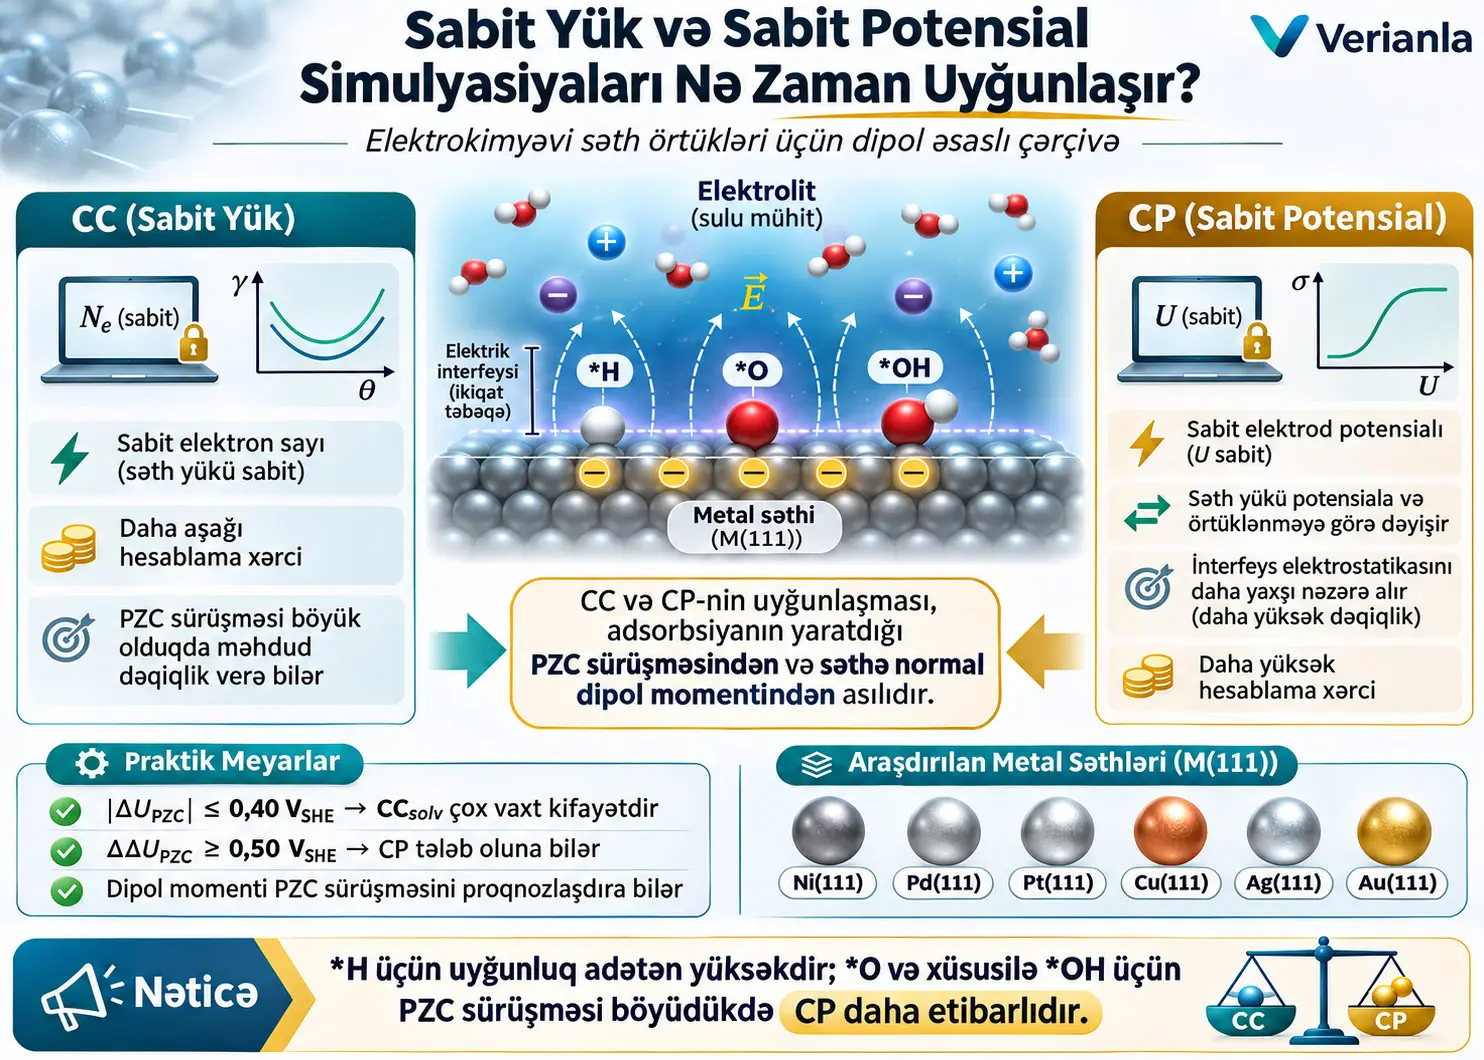
Sabit yük (constant-charge, CC) və sabit potensial (constant-potential, CP) hesablamaları, elektrokimyəvi elektrod–elektrolit interfeysinin enerjisini iki fərqli statistik ansambl yanaşması ilə modelləşdirən hesablama üsullarıdır. CC yanaşmasında elektronların sayı sabit saxlanıldığı halda tətbiq olunan elektrod potensialının təsiri sonradan termodinamik düzəlişlərlə əlavə edilir; CP yanaşmasında isə elektronların elektrokimyəvi potensialı, deməli elektrod potensialı sabit saxlanılır və sistemdəki elektron sayının dəyişməsinə icazə verilir. Bu tədqiqat Ni, Pd, Pt, Cu, Ag və Au metallarının (111) səthlərində *H, *O və *OH adsorbsiyalarını müqayisə etməklə daha ucuz CC yanaşmasının hansı şəraitdə daha bahalı CP hesabının enerji nəticələrini etibarlı şəkildə yenidən yarada bildiyini araşdırır.
Tədqiqatın əsas nəticəsi CC ilə CP arasındakı fərqin böyük ölçüdə adsorbsiyanın sıfır yük potensialını (potential of zero charge, PZC) nə qədər dəyişdirməsi ilə izah oluna bilməsidir. Adsorbsiyadan yaranan \(|\Delta U_{\mathrm{PZC}}|\) kiçikdirsə, örtük həlledici daxil edən sabit yük yanaşması (CCsolv) CP nəticələrinə yaxın qala bilər. Mənbə araşdırılan sistemlərdə \(|\Delta U_{\mathrm{PZC}}|\leq0{,}40\ \mathrm{V_{SHE}}\) və ya vakuumda hesablanan səth-normal dipol sıxlığı baxımından \(|\Delta P_{\mathrm{norm,vac}}|\leq10{,}09\ \mathrm{me\,Å^{-1}}\) qiymətlərini CCsolv-un istifadəsi üçün praktik meyar kimi təklif edir.
*H adsorbsiyası 1,00 monolayerə (ML) qədər bütün altı metal səthində CCvac, CCsolv və CP arasında çox oxşar enerjilər vermişdir. *O və xüsusən *OH örtüklərində isə PZC sürüşmələri böyüyə, elektrod potensialı adsorbsiya sahəsinin sabitliyini dəyişə və CC üsulları CP nəticələrindən ayrıla bilər. *OH üçün fərqli adsorbsiya mövqeləri arasındakı PZC dəyişməsi \(\Delta\Delta U_{\mathrm{PZC}}\geq0{,}50\ \mathrm{V_{SHE}}\) olduqda potensialdan asılı adsorbsiya sahəsi dəyişməsi mühüm hala gəlir.
Tədqiqat həmçinin \(\Delta U_{\mathrm{PZC}}\) ilə adsorbsiyanın yaratdığı səth-normal dipol sıxlığı arasında güclü xətti əlaqə aşkar etmişdir. Örtük həlledici hesablamalarındakı qlobal reqressiyanın meyli təxminən 7,91 V Å e−1, R2 qiyməti təxminən 0,97 və bu əlaqədən çıxarılan effektiv dielektrik sabit 20,69-dur. Vakuumda hesablanan dipol momenti də PZC dəyişməsini kifayət qədər yaxşı proqnozlaşdırdığından, bahalı CP hesabına həqiqətən ehtiyac olub-olmadığını daha ucuz hesablamadan əvvəlcədən qiymətləndirmək mümkün olur.
Bu nəticələr bütün elektrokimyəvi sistemlər üçün sübut olunmuş universal hədlər kimi şərh edilməməlidir. Tədqiqat altı keçid metalının (111) səthləri, *H/*O/*OH adsorbatları, istifadə edilən DFT funksionalı, örtük həlledici modeli və göstərilən hesablama şərtləri ilə məhduddur. Müəlliflər meyarların daha mürəkkəb interfeyslər və reaksiya şəbəkələri üçün ümumiləşdirilə bilməsinin gələcəkdə ayrıca sınaqdan keçirilməli olduğunu bildirirlər.
Elektrokimyəvi səth örtüyü niyə vacibdir?
Elektrokatalizatorun iş zamanı “çılpaq metal səthi” olaraq qaldığını fərz etmək əksər hallarda kifayət deyil. Elektrolitdən gələn hidrogen, hidroksil, oksigen və ya başqa növlər səthdəki aktiv sahələri örtə bilər. Bu adsorbsiya olunmuş növlər reaksiya aralıq məhsulları ola, aktiv sahələri bağlaya və ya yeni aktiv səth fazaları yarada bilər.
Buna görə səth örtüyü, müəyyən adsorbatın səthdəki uyğun adsorbsiya sahələrinin nə qədərini tutduğunu ifadə edir. Tədqiqatda örtük miqdarı monolayer (ML) vahidində nəzərdən keçirilir. Məsələn, 0,25 ML müəyyən edilmiş səth sahələrinin təxminən dörddə birinə uyğun gələn model örtüyünü ifadə edir.
Elektrodun ən sabit səth örtüyü potensial, pH və elektrolit mühiti ilə dəyişə bildiyindən, katalitik aktivliyi yalnız çılpaq səthin enerjisinə əsasən qiymətləndirmək yanlış ola bilər. Tədqiqatın əsas motivasiyası elektrokatalizatorun real iş şəraitindəki “istirahət vəziyyətini” və ya termodinamik baxımdan üstün tutulan örtük fazasını daha etibarlı hesablaya bilməkdir.
Elektrokimyəvi ikiqat təbəqə nədir?
Elektrod elektrolitlə təmas etdikdə səthdəki elektrik yükü ilə məhluldakı ionlar bir-birini elektrostatik şəkildə nizamlayır və elektrik ikiqat təbəqə (electric double layer, EDL) yaranır. Mənbə konseptual olaraq Gouy–Chapman–Stern modelindən istifadə edir.
Elektrod səthinə yaxın sıx ion sahəsi Stern təbəqəsini, daha uzaqdakı daha seyrək ion paylanması isə diffuz təbəqəni yaradır. Xarici Helmholtz müstəvisi (outer Helmholtz plane, OHP) bu iki sahənin təsvirində istifadə edilən istinadlardan biridir. Potensialın məhlul daxilində nə qədər tez zəiflədiyini Debye ekranlama uzunluğu \(L_D\) xarakterizə edir. Daha kiçik \(L_D\), elektrik sahəsinin daha qısa məsafədə daha güclü ekranlandığı deməkdir.
*H, *OH və *O işarələri nə deməkdir?
Səth elmində ulduz işarəsi \(*\) elektrod səthində boş və ya adsorbsiya edilə bilən sahəni təmsil edir. Buna görə:
\[ \mathrm{H^+_{(aq)} + e^- + * \rightleftharpoons H*} \]
bu reaksiya proton və elektronun birləşərək səthdə adsorbsiya olunmuş hidrogen yaratmasını ifadə edir.
\[ \mathrm{H_2O_{(l)} + * \rightleftharpoons *OH + H^+_{(aq)} + e^-} \]
su molekulundan səthə bağlı hidroksilin yaranmasını göstərir.
\[ \mathrm{H_2O_{(l)} + * \rightleftharpoons *O + 2H^+_{(aq)} + 2e^-} \]
isə səthə bağlı oksigen növünün yaranmasını təmsil edir.
Bu tənliklər yalnız kimyəvi stoxiometriya deyil; CHE yanaşmasında adsorbsiya sərbəst enerjilərinin elektrod potensialı ilə əlaqələndirilməsinin əsasını təşkil edir.
Sabit Yük və Sabit Potensial Hesablamaları Arasındakı Əsas Fərq Nədir?
Sabit yük yanaşmasında hesablama hüceyrəsindəki elektron sayı reaksiya koordinatı boyunca sabit saxlanılır və elektrod potensialının təsiri sonradan termodinamik düzəlişlə əlavə edilir; sabit potensial yanaşmasında isə elektrodun elektron elektrokimyəvi potensialı sabit saxlanılır, sistem lazım olduqda elektron alıb verə bilir və interfeys enerjisi tətbiq olunan potensialla öz-özünə uyğun şəkildə dəyişir.
Kanonik ansambl və Computational Hydrogen Electrode
Tədqiqat sabit yük hesablamalarını kanonik ansambl yanaşması çərçivəsində nəzərdən keçirir. Bu çərçivədə ümumi elektron sayı sabitdir. Elektrokimyəvi potensial təsirinin sonradan əlavə edilməsində ən geniş yayılmış üsullardan biri Computational Hydrogen Electrode (CHE) yanaşmasıdır.
CHE-nin əsas istinadı:
\[ \mathrm{H^+_{(aq)}+e^- \rightleftharpoons \frac{1}{2}H_2(g)} \]
tənliyidir.
0 V RHE və vahid proton aktivliyində proton–elektron cütünün kimyəvi potensialı:
\[ \mu_{\mathrm{H^++e^-}}=\frac{1}{2}\mu_{\mathrm{H_2}} \]
kimi qəbul edilir. RHE şkalasında istənilən \(U_{\mathrm{RHE}}\) potensialında:
\[ \mu_{\mathrm{H^++e^-}}= \frac{1}{2}\mu_{\mathrm{H_2}}-eU_{\mathrm{RHE}} \]
olur. Buradakı \(e\) elementar elektrik yüküdür. Potensial artdıqda proton–elektron cütlərinin kimyəvi potensialı bu xətti termin vasitəsilə dəyişir.
RHE, SHE və pH əlaqəsi
Mənbə Nernst əlaqəsini aşağıdakı formada verir:
\[ E_{\mathrm{RHE}} = E_{\mathrm{SHE}}^{0} -\frac{RT}{F} \ln\left(\frac{1}{a_{\mathrm{H^+}}}\right) \]
\[ \mathrm{pH}=-\log(a_{\mathrm{H^+}}) \]
298 K-də bu əlaqə təxminən:
\[ E_{\mathrm{RHE}} = E_{\mathrm{SHE}}^{0} -0.059\,\mathrm{pH} \]
və potensial çevrilməsi:
\[ U_{\mathrm{RHE}} = U_{\mathrm{SHE}}+0.059\,\mathrm{pH} \]
şəklində yazılır.
\(R\) universal qaz sabiti, \(T\) mütləq temperatur, \(F\) Faraday sabiti və \(a_{\mathrm{H^+}}\) proton aktivliyidir. Tədqiqatda bu əlaqə pH ilə elektrod potensialının səth örtüyünün sabitliyinə birlikdə necə təsir etdiyini izah etmək üçün istifadə olunur.
CHE altında adsorbsiya Gibbs enerjiləri
n ədəd adsorbsiya olunmuş hidrogen üçün mənbə:
\[ \Delta G_{*nH,\mathrm{RHE}} = G_{*nH} - \left( G_*+\frac{n}{2}G_{\mathrm{H_2}} \right) + neU_{\mathrm{RHE}} \]
ifadəsindən istifadə edir.
n ədəd hidroksil üçün:
\[ \Delta G_{*nOH,\mathrm{RHE}} = G_{*nOH} + \frac{n}{2}G_{\mathrm{H_2}} - \left( G_*+nG_{\mathrm{H_2O}} \right) - neU_{\mathrm{RHE}} \]
və səth oksigeni üçün:
\[ \Delta G_{*nO,\mathrm{RHE}} = G_{*nO} + nG_{\mathrm{H_2}} - \left( G_*+nG_{\mathrm{H_2O}} \right) - 2neU_{\mathrm{RHE}} \]
istifadə olunur.
Burada \(G_{*nX}\), n ədəd X növünün adsorbsiya olunduğu səthin Gibbs enerjisi; \(G_*\), təmiz səthin Gibbs enerjisi; \(G_{\mathrm{H_2}}\) və \(G_{\mathrm{H_2O}}\) isə istinad hidrogen və su növlərinin Gibbs enerjiləridir.
Bu tənliklər *H-nin reduksiyaedici şəraitdə; *OH və *O-nun isə daha oksidləşdirici potensiallarda və ya daha yüksək pH şəraitində sabitləşmə meylini hesablamağa imkan verir.
CCvac və CCsolv arasındakı fərq
CCvac sabit yük hesabını vakuum səth modeli ilə həyata keçirir. Həlledici polarizasiyası və elektrolit ekranlaması nəzərə alınmır.
CCsolv isə sabit yük çərçivəsini saxlayır, lakin elektroliti polarizasiya oluna bilən davamlı mühit kimi təmsil edən örtük həlledici modeli əlavə edir. Bu üsul real Stern təbəqəsindəki ayrı-ayrı su molekullarını, spesifik ion adsorbsiyasını və ya istiqamətli hidrogen rabitələrini həll etmir; lakin orta elektrostatik həlledici təsirlərini CCvac ilə müqayisədə daha real təsvir edir.
Tədqiqatın nəticələrindən biri budur ki, CP hesabını təxmini qiymətləndirmək lazımdırsa başlanğıc nöqtəsi CCvac deyil, ən azı CCsolv olmalıdır.
Grand-kanonik sabit potensial yanaşması
Grand-kanonik ansamblda elektrodun elektron elektrokimyəvi potensialı sabit saxlanılır, elektron sayı dəyişə bilər. Beləliklə səthdə adsorbsiya, yük ötürülməsi və ya dipol yaranması elektrod potensialını süni şəkildə dəyişmək əvəzinə elektron rezervuarı ilə yük mübadiləsi yolu ilə tarazlanır.
Mənbədə örtük həlledicinin dielektrik funksiyası:
\[ \varepsilon[\rho] = 1+ (\varepsilon_{\mathrm{bulk}}-1)S[\rho] \]
şəklində müəyyən edilir. Burada \(\rho\), Kohn–Sham elektron sıxlığı; \(\varepsilon_{\mathrm{bulk}}\), kütləvi həlledicinin dielektrik sabiti; \(S[\rho]\) isə elektron sıxlığından asılı həlledici boşluğunun forma funksiyasıdır.
Forma funksiyası mənbədə tamamlayıcı xəta funksiyasından istifadə etməklə müəyyən edilir:
\[ S[\rho] = \frac{1}{2} \operatorname{erfc} \left( \frac{\log(\rho/\rho_{\mathrm{cut}})} {\sigma\sqrt{2}} \right) \]
\(\rho_{\mathrm{cut}}\) həlledici boşluğunun yaranmağa başladığı elektron sıxlığı həddini; \(\sigma\) keçid sahəsinin enini idarə edir.
Həlledici boşluğunun yaranma enerjisinin səth töhfəsi:
\[ G_{\mathrm{cavity}} = \tau\int d^3r\,|\nabla S[\rho]| \]
kimi yazılır. \(\tau\) effektiv səth gərginliyi parametridir.
Poisson–Boltzmann ekranlaması
Elektrolitdəki hərəkətli ionların elektrik sahəsini ekranlama təsiri tədqiqatda xəttiləşdirilmiş Poisson–Boltzmann yanaşması ilə təmsil olunur:
\[ \nabla\cdot \left( \varepsilon_0\varepsilon[\rho]\nabla\phi \right) - \frac{S[\rho]\varepsilon_0\varepsilon_{\mathrm{bulk}}} {L_D^2}\phi = -\rho_s \]
Burada:
- \(\varepsilon_0\): vakuumun dielektrik nüfuzluğu,
- \(\varepsilon[\rho]\): mövqedən asılı dielektrik funksiyası,
- \(\phi\): elektrostatik potensial,
- \(L_D\): Debye ekranlama uzunluğu,
- \(\rho_s\): həll olunmuş sistemin ümumi yük sıxlığıdır.
Mənbə \(L_D=3\) Å istifadə etmişdir. Bu qiymət 1 M 1:1 elektroliti və təxminən güclü turş pH 1 və ya güclü qələvi pH 13 şəraitini təmsil etmək üçün seçilmişdir.
Mütləq elektrod potensialı və SHE çevrilməsi
Kütləvi elektrolitin potensialı \(U_{\mathrm{bulk}}\) sıfır istinad götürülməklə mütləq elektrod potensialı:
\[ \Phi_{\mathrm{abs}} = eU_{\mathrm{bulk}}-E_{\mathrm{Fermi}} \]
kimi hesablanır.
SHE şkalasına çevrilmə:
\[ U_{\mathrm{SHE}} = \frac{\Phi_{\mathrm{abs}}-\Phi_{\mathrm{SHE}}}{e} \]
ilə aparılır. Tədqiqatda mütləq SHE potensialı üçün \(\Phi_{\mathrm{SHE}}=4{,}44\) eV istifadə edilmişdir; mənbə ədəbiyyatda təxminən 4,40–4,80 eV aralığında qiymətlərin bildirildiyini də qeyd edir.
PZC nədir?
Sıfır yük potensialı (PZC), elektrod səthində xalis artıq və ya çatışmayan elektron yükünün sıfır olduğu elektrod potensialıdır. Mənbədə \(q=0\) şərtindəki potensial \(U_{\mathrm{PZC}}\) kimi müəyyən edilir.
Adsorbat səthə gəldikdə elektron sıxlığını və səth dipolunu dəyişə bilər. Nəticədə təmiz səthin PZC-si ilə adsorbatla örtülmüş səthin PZC-si fərqli ola bilər. Tədqiqatın əsas göstəricisi:
\[ \Delta U_{\mathrm{PZC}} = U_{\mathrm{PZC},*nX} - U_{\mathrm{PZC},*} \]
məntiqi ilə müəyyən edilən adsorbsiyadan yaranan PZC dəyişməsidir.
Potensial altında Gibbs enerjisi niyə parabolikdir?
Tədqiqatın CP yanaşmasında interfeys tutumunun nəzərdən keçirilən potensial aralığında sabit olduğu fərz edilir:
\[ \frac{\partial^2G} {\partial\Phi_{\mathrm{abs}}^2} = -2AC \]
Burada \(A\) səth sahəsi və \(C\) interfeys tutumudur. Bu fərziyyə altında enerji potensiala görə ikinci dərəcəli dəyişir:
\[ G(U)=aU^2+bU+c \]
və PZC mərkəzli göstəriliş:
\[ G(U) = -\frac{1}{2}C(U-U_{\mathrm{PZC}})^2 + G_{\mathrm{PZC}} \]
şəklindədir.
Bu parabolun zirvə nöqtəsi \(U_{\mathrm{PZC}}\) və \(G_{\mathrm{PZC}}\) qiymətlərini, əyriliyi isə tutumu verir. CC yanaşmasında istifadə edilən xətti potensial düzəlişindən fərqli olaraq CP yanaşmasındakı bu ikinci dərəcəli davranış iki üsulun xüsusilə böyük PZC dəyişmələrində niyə ayrıldığını izah edir.
Grand-kanonik enerji
DFT-LPCM enerjisində elektron rezervuarı ilə yük mübadiləsi nəzərə alındıqda grand-kanonik enerji:
\[ \Omega = E_{\mathrm{DFT-LPCM}} - qE_{\mathrm{Fermi}} \]
şəklində hesablanır.
Termokimyəvi düzəlişlər əlavə edildikdə:
\[ G = \Omega + \mathrm{ZPE} + U_{\mathrm{therm}} - TS \]
alınır.
Burada ZPE sıfır-nöqtə enerjisi, \(U_{\mathrm{therm}}\) termal enerji töhfəsi, \(T\) temperatur və \(S\) entropiyadır.
Potensialdan asılı adsorbsiya Gibbs enerjisi
Təmiz və adsorbatlı səthlərin parabolik enerji əyriləri müqayisə edildikdə mənbə Tənlik (21)-i verir:
\[ \Delta G(U) = -\frac{1}{2}C_{*nX} \left( U-U_{\mathrm{PZC},*nX} \right)^2 + G_{\mathrm{PZC},*nX} + \frac{1}{2}C_* \left( U-U_{\mathrm{PZC},*} \right)^2 - G_{\mathrm{PZC},*} \]
Bu tənlik tədqiqatın əsas riyazi əlaqələrindən biridir. Adsorbatlı və təmiz səthlərin tutumları və PZC-ləri bir-birinə çox yaxındırsa, iki parabolun ikinci dərəcəli töhfələri böyük ölçüdə bir-birini ləğv edir və nəticə CC-yə bənzər xətti davranışa yaxınlaşır. Əksinə, adsorbsiya PZC-ni güclü şəkildə sürüşdürərsə, CP enerjisi ilə CC yanaşması arasındakı fərq böyüyür.
PZC Sürüşməsi Niyə CC ilə CP Arasındakı Uyğunluğu Müəyyən Edir?
Adsorbsiya PZC-ni sürüşdürdükdə, təmiz və adsorbatlı səthlər eyni tətbiq olunan potensialda fərqli səth yüklərinə və fərqli elektrik sahəsi–dipol qarşılıqlı təsirlərinə malik olur; CC hesabı bu potensialdan asılı tutum cavabını birbaşa təmsil edə bilmədiyindən \(|\Delta U_{\mathrm{PZC}}|\) böyüdükcə CC və CP adsorbsiya enerjilərinin ayrılması daha asan olur.
*OH niyə xüsusilə həssasdır?
Mənbədə 0,25 ML *H və *O üçün üstün tutulan adsorbsiya mövqeləri araşdırılan potensial aralığında böyük ölçüdə potensialdan asılı deyil. *OH üçün vəziyyət fərqlidir. Xüsusilə Pd, Pt və Au üzərində CP hesablamaları potensial artdıqca top mövqeyindən fcc kimi hollow mövqelərə keçidi proqnozlaşdırır.
Bu davranışın fiziki izahı adsorbat dipolu ilə interfeys elektrik sahəsi arasındakı qarşılıqlı təsirdir. Birinci dərəcəli Stark yanaşması ilə bu qarşılıqlı təsir təxminən:
\[ E_{\mathrm{dipol-alan}} \approx -\boldsymbol{\mu}\cdot\mathbf{F} \]
şəklində düşünülə bilər.
Top mövqeyindəki *OH daha xaricə yönəlmiş səth-normal dipola malik ola bilər. Potensial PZC-nin bir tərəfində olarkən elektrik sahəsi bu mövqeyi sabitləşdirə, PZC keçildikdə isə sahənin istiqaməti dəyişə və fərqli dipol istiqamətinə malik hollow mövqeyi daha sabit hala gələ bilər.
Adsorbsiya sahələri arasındakı PZC fərqi
Eyni adsorbatın iki fərqli adsorbsiya mövqeyi arasındakı PZC dəyişməsi mənbədə:
\[ \Delta\Delta U_{\mathrm{PZC}} = \Delta U_{\mathrm{PZC}}^{(i)} - \Delta U_{\mathrm{PZC}}^{(j)} \]
kimi müəyyən edilir.
\(\Delta\Delta U_{\mathrm{PZC}}\) böyüdükcə iki mövqenin elektrik sahəsi ilə qarşılıqlı təsiri daha çox fərqlənir və potensialdan asılı mövqe dəyişməsi ehtimalı artır. Tədqiqat *OH üçün \(\Delta\Delta U_{\mathrm{PZC}}\geq0{,}50\ \mathrm{V_{SHE}}\) qiymətini CP hesabına keçmək üçün praktik xəbərdarlıq həddi kimi təklif edir.
Səth-normal dipol necə hesablandı?
Adsorbsiyanın yaratdığı elektron sıxlığı dəyişməsi:
\[ \Delta\rho = \rho_{*X} - \left( \rho_*+\rho_X \right) \]
şəklində hesablanmışdır.
\(\rho_{*X}\) relaksasiya edilmiş səth–adsorbat sisteminin, \(\rho_*\) eyni həndəsi mövqedəki təmiz slabın və \(\rho_X\) izolyasiya olunmuş adsorbatın elektron sıxlığıdır.
Üçölçülü sıxlıq fərqi x və y istiqamətlərində inteqrasiya olunaraq z istiqamətində birölçülü profil əldə edilir:
\[ \Delta\lambda_z = \int_0^{a_1} \int_0^{a_2} \Delta\rho\,dy\,dx \]
Sonra səth sahəsinə normallaşdırılmış dipol sıxlığı:
\[ \Delta P = \frac{1}{A} \int_{z_0}^{z} (z'-z_0)\Delta\lambda_{z'}\,dz' = \frac{\mu_z}{A} \]
şəklində hesablanır.
\(\mu_z\) səth-normal dipol momentidir. Mənbənin işarə tərifinə görə müsbət qiymət xaricə, elektrolitə doğru; mənfi qiymət isə slabın daxilinə doğru yönəlmiş dipolu göstərir.
Səth Dipolu Bahalı CP Hesabına Ehtiyac Olub-Olmadığını Necə Proqnozlaşdırır?
Helmholtz əlaqəsinə görə adsorbsiyanın yaratdığı səth-normal dipol sıxlığı PZC sürüşməsi ilə təxminən xətti əlaqəlidir; buna görə daha ucuz vakuum hesabından əldə edilən dipol, tam sabit-potensial hesabına keçməzdən əvvəl \(\Delta U_{\mathrm{PZC}}\) böyüklüyünü və deməli CC xətası riskini yoxlamaq üçün istifadə oluna bilər.
Helmholtz əlaqəsi
Mənbə bu əlaqəni:
\[ \Delta U_{\mathrm{PZC}} = \frac{e}{\varepsilon_{\mathrm{eff}}\varepsilon_0} \Delta P_{\mathrm{norm}} \]
şəklində verir.
Burada:
- \(\Delta U_{\mathrm{PZC}}\): adsorbsiyadan yaranan PZC dəyişməsi,
- \(\Delta P_{\mathrm{norm}}\): səth-normal induksiya olunmuş dipol sıxlığı,
- \(\varepsilon_0\): vakuumun keçiriciliyi,
- \(\varepsilon_{\mathrm{eff}}\): interfeysin effektiv dielektrik sabiti,
- \(e\): elementar elektrik yüküdür.
Örtük həlledici daxilindəki bütün sistemləri əhatə edən reqressiyada mənbə təxminən:
- meyl: 7,91 V Å e−1,
- R2 ≈ 0,97,
- MAE ≈ 0,05 V,
- RMSE ≈ 0,07 V
bildirir.
Bu meyldən \(\varepsilon_{\mathrm{eff}}=20{,}69\) alınmışdır. Ayrı-ayrı metal reqressiyalarında effektiv dielektrik sabit təxminən 17,81–26,57 aralığındadır. Bu qiymət metal səthinin \(\varepsilon\approx1\) mühiti ilə suyun \(\varepsilon=78{,}40\) qiyməti arasında qalan effektiv interfeys mühiti ilə uyğundur.
Vakuum dipol hesablamaları da güclü əlaqə vermişdir. Mənbə Şəkil 5B-də qlobal reqressiyanın təxminən R2 ≈ 0,91 səviyyəsində olduğunu bildirir. Bu nəticə vacibdir, çünki vakuum hesabı örtük həlledici və ya CP hesabından daha ucuzdur.
Bader yükü niyə hər metalda eyni dərəcədə yaxşı göstərici deyil?
Adsorbsiya zamanı adsorbat ilə metal arasındakı xalis elektron ötürülməsi səth dipolunun mənbələrindən biridir. Buna görə adsorbatın Bader yükü, xüsusilə xalis yük ötürülməsinin üstün olduğu sistemlərdə PZC dəyişməsi ilə korrelyasiya göstərə bilər.
Mənbə Group 11 metalları Cu, Ag və Au üçün Bader yükü ilə \(\Delta U_{\mathrm{PZC}}\) arasında təxminən xətti əlaqə aşkar etmişdir. Bunun əksinə, Group 10 metalları Ni, Pd və Pt üçün əlaqə daha zəifdir.
Səbəb odur ki, Group 10 metallarında yalnız xalis yük ötürülməsi deyil, metal slabının öz daxilində elektron sıxlığının yenidən paylanması da mühümdür. Adsorbatın elektron buludu ilə metal səth elektronları üst-üstə düşdükdə Pauli itələnməsi elektron sıxlığını slabın daxilinə geri itələyir. Bu təsir ədəbiyyatda pillow effect və ya cushion effect adlandırılır.
Overlap index necə müəyyən edildi?
Tədqiqat slab daxilindəki yük yenidən paylanmasını adsorbatın xalis yük ötürülməsindən ayırmaq üçün yeni müqayisəli göstərici müəyyən edir.
Slab daxilində yenidən paylanmış yük:
\[ Q_{\mathrm{slab}} = \int_{z_0}^{z_{\mathrm{int}}} |\Delta\lambda_z|\,dz - \left| \int_{z_0}^{z_{\mathrm{int}}} \Delta\lambda_z\,dz \right| \]
şəklindədir.
Adsorbat sahəsinə ötürülən xalis yük:
\[ Q_{\mathrm{ads}} = \int_{z_{\mathrm{int}}}^{z_{\mathrm{plat}}} \Delta\lambda_z\,dz \]
kimi hesablanır.
Overlap index:
\[ I_O = \frac{Q_{\mathrm{slab}}} {|Q_{\mathrm{ads}}|} \]
şəklində müəyyən edilir.
\(I_O\rightarrow0\) olduqda adsorbsiya daha çox xalis yük ötürülməsi ilə xarakterizə olunur. \(I_O\) böyüdükcə slabdaxili orbital üst-üstə düşmə/Pauli yenidən paylanmasının nisbi əhəmiyyəti artır.
| Adsorbat | Ni(111) | Pd(111) | Pt(111) | Cu(111) | Ag(111) | Au(111) |
|---|---|---|---|---|---|---|
| *H | 0,56 | 1,53 | 4,18 | 0,55 | 0,85 | 2,81 |
| *O | 0,70 | 1,49 | 2,61 | 0,22 | 0,16 | 0,44 |
| *OH | 1,48 | 0,94 | 1,41 | 0,54 | 0,30 | 0,35 |
*O və *OH üçün \(I_O\leq0{,}55\) olan yük-ötürülməsi üstün rejim yalnız Group 11 metalları arasında müşahidə edilmişdir. *H üçün isə Ag və Au-dakı çox kiçik \(|Q_{\mathrm{ads}}|<0{,}1e\) qiymətləri nisbəti ədədi baxımdan həssas etdiyindən eyni hədd ümumiləşdirilməmişdir.
Müəlliflər \(I_O=0{,}55\) qiymətini bütün sistemlərə tətbiq ediləcək universal hədd kimi təklif etmirlər. Overlap index bu tədqiqatda müqayisəli və fiziki cəhətdən şərh edilə bilən göstəricidir; onun daha geniş ümumiləşdirilə bilməsinin gələcəkdə araşdırılmalı olduğu bildirilir.
Tədqiqatın Metodu və Nəticələri
Hesablama proqramı və elektron quruluş üsulu
Spin-polyarizasiyalı periodik Kohn–Sham DFT hesablamaları VASP 6.4.2 ilə həyata keçirilmişdir.
| Parametr | Mənbə qiyməti |
|---|---|
| DFT proqramı | VASP 6.4.2 |
| Mübadilə/korrelyasiya | BEEF-vdW |
| Nüvə elektronları | PAW psevdopotensialları |
| Müstəvi-dalğa enerji kəsimi | 500 eV |
| Elektron yaxınlaşması | 10−6 eV |
| İon qüvvəsi yaxınlaşması | 0,01 eV Å−1 |
| İzolyasiya olunmuş molekul smearing | Gaussian, 0,05 eV |
| Metal sistem smearing | Birinci dərəcəli Methfessel–Paxton, 0,20 eV |
| Optimallaşdırma alqoritmi | Conjugate-gradient |
| Maksimum optimallaşdırma addımı | 0,10 Å |
Altı metal və qəfəs sabitləri
Başlanğıc kütləvi kristal quruluşları Materials Project-dən götürülmüş və optimallaşdırılmışdır.
| Metal | Materials Project identifikatoru | Qəfəs sabiti (Å) |
|---|---|---|
| Ni | mp-23 | 3,54 |
| Pd | mp-2 | 4,00 |
| Pt | mp-126 | 4,01 |
| Cu | mp-30 | 3,66 |
| Ag | mp-124 | 4,22 |
| Au | mp-81 | 4,22 |
Səth slab modelləri
Hər metalın optimallaşdırılmış kütləvi kristalı (111) müstəvisindən kəsilərək p(2×2) səth hüceyrəsi yaradılmışdır. Slab dörd atom təbəqəsindən ibarətdir. Səth-normal z istiqamətində periodik görüntülər arasındakı qarşılıqlı təsiri azaltmaq üçün təxminən 15 Å vakuum əlavə edilmişdir.
Həndəsə optimallaşdırılmasında ən altdakı iki metal təbəqəsi kütləvi vəziyyətdə sabit saxlanılmış, üst təbəqələrin və adsorbatların relaksasiyasına icazə verilmişdir.
Örtük həlledici parametrləri
| Parametr | Qiymət |
|---|---|
| \(\varepsilon_{\mathrm{bulk}}\) | 78,40 |
| \(\sigma\) | 0,60 |
| \(\rho_{\mathrm{cut}}\) | 2,50 me Å−3 |
| \(\tau\) | 0,53 meV Å−2 |
| Debye uzunluğu \(L_D\) | 3 Å |
Həlledici parametrləri üçün həssaslıq yoxlaması
Bare və OH-örtülü Ag(111) nümunə sistemində \(\varepsilon_{\mathrm{bulk}}\), \(\sigma\), \(\rho_{\mathrm{cut}}\) və \(\tau\) qiymətləri standart qiymətlərinin ±%50-si qədər dəyişdirilmişdir. Nəticədə \(\Delta U_{\mathrm{PZC}}\) ən çox ±0,03 V dəyişmişdir.
Mənbə bu nəticəni istifadə edilən həlledici parametrlərinin əsas PZC fərqi meyllərinə təsirinin kiçik və sistemlər arasında böyük ölçüdə sistematik olduğunu göstərən həssaslıq yoxlaması kimi şərh edir. \(L_D\) dəyişməsinin də \(\Delta U_{\mathrm{PZC}}\) üzərində nəzərə alınmayacaq təsir göstərdiyi; daha böyük Debye uzunluqlarının isə interfeys tutumunu azaltdığı bildirilir.
Vibrasiya və termokimya hesabı
Optimallaşdırılmış həndəsələrin minimum enerji konfiqurasiyası olduğunu yoxlamaq üçün sonlu fərq üsulu ilə vibrasiya tezlikləri hesablanmışdır. Simmetriya məhdudiyyəti tətbiq edilməmiş və yerdəyişmə amplitudası 0,02 Å seçilmişdir.
İzolyasiya olunmuş molekullarda bütün atomlar, slab sistemlərində isə yalnız adsorbat atomları vibrasiya etdirilmişdir. Təxminən 100 cm−1-dən aşağı süni xəyali tezliklər mənbədə istifadə edilən yanaşmaya əsasən 12 cm−1 real tezliklərlə əvəz edilmişdir.
İzolyasiya olunmuş molekullar ideal qaz yanaşması, adsorbatlar isə harmonik yanaşma çərçivəsində nəzərdən keçirilmişdir.
Charge-interpolation üsulu
Bütün quruluşlar əvvəlcə vakuumda optimallaşdırılmış, sonra PZC şəraitində enerji və elektrod potensialını əldə etmək üçün örtük həlledici mühitində yenidən optimallaşdırılmışdır.
Potensial asılılığını nümunələmək üçün neytral slabın elektron sayı:
- −6×10⁻³ elektron ilə +6×10⁻³ elektron arasında,
- 2×10⁻³ elektron artımlarla
dəyişdirilmişdir. Beləliklə ümumilikdə yeddi yük vəziyyəti hesablanmış və Gibbs enerjisi–potensial əlaqəsi parabolik şəkildə uyğunlaşdırılmışdır.
Müəlliflər hər hədəf potensialını ayrıca yaxınlaşdıran bir hesablama potentiostatından istifadə etmək əvəzinə charge-interpolation üsulunu xərc, sabitlik və potensialdan asılı həndəsə dəyişmələrini tutmaq arasında praktik kompromis olduğu üçün seçmişlər.
Adsorbsiya sahələri necə yoxlanıldı?
*H, *O və *OH adsorbatları üçün top, bridge, fcc və hcp sahələri araşdırılmışdır. İlkin konfiqurasiyaların bir qismi optimallaşdırma zamanı eyni son fcc həndəsəsinə yaxınlaşmış və ya yüksək örtüklərdə molekulyar növlərin yaranmasını göstərmişdir; yalnız sabit həndəsələr nəticələrə daxil edilmişdir.
0,25 ML səviyyəsində ən sabit sahələr müəyyən edildikdən sonra *H və *O üçün eyni tip sahələr daha yüksək örtüklərə qədər doldurulmuşdur. 1,00 ML səviyyəsinə çatdıqda sonrakı təbəqələr üçün sahə axtarışı yenidən aparılmışdır. *OH daha güclü potensial həssaslığı göstərdiyindən yüksək örtüklərdə bir neçə adsorbsiya mövqeyi ayrıca araşdırılmışdır.
Potensialdan asılı *OH mövqe dəyişmələri
Mənbədə potensial pəncərəsi daxilində:
- 0,50 ML *OH / Pt(111),
- 0,50 ML *OH / Au(111),
- 1,00 ML *OH / Pd(111),
- 1,00 ML *OH / Au(111)
sistemlərində potensialdan asılı adsorbsiya sahəsi dəyişməsi müşahidə edilmişdir.
Bu nəticə aşağı örtükdə böyük \(\Delta\Delta U_{\mathrm{PZC}}\) və sahə sabitliyi dəyişməsi görünürsə, yüksək örtüklərdə fərqli adsorbsiya sahələrinin CP üsulu ilə açıq şəkildə qiymətləndirilməli olduğunu dəstəkləyir.
CCvac, CCsolv və CP hansı adsorbatda nə qədər uyğun gəldi?
| Adsorbat / şərait | CCvac | CCsolv | CP ehtiyacı |
|---|---|---|---|
| *H, ≤1,00 ML | Altı metalda CP-yə çox yaxın | CP-yə çox yaxın | Adətən lazım deyil |
| *H, >1,00 ML | Məhdudlaşdırıcı potensialı həddindən artıq reduksiyaedici proqnozlaşdıra bilər | Oxşar yayınma görünə bilər | Mənbə CP-ni təklif edir |
| *O, aşağı örtük və kiçik \(\Delta U_{\mathrm{PZC}}\) | Adsorbsiya sahəsini çox vaxt düzgün tuta bilər | CP-yə yaxın ola bilər | Hər halda məcburi deyil |
| *O, böyük \(|\Delta U_{\mathrm{PZC}}|\) | Enerji yayınması böyüyə bilər | CP-dən ayrıla bilər | CP təklif edilir |
| *OH | Sahə dəyişməsini və enerjini qaçıra bilər | Kiçik PZC dəyişməsində istifadə oluna bilər | Böyük PZC/sahə dəyişməsində lazımdır |
CCsolv Hansı Hədlərdə CP Əvəzinə İstifadə Oluna Bilər?
Bu tədqiqatda CCsolv üçün təklif edilən əsas praktik meyar \(|\Delta U_{\mathrm{PZC}}|\leq0{,}40\ \mathrm{V_{SHE}}\) və ya ona uyğun gələn \(|\Delta P_{\mathrm{norm,vac}}|\leq10{,}09\ \mathrm{me\,Å^{-1}}\) şərtidir; qiymət daha böyükdürsə CP-yə üstünlük verilir, lakin iş potensialı təmiz və adsorbatlı səth PZC-lərinin enerji-kəsişmə orta nöqtəsinə 0,40 VSHE daxilində yerləşirsə, CCsolv bəzi hallarda yenə kifayət edə bilər.
Enerjilərin kəsişdiyi xarakterik potensial:
\[ U_{\Delta G=\Delta G(U)} = \frac{ U_{\mathrm{PZC},*nX} + U_{\mathrm{PZC},*} }{2} \]
şəklində təmiz və adsorbatla örtülmüş səthlərin PZC-lərinin orta nöqtəsi ilə əlaqələndirilmişdir.
Eksperimental faza keçidləri ilə müqayisə
Tədqiqat öz elektrokimyəvi təcrübəsini aparmamış; CP və CCsolv ilə hesablanmış faza-keçid potensiallarını əvvəllər dərc edilmiş eksperimental ölçmələrlə müqayisə etmişdir.
| Sistem | Eksperimental ədəbiyyat | CP | CCsolv | CCvac | Mənbə şərhi |
|---|---|---|---|---|---|
| Pt(111): *OH adsorbsiyası / PtO yaranmasına keçid, pH 1 | 0,64–0,74 VSHE | 0,68 VSHE | 0,69 VSHE | 0,54 VSHE | CP və CCsolv təcrübə ilə çox yaxşı uyğunlaşır; \(\Delta U_{\mathrm{PZC}}=0,04\) V kiçikdir. |
| Ag → Ag2O, pH 13,7 | 0,51 VSHE | 0,33 VSHE | 0,29 VSHE | Fazanı düzgün proqnozlaşdıra bilməmişdir | Mənbə CP-ni təcrübə ilə məqbul uyğunluqda, CCsolv-u isə CP-yə yaxın hesab edir. |
| Cu → Cu2O, pH 13,3 | −0,20 VSHE | −0,23 VSHE | −0,19 VSHE | −0,29 VSHE | CP və CCsolv təcrübəyə yaxındır; CCvac daha böyük yayınma göstərir. |
Pt nümunəsində CCsolv-un uğurlu olması tədqiqatın PZC meyarı ilə uyğundur: adsorbsiyadan yaranan \(\Delta U_{\mathrm{PZC}}\) yalnız 0,04 VSHE-dir. Cu nümunəsində qiymət 0,30 VSHE olub yenə 0,40 V meyarından aşağıdır və CCsolv təcrübəyə yaxın nəticə verir.
Ag nümunəsi daha ehtiyatla şərh edilməlidir. CP-nin 0,33 V proqnozu 0,51 V eksperimental qiymətdən təxminən 0,18 V fərqlənir; mənbə bunu “reasonable agreement” kimi qiymətləndirir. Buna görə Verianla mətnində “qüsursuz uyğunluq” və ya “tam təsdiq” kimi genişləndirilmir.
Pourbaix diaqramlarının rolu
Müəlliflər pH-ı 0–14 arasında dəyişdirərək hər pH və potensial nöqtəsində ən sabit *H, *O və *OH səth örtüyünü müəyyən etmiş və səth-örtüyü Pourbaix diaqramları qurmuşlar.
CCvac, CCsolv və CP diaqramları müqayisə edildikdə, xüsusilə Ag kimi bəzi metallarda eyni pH/potensial sahəsinə fərqli adsorbat fazalarının təyin edildiyi görünür. Bu fərq yalnız ədədi enerji xətası deyil; katalizatorun hansı səth vəziyyətində olması barədə fiziki şərhi dəyişə bilər.
Mənbə həmçinin Pourbaix diaqramının təkbaşına bütün enerji yaxınlıqlarını göstərmədiyini vurğulayır. Bir neçə örtük fazası bir-birinə yaxın enerjidədirsə, yalnız rəngli sabitlik sahəsinə baxmaq kifayət deyil; birbaşa adsorbsiya Gibbs enerjisi əyriləri ilə birlikdə qiymətləndirilməlidir.
Praktik qərar qaydaları
| Şərt | Mənbə təklifi |
|---|---|
| *H örtüyü ≤1,00 ML | CCvac araşdırılan halların çoxunda kifayətdir. |
| *H >1,00 ML | CP-yə üstünlük verilməlidir. |
| \(|\Delta U_{\mathrm{PZC}}|\leq0,40\) VSHE | CCsolv praktik olaraq CP əvəzinə istifadə oluna bilər. |
| \(|\Delta P_{\mathrm{norm,vac}}|\leq10,09\) me Å−1 | Dipol əsaslı ekvivalent aşağı-risk meyarı. |
| \(|\Delta U_{\mathrm{PZC}}|>0,40\) VSHE lakin iş potensialı PZC orta nöqtəsinə ≤0,40 VSHE | CCsolv bəzi hallarda CP-yə yenə kifayət qədər yaxınlaşa bilər. |
| *OH və \(\Delta\Delta U_{\mathrm{PZC}}\geq0,50\) VSHE | Potensialdan asılı adsorbsiya sahəsi dəyişməsi gözlənilə bilər; CP istifadə olunmalıdır. |
| *OH və \(\Delta\Delta P_{\mathrm{norm,vac}}\geq12,81\) me Å−1 | Dipol əsaslı ekvivalent CP xəbərdarlıq meyarı. |
| *O və *OH, pH >0 üçün sabit örtük proqnozu | Mənbə daha etibarlı nəticə üçün CP-ni təklif edir. |
Tədqiqatın dəstəklədiyi nəticələr
- Altı metalın (111) səthlərində *H adsorbsiyası 1,00 ML-ə qədər CCvac, CCsolv və CP arasında çox yaxın enerji davranışı göstərmişdir.
- *OH adsorbsiya mövqeyi Pd, Pt və Au kimi bəzi səthlərdə elektrod potensialından aydın şəkildə asılı ola bilər.
- Adsorbsiyadan yaranan böyük PZC dəyişmələri CC–CP enerji fərqlərinin mühüm fiziki səbəbidir.
- \(\Delta U_{\mathrm{PZC}}\) səth-normal adsorbsiya dipolu ilə güclü xətti əlaqə göstərmişdir.
- Vakuum dipolu daha bahalı örtük həlledici və ya CP hesabına ehtiyac olub-olmadığını əvvəlcədən yoxlamaq üçün istifadə oluna bilən daha ucuz göstəricidir.
- Xalis Bader yükü yük-ötürülməsi üstün Group 11 metallarında PZC sürüşməsi ilə daha yaxşı əlaqə göstərir.
- Group 10 metalları üçün slab daxilində Pauli/pillow yük yenidən paylanması mühüm olduğundan yalnız Bader yükü dipolun hamısını izah etmir.
- CCvac həlledici və sabit-potensial təsirlərini birlikdə nəzərə almadığından bəzi səth-faza keçidlərini keyfiyyətcə yanlış proqnozlaşdıra bilər.
- CCsolv \(\Delta U_{\mathrm{PZC}}\) kiçik olduqda CP-yə nəzərəçarpacaq dərəcədə daha yaxşı yaxınlaşır.
Tədqiqatın dəstəkləmədiyi nəticələr
- “Bütün elektrokimyəvi hesablamalarda CP məcburidir” nəticəsi dəstəklənmir.
- “CC hər şəraitdə CP qədər dəqiqdir” nəticəsi dəstəklənmir.
- 0,40 V və 0,50 V meyarlarının bütün metallar, adsorbatlar, elektrolitlər və səthlər üçün universal fiziki sabitlər olduğu təsdiqlənməmişdir.
- Tədqiqat real elektrolitdəki atomik su quruluşunu və ya spesifik ion adsorbsiyasını açıq həlledici molekulları ilə modelləşdirmir.
- CCsolv real Stern təbəqəsinin molekulyar quruluşunu tam təmsil etmir.
- Hesablanmış səth örtükləri bütün real elektrokatalizator morfologiyalarına avtomatik ümumiləşdirilə bilməz; birbaşa yalnız araşdırılan ideal (111) slab modellərinə aiddir.
- Müəlliflər yeni elektrokimyəvi təcrübə aparmamışlar; eksperimental müqayisələr əvvəllər bildirilmiş ədəbiyyat qiymətləridir.
- Overlap index üçün universal hədd təsdiqlənməmişdir.
Tədqiqatın əsas məhdudiyyətləri
- Altı metalın yalnız (111) səthləri araşdırılmışdır.
- Adsorbat dəsti *H, *O və *OH ilə məhduddur.
- Örtük həlledici yanaşması ilk su təbəqəsinin istiqamətlənməsini, spesifik ion adsorbsiyasını və istiqamətli hidrogen rabitələrini atomistik şəkildə həll etmir.
- İnterfeys tutumunun araşdırılan potensial aralığında potensialdan asılı olmadığı fərziyyəsi istifadə edilmişdir.
- Debye uzunluğu üçün əsas hesablamalarda 3 Å seçilmiş və aralıq pH-larda ion gücünü sabit saxlayan dəstək elektroliti fərz edilmişdir.
- BEEF-vdW, GLSSA13 və istifadə edilən slab həndəsəsinin nəticələrə xas model fərziyyələri vardır.
- Praktik 0,40 V və 0,50 V hədlərinin daha mürəkkəb elektrokimyəvi interfeyslər və reaksiya şəbəkələrində ümumiləşdirilə bilməsi hələ sınaqdan keçirilməmişdir.
- Overlap index-in DFT funksionalından asılı olmayan daha ümumi göstərici olub-olmadığı gələcək tədqiqat mövzusu kimi saxlanmışdır.
Elmi baxımdan ən vacib praktik nəticə
Tədqiqatın təklif etdiyi iş axını “həmişə ən bahalı CP hesabını apar” yanaşmasının əvəzinə mərhələli qərar prosesi qoyur. Əvvəlcə daha ucuz hesablamalarla adsorbsiyanın səth dipolunu və PZC-ni nə qədər dəyişdirəcəyi təxmin edilə bilər. Dəyişmə kiçikdirsə CCsolv istifadə oluna bilər; dəyişmə böyükdürsə və ya adsorbsiya mövqeyi potensialdan asılı hala gəlirsə CP-yə keçilir.
Bu yanaşma xüsusilə geniş material taramalarında vacibdir. Çünki çoxlu metal, ərinti və ya adsorbat namizədinin hamısı üçün CP DFT aparmaq əhəmiyyətli hesablama xərci yarada bilər. Tədqiqatın məqsədi dəqiqlikdən imtina etmək deyil, bahalı üsulu yalnız fiziki cəhətdən zəruri olduğu hallarda istifadə etmək üçün ilkin seçim meyarı yaratmaqdır.
Mənbə və Metod Qeydi
Orijinal başlıq: When do constant-charge and constant-potential computational simulations agree? A dipole-based framework for predicting electrochemical surface coverages
Müəlliflər: Conor Brennan-Pollak; Dídac A. Fenoll; Max García-Melchor.
Məsul müəllif: Max García-Melchor.
Bərabər töhfə: Mənbədə bərabər birinci müəlliflik/bərabər töhfə işarəsi yoxdur.
Qurumlar: School of Chemistry, Trinity College Dublin, Ireland; Center for Cooperative Research on Alternative Energy (CIC energiGUNE), Basque Research and Technology Alliance (BRTA), Spain; IKERBASQUE, Basque Foundation for Science, Bilbao, Spain.
Jurnal: Electrochimica Acta.
Nəşriyyat: Elsevier Ltd.
Cild / məqalə nömrəsi: 566 / 148795.
DOI: 10.1016/j.electacta.2026.148795.
Alınma tarixi: 16 yanvar 2026.
Reviziya tarixi: 26 mart 2026.
Qəbul tarixi: 29 mart 2026.
Onlayn nəşr tarixi: PDF-ə görə 2 aprel 2026.
Cild/say nəşr tarixi: ScienceDirect-in rəsmi qeydinə görə 1 avqust 2026.
Mənbə növü: Resenziyalı hesablama elektrokatalizi / DFT tədqiqat məqaləsi.
Resenziya statusu: Electrochimica Acta-da dərc edilmiş version-of-record tədqiqat məqaləsi.
Lisenziya: Creative Commons Attribution–NonCommercial 4.0 International (CC BY-NC 4.0).
Rəsmi keçid: https://doi.org/10.1016/j.electacta.2026.148795
Veri dəsti: Tədqiqatın optimallaşdırılmış quruluşlar və enerjilər daxil olmaqla dəstəkləyici hesablama məlumatları ioChem-BD-də DOI 10.19061/iochem-bd-6-614 ilə açıq şəkildə bildirilir.
Maliyyələşdirmə: Taighde Éireann – Research Ireland 21/FFP-A/9161 qrantı Conor Brennan-Pollak və Max García-Melchor-a; 20/FFP-P/8740 qrantı Max García-Melchor-a dəstək vermişdir. European Commission Horizon Europe çərçivəsində 101191948 nömrəli qrant Dídac A. Fenoll və Max García-Melchor-a, 101126600 nömrəli qrant isə Max García-Melchor-a dəstək vermişdir.
Hesablama resursları: Müəlliflər hesablama resurslarına görə Trinity College Dublin Research IT Unit-ə təşəkkür edirlər.
Maraqlar toqquşması / competing interest: Max García-Melchor Horizon Europe və Research Ireland maliyyə dəstəyini potensial competing-interest əlaqəsi kimi bildirmişdir. Digər müəlliflər tədqiqata təsir göstərə biləcək məlum competing financial interest və ya personal relationship olmadığını bəyan edirlər.
Müəllif töhfələri: Conor Brennan-Pollak: Writing – review & editing, Writing – original draft, Visualization, Methodology, Investigation, Formal analysis. Dídac A. Fenoll: Writing – review & editing, Visualization, Investigation, Formal analysis. Max García-Melchor: Writing – review & editing, Visualization, Validation, Supervision, Resources, Project administration, Methodology, Investigation, Funding acquisition, Formal analysis, Conceptualization.
Əsas hesablama üsulu: Spin-polyarizasiyalı periodik Kohn–Sham DFT; sabit yük CHE yanaşmaları (CCvac və CCsolv) ilə grand-kanonik sabit-potensial DFT-nin müqayisəsi.
Model sistemləri: Ni(111), Pd(111), Pt(111), Cu(111), Ag(111) və Au(111) səthlərində *H, *O və *OH adsorbsiyaları.
Əsas proqramlar: VASP 6.4.2; ASE; VASPsol/GLSSA13; VASPkit. Kütləvi başlanğıc strukturları Materials Project-dən götürülmüşdür.
Əsas metodoloji fərziyyələr: Dörd təbəqəli p(2×2) ideal slab; iki alt təbəqənin sabit saxlanılması; örtük elektrolit; sabit tutum yanaşması; 3 Å Debye uzunluğu; standart termokimyəvi yanaşmalar.
Eksperimental təsdiq statusu: Tədqiqat yeni təcrübə aparmır. Pt, Ag və Cu səth faza-keçid potensialları əvvəllər dərc edilmiş elektrokimyəvi təcrübələrlə müqayisə edilmişdir.
Əsas şərh sərhədi: \(|\Delta U_{\mathrm{PZC}}|\leq0,40\) VSHE, \(\Delta\Delta U_{\mathrm{PZC}}\geq0,50\) VSHE, 10,09 və 12,81 me Å−1 dipol meyarları bu tədqiqatdakı sistemlərdən çıxarılmış praktik seçim meyarlarıdır; daha mürəkkəb interfeyslərdə universal keçərlilik hələ göstərilməmişdir.
Şərh yazın
E-poçt ünvanınız yayımlanmayacaq. Məcburi sahələr * ilə işarələnib