


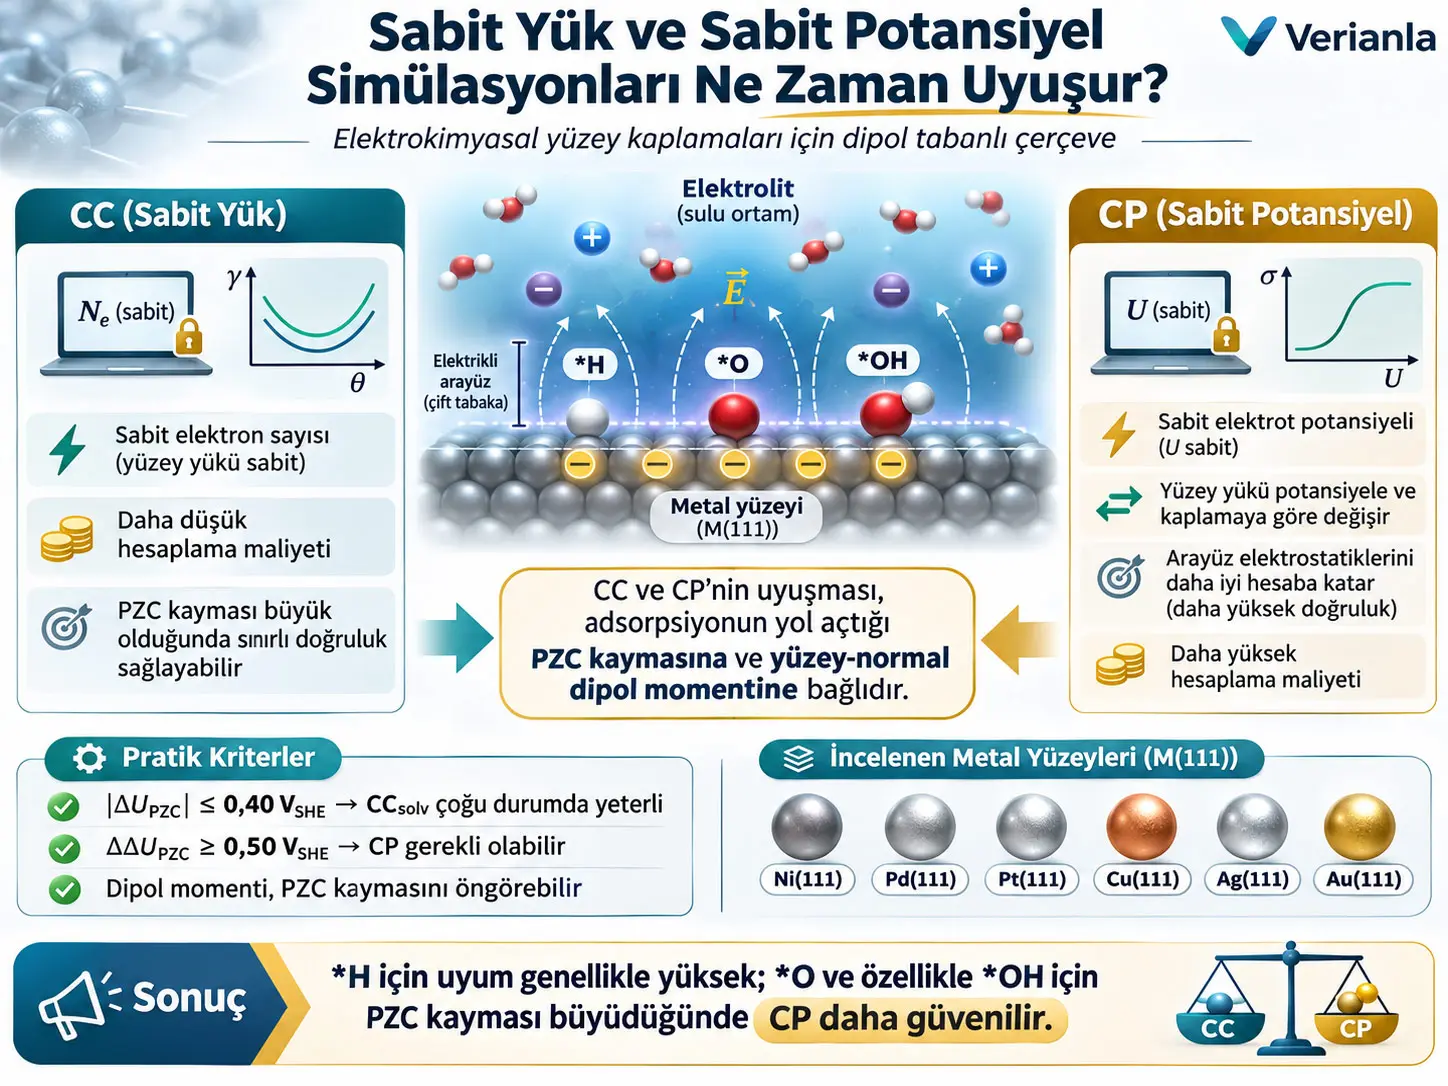
Sabit yük (constant-charge, CC) ve sabit potansiyel (constant-potential, CP) hesaplamaları, elektrokimyasal bir elektrot–elektrolit arayüzünün enerjisini iki farklı istatistiksel topluluk yaklaşımıyla modelleyen hesaplamalı yöntemlerdir. CC yaklaşımında elektron sayısı sabit tutulurken uygulanan elektrot potansiyelinin etkisi daha sonra termodinamik düzeltmelerle eklenir; CP yaklaşımında ise elektronların elektrokimyasal potansiyeli, dolayısıyla elektrot potansiyeli sabit tutulur ve sistemdeki elektron sayısının değişmesine izin verilir. Bu çalışma, Ni, Pd, Pt, Cu, Ag ve Au metallerinin (111) yüzeylerinde *H, *O ve *OH adsorpsiyonlarını karşılaştırarak, daha ucuz CC yaklaşımının hangi koşullarda daha pahalı CP hesabının enerjetik sonuçlarını güvenilir biçimde yeniden üretebildiğini araştırmaktadır.
Çalışmanın merkezi sonucu, CC ile CP arasındaki farkın büyük ölçüde adsorpsiyonun sıfır yük potansiyelini (potential of zero charge, PZC) ne kadar değiştirdiğiyle açıklanabilmesidir. Adsorpsiyon kaynaklı \(|\Delta U_{\mathrm{PZC}}|\) küçükse örtük çözücü içeren sabit yük yaklaşımı (CCsolv) CP sonuçlarına yakın kalabilir. Kaynak, incelenen sistemlerde \(|\Delta U_{\mathrm{PZC}}|\leq0{,}40\ \mathrm{V_{SHE}}\) veya vakumda hesaplanan yüzey-normal dipol yoğunluğu açısından \(|\Delta P_{\mathrm{norm,vac}}|\leq10{,}09\ \mathrm{me\,Å^{-1}}\) değerlerini pratik bir CCsolv kullanım kriteri olarak önermektedir.
*H adsorpsiyonu 1,00 monolayer'a (ML) kadar bütün altı metal yüzeyinde CCvac, CCsolv ve CP arasında çok benzer enerjiler vermiştir. *O ve özellikle *OH kaplamalarında ise PZC kaymaları büyüyebilmekte, elektrot potansiyeli adsorpsiyon yerinin kararlılığını değiştirebilmekte ve CC yöntemleri CP sonuçlarından ayrılabilmektedir. *OH için farklı adsorpsiyon konumları arasındaki PZC değişimi \(\Delta\Delta U_{\mathrm{PZC}}\geq0{,}50\ \mathrm{V_{SHE}}\) olduğunda potansiyele bağlı adsorpsiyon yeri değişimi önemli hale gelmektedir.
Çalışma ayrıca \(\Delta U_{\mathrm{PZC}}\) ile adsorpsiyonun oluşturduğu yüzey-normal dipol yoğunluğu arasında güçlü doğrusal ilişki bulmuştur. Örtük çözücü hesaplarındaki global regresyonun eğimi yaklaşık 7,91 V Å e−1, R2 değeri yaklaşık 0,97 ve bu ilişkiden çıkarılan etkin dielektrik sabiti 20,69'dur. Vakumda hesaplanan dipol momenti de PZC değişimini yeterince iyi öngörebildiğinden, pahalı CP hesabına gerçekten ihtiyaç olup olmadığını daha ucuz bir hesaplamadan önceden tahmin etmek mümkün hale gelmektedir.
Bu sonuçlar bütün elektrokimyasal sistemler için kanıtlanmış evrensel eşikler olarak yorumlanmamalıdır. Çalışma altı geçiş metalinin (111) yüzeyleri, *H/*O/*OH adsorbatları, kullanılan DFT fonksiyoneli, örtük çözücü modeli ve belirtilen hesaplama koşullarıyla sınırlıdır. Yazarlar daha karmaşık arayüzler ve reaksiyon ağları için kriterlerin genellenebilirliğinin gelecekte ayrıca sınanması gerektiğini belirtmektedir.
Elektrokimyasal yüzey kaplaması neden önemlidir?
Bir elektrokatalizörün çalışma sırasında “çıplak metal yüzeyi” olarak kaldığını varsaymak çoğu durumda yeterli değildir. Elektrolitten gelen hidrojen, hidroksil, oksijen veya başka türler yüzeydeki aktif konumları kaplayabilir. Bu adsorplanmış türler reaksiyon ara ürünleri olabilir, aktif bölgeleri engelleyebilir veya yeni aktif yüzey fazları oluşturabilir.
Bu nedenle yüzey kaplaması, belirli bir adsorbatın yüzeydeki uygun adsorpsiyon bölgelerinin ne kadarını işgal ettiğini ifade eder. Çalışmada kaplama miktarı monolayer (ML) cinsinden ele alınmaktadır. Örneğin 0,25 ML, tanımlanan yüzey bölgelerinin yaklaşık dörtte birine karşılık gelen model kaplamayı ifade eder.
Bir elektrotun en kararlı yüzey kaplaması potansiyel, pH ve elektrolit ortamıyla değişebildiği için katalitik aktiviteyi yalnız çıplak yüzey enerjisine bakarak değerlendirmek hatalı olabilir. Çalışmanın ana motivasyonu, elektrokatalizörün gerçek çalışma koşullarındaki “dinlenme durumunu” veya termodinamik olarak tercih edilen kaplama fazını daha güvenilir hesaplayabilmektir.
Elektrokimyasal çift tabaka nedir?
Bir elektrot elektrolitle temas ettiğinde yüzeydeki elektrik yükü ile çözeltideki iyonlar birbirini elektrostatik olarak düzenler ve elektriksel çift tabaka (electric double layer, EDL) oluşur. Kaynak kavramsal olarak Gouy–Chapman–Stern modelini kullanmaktadır.
Elektrot yüzeyine yakın yoğun iyon bölgesi Stern tabakasını, daha uzaktaki daha dağınık iyon dağılımı ise difüz tabakayı oluşturur. Dış Helmholtz düzlemi (outer Helmholtz plane, OHP), bu iki bölgenin tanımlanmasında kullanılan referanslardan biridir. Potansiyelin çözelti içinde ne kadar hızlı sönümlendiğini Debye tarama uzunluğu \(L_D\) karakterize eder. Daha küçük \(L_D\), elektrik alanın daha kısa mesafede daha kuvvetli ekranlandığı anlamına gelir.
*H, *OH ve *O gösterimi ne anlama gelir?
Yüzey biliminde yıldız işareti \(*\), elektrot yüzeyindeki boş veya adsorpsiyon yapılabilen bir konumu temsil eder. Buna göre:
\[ \mathrm{H^+_{(aq)} + e^- + * \rightleftharpoons H*} \]
bu reaksiyon proton ve elektronun birleşerek yüzeyde adsorplanmış hidrojen oluşturmasını ifade eder.
\[ \mathrm{H_2O_{(l)} + * \rightleftharpoons *OH + H^+_{(aq)} + e^-} \]
su molekülünden yüzeye bağlı hidroksil oluşumunu gösterir.
\[ \mathrm{H_2O_{(l)} + * \rightleftharpoons *O + 2H^+_{(aq)} + 2e^-} \]
ise yüzeye bağlı oksijen türünün oluşumunu temsil eder.
Bu eşitlikler yalnız kimyasal stokiyometri değildir; CHE yaklaşımında adsorpsiyon serbest enerjilerinin elektrot potansiyeline bağlanmasının temelini oluşturur.
Sabit Yük ve Sabit Potansiyel Hesaplamaları Arasındaki Temel Fark Nedir?
Sabit yük yaklaşımında hesaplama hücresindeki elektron sayısı reaksiyon koordinatı boyunca sabit tutulur ve elektrot potansiyeli etkisi sonradan termodinamik düzeltmeyle eklenir; sabit potansiyel yaklaşımında ise elektrotun elektron elektrokimyasal potansiyeli sabit tutulur, sistem gerektiğinde elektron alıp verebilir ve arayüz enerjisi uygulanan potansiyelle kendiliğinden uyumlu biçimde değişir.
Kanonik topluluk ve Computational Hydrogen Electrode
Çalışma, sabit yük hesaplamalarını kanonik topluluk yaklaşımı altında ele almaktadır. Bu çerçevede toplam elektron sayısı sabittir. Elektrokimyasal potansiyel etkisinin sonradan eklenmesinde en yaygın yöntemlerden biri Computational Hydrogen Electrode (CHE) yaklaşımıdır.
CHE'nin temel referansı:
\[ \mathrm{H^+_{(aq)}+e^- \rightleftharpoons \frac{1}{2}H_2(g)} \]
eşitliğidir.
0 V RHE ve birim proton aktivitesinde proton–elektron çiftinin kimyasal potansiyeli:
\[ \mu_{\mathrm{H^++e^-}}=\frac{1}{2}\mu_{\mathrm{H_2}} \]
olarak alınır. RHE ölçeğinde herhangi bir \(U_{\mathrm{RHE}}\) potansiyelinde:
\[ \mu_{\mathrm{H^++e^-}}= \frac{1}{2}\mu_{\mathrm{H_2}}-eU_{\mathrm{RHE}} \]
olur. Buradaki \(e\), temel elektrik yüküdür. Potansiyel arttığında proton–elektron çiftlerinin kimyasal potansiyeli bu doğrusal terim aracılığıyla değişir.
RHE, SHE ve pH ilişkisi
Kaynak Nernst ilişkisini şu biçimde verir:
\[ E_{\mathrm{RHE}} = E_{\mathrm{SHE}}^{0} -\frac{RT}{F} \ln\left(\frac{1}{a_{\mathrm{H^+}}}\right) \]
\[ \mathrm{pH}=-\log(a_{\mathrm{H^+}}) \]
298 K'de bu ilişki yaklaşık olarak:
\[ E_{\mathrm{RHE}} = E_{\mathrm{SHE}}^{0} -0.059\,\mathrm{pH} \]
ve potansiyel dönüşümü:
\[ U_{\mathrm{RHE}} = U_{\mathrm{SHE}}+0.059\,\mathrm{pH} \]
şeklinde yazılır.
\(R\) evrensel gaz sabiti, \(T\) mutlak sıcaklık, \(F\) Faraday sabiti ve \(a_{\mathrm{H^+}}\) proton aktivitesidir. Çalışmada bu ilişki, pH ile elektrot potansiyelinin yüzey kaplaması kararlılığına nasıl birlikte girdiğini açıklamak için kullanılmaktadır.
CHE altında adsorpsiyon Gibbs enerjileri
n adet adsorplanmış hidrojen için kaynak:
\[ \Delta G_{*nH,\mathrm{RHE}} = G_{*nH} - \left( G_*+\frac{n}{2}G_{\mathrm{H_2}} \right) + neU_{\mathrm{RHE}} \]
ifadesini kullanır.
n adet hidroksil için:
\[ \Delta G_{*nOH,\mathrm{RHE}} = G_{*nOH} + \frac{n}{2}G_{\mathrm{H_2}} - \left( G_*+nG_{\mathrm{H_2O}} \right) - neU_{\mathrm{RHE}} \]
ve yüzey oksijeni için:
\[ \Delta G_{*nO,\mathrm{RHE}} = G_{*nO} + nG_{\mathrm{H_2}} - \left( G_*+nG_{\mathrm{H_2O}} \right) - 2neU_{\mathrm{RHE}} \]
kullanılır.
Burada \(G_{*nX}\), n adet X türünün adsorplandığı yüzeyin Gibbs enerjisi; \(G_*\), temiz yüzeyin Gibbs enerjisi; \(G_{\mathrm{H_2}}\) ve \(G_{\mathrm{H_2O}}\) ise referans hidrojen ve su türlerinin Gibbs enerjileridir.
Bu denklemler, *H'nin indirgen koşullarda; *OH ve *O'nun ise daha oksitleyici potansiyellerde veya daha yüksek pH koşullarında kararlı hale gelme eğilimini hesaplamaya olanak verir.
CCvac ve CCsolv arasındaki fark
CCvac, sabit yük hesabını vakum yüzey modeliyle gerçekleştirir. Çözücü polarizasyonu ve elektrolit ekranlaması hesaba katılmaz.
CCsolv ise sabit yük çerçevesini korur fakat elektroliti polarize olabilir sürekli ortam olarak temsil eden örtük çözücü modeli ekler. Bu yöntem gerçek Stern tabakasındaki tek tek su moleküllerini, özgül iyon adsorpsiyonunu veya yönlü hidrojen bağlarını çözmez; ancak ortalama elektrostatik çözücü etkilerini CCvac'a göre daha gerçekçi temsil eder.
Çalışmanın sonuçlarından biri, CP hesabını kestirmek gerekiyorsa CCvac'ın değil, en azından CCsolv'un başlangıç noktası olması gerektiğidir.
Grand canonical sabit potansiyel yaklaşımı
Grand canonical toplulukta elektrotun elektron elektrokimyasal potansiyeli sabit tutulur, elektron sayısı değişebilir. Böylece yüzeyde adsorpsiyon, yük aktarımı veya dipol oluşması elektrot potansiyelini yapay biçimde değiştirmek yerine elektron rezervuarıyla yük alışverişi yoluyla dengelenir.
Kaynakta örtük çözücü dielektrik fonksiyonu:
\[ \varepsilon[\rho] = 1+ (\varepsilon_{\mathrm{bulk}}-1)S[\rho] \]
şeklinde tanımlanır. Burada \(\rho\), Kohn–Sham elektron yoğunluğu; \(\varepsilon_{\mathrm{bulk}}\), yığın çözücünün dielektrik sabiti; \(S[\rho]\) ise elektron yoğunluğuna bağlı çözücü boşluğu şekil fonksiyonudur.
Şekil fonksiyonu kaynakta tamamlayıcı hata fonksiyonu kullanılarak tanımlanır:
\[ S[\rho] = \frac{1}{2} \operatorname{erfc} \left( \frac{\log(\rho/\rho_{\mathrm{cut}})} {\sigma\sqrt{2}} \right) \]
\(\rho_{\mathrm{cut}}\), çözücü boşluğunun oluşmaya başladığı elektron yoğunluğu eşiğini; \(\sigma\), geçiş bölgesinin genişliğini kontrol eder.
Çözücü boşluğu oluşturma enerjisinin yüzeysel katkısı:
\[ G_{\mathrm{cavity}} = \tau\int d^3r\,|\nabla S[\rho]| \]
olarak yazılır. \(\tau\), etkin yüzey gerilimi parametresidir.
Poisson–Boltzmann ekranlaması
Elektrolitteki hareketli iyonların elektrik alanı ekranlama etkisi, çalışmada doğrusal hale getirilmiş Poisson–Boltzmann yaklaşımıyla temsil edilir:
\[ \nabla\cdot \left( \varepsilon_0\varepsilon[\rho]\nabla\phi \right) - \frac{S[\rho]\varepsilon_0\varepsilon_{\mathrm{bulk}}} {L_D^2}\phi = -\rho_s \]
Burada:
- \(\varepsilon_0\): boşluğun elektriksel geçirgenliği,
- \(\varepsilon[\rho]\): konuma bağlı dielektrik fonksiyonu,
- \(\phi\): elektrostatik potansiyel,
- \(L_D\): Debye tarama uzunluğu,
- \(\rho_s\): çözünen sistemin toplam yük yoğunluğudur.
Kaynak \(L_D=3\) Å kullanmıştır. Bu değer 1 M 1:1 elektroliti ve yaklaşık güçlü asidik pH 1 veya güçlü alkalin pH 13 koşullarını temsil etmek üzere seçilmiştir.
Mutlak elektrot potansiyeli ve SHE dönüşümü
Yığın elektrolit potansiyeli \(U_{\mathrm{bulk}}\) sıfır referans alınarak mutlak elektrot potansiyeli:
\[ \Phi_{\mathrm{abs}} = eU_{\mathrm{bulk}}-E_{\mathrm{Fermi}} \]
olarak hesaplanır.
SHE ölçeğine dönüşüm:
\[ U_{\mathrm{SHE}} = \frac{\Phi_{\mathrm{abs}}-\Phi_{\mathrm{SHE}}}{e} \]
ile yapılır. Çalışmada mutlak SHE potansiyeli için \(\Phi_{\mathrm{SHE}}=4{,}44\) eV kullanılmıştır; kaynak literatürde yaklaşık 4,40–4,80 eV aralığındaki değerlerin raporlandığını da belirtmektedir.
PZC nedir?
Sıfır yük potansiyeli (PZC), elektrot yüzeyinin net fazla veya eksik elektron yükünün sıfır olduğu elektrot potansiyelidir. Kaynakta \(q=0\) koşulundaki potansiyel \(U_{\mathrm{PZC}}\) olarak tanımlanır.
Bir adsorbat yüzeye geldiğinde elektron yoğunluğunu ve yüzey dipolünü değiştirebilir. Bunun sonucu temiz yüzeyin PZC'si ile adsorbat kaplı yüzeyin PZC'si farklı olabilir. Çalışmanın ana tanımlayıcısı:
\[ \Delta U_{\mathrm{PZC}} = U_{\mathrm{PZC},*nX} - U_{\mathrm{PZC},*} \]
mantığıyla tanımlanan adsorpsiyon kaynaklı PZC değişimidir.
Potansiyel altında Gibbs enerjisi neden paraboliktir?
Çalışmanın CP yaklaşımında arayüz kapasitansının incelenen potansiyel aralığında sabit olduğu varsayılır:
\[ \frac{\partial^2G} {\partial\Phi_{\mathrm{abs}}^2} = -2AC \]
Burada \(A\) yüzey alanı ve \(C\) arayüz kapasitansıdır. Bu varsayım altında enerji potansiyele göre ikinci dereceden değişir:
\[ G(U)=aU^2+bU+c \]
ve PZC merkezli gösterim:
\[ G(U) = -\frac{1}{2}C(U-U_{\mathrm{PZC}})^2 + G_{\mathrm{PZC}} \]
şeklindedir.
Bu parabolün tepe noktası \(U_{\mathrm{PZC}}\) ve \(G_{\mathrm{PZC}}\) değerlerini; eğriliği ise kapasitansı verir. CC yaklaşımında kullanılan doğrusal potansiyel düzeltmesine karşılık CP yaklaşımındaki bu ikinci dereceden davranış, iki yöntemin özellikle büyük PZC değişimlerinde neden ayrıldığını açıklar.
Grand canonical enerji
DFT-LPCM enerjisinin elektron rezervuarıyla yük alışverişi dikkate alındığında grand canonical enerji:
\[ \Omega = E_{\mathrm{DFT-LPCM}} - qE_{\mathrm{Fermi}} \]
şeklinde hesaplanır.
Termokimyasal düzeltmeler eklendiğinde:
\[ G = \Omega + \mathrm{ZPE} + U_{\mathrm{therm}} - TS \]
elde edilir.
Burada ZPE sıfır-nokta enerjisi, \(U_{\mathrm{therm}}\) termal enerji katkısı, \(T\) sıcaklık ve \(S\) entropidir.
Potansiyele bağlı adsorpsiyon Gibbs enerjisi
Temiz ve adsorbatlı yüzeylerin parabolik enerji eğrileri karşılaştırıldığında kaynak Denklem (21)'i verir:
\[ \Delta G(U) = -\frac{1}{2}C_{*nX} \left( U-U_{\mathrm{PZC},*nX} \right)^2 + G_{\mathrm{PZC},*nX} + \frac{1}{2}C_* \left( U-U_{\mathrm{PZC},*} \right)^2 - G_{\mathrm{PZC},*} \]
Bu denklem çalışmanın ana matematiksel bağlantılarından biridir. Adsorbatlı ve temiz yüzeylerin kapasitansları ve PZC'leri birbirine çok yakınsa iki parabolün ikinci dereceden katkıları büyük ölçüde birbirini götürür ve sonuç CC-benzeri doğrusal davranışa yaklaşır. Buna karşılık adsorpsiyon PZC'yi güçlü biçimde kaydırırsa CP enerjisi ile CC yaklaşımı arasındaki fark büyür.
PZC Kayması Neden CC ile CP Arasındaki Uyuşmayı Belirliyor?
Adsorpsiyon PZC'yi kaydırdığında temiz ve adsorbatlı yüzeyler aynı uygulanan potansiyelde farklı yüzey yüklerine ve farklı elektrik alan–dipol etkileşimlerine sahip olur; CC hesabı bu potansiyele bağlı kapasitif cevabı doğrudan temsil edemediği için \(|\Delta U_{\mathrm{PZC}}|\) büyüdükçe CC ve CP adsorpsiyon enerjileri daha kolay ayrılır.
*OH neden özellikle hassastır?
Kaynakta 0,25 ML *H ve *O için tercih edilen adsorpsiyon konumları incelenen potansiyel aralığında büyük ölçüde potansiyelden bağımsızdır. *OH için durum farklıdır. Özellikle Pd, Pt ve Au üzerinde CP hesapları, potansiyel arttıkça top konumundan fcc gibi hollow konumlara geçiş öngörmektedir.
Bu davranışın fiziksel açıklaması adsorbat dipolü ile arayüz elektrik alanı arasındaki etkileşimdir. İlk mertebeden Stark yaklaşımıyla bu etkileşim yaklaşık:
\[ E_{\mathrm{dipol-alan}} \approx -\boldsymbol{\mu}\cdot\mathbf{F} \]
şeklinde düşünülebilir.
Top konumundaki *OH daha dışa yönelmiş bir yüzey-normal dipole sahip olabilir. Potansiyel PZC'nin bir tarafındayken elektrik alan bu konumu stabilize ederken PZC geçildiğinde alan yön değiştirebilir ve farklı dipol yönüne sahip hollow konumu daha kararlı hale gelebilir.
Adsorpsiyon yeri PZC farkı
Aynı adsorbatın iki farklı adsorpsiyon konumu arasındaki PZC değişimi kaynakta:
\[ \Delta\Delta U_{\mathrm{PZC}} = \Delta U_{\mathrm{PZC}}^{(i)} - \Delta U_{\mathrm{PZC}}^{(j)} \]
olarak tanımlanır.
\(\Delta\Delta U_{\mathrm{PZC}}\) büyüdükçe iki konumun elektrik alanla etkileşimi daha farklı hale gelir ve potansiyele bağlı konum değişimi olasılığı artar. Çalışma *OH için \(\Delta\Delta U_{\mathrm{PZC}}\geq0{,}50\ \mathrm{V_{SHE}}\) değerini CP hesabına geçmek için pratik bir uyarı eşiği olarak önermektedir.
Yüzey-normal dipol nasıl hesaplandı?
Adsorpsiyonun oluşturduğu elektron yoğunluğu değişimi:
\[ \Delta\rho = \rho_{*X} - \left( \rho_*+\rho_X \right) \]
şeklinde hesaplanmıştır.
\(\rho_{*X}\) gevşetilmiş yüzey–adsorbat sisteminin, \(\rho_*\) aynı geometrik konumdaki temiz slabın ve \(\rho_X\) izole adsorbatın elektron yoğunluğudur.
Üç boyutlu yoğunluk farkı x ve y doğrultularında integre edilerek z doğrultusunda tek boyutlu profil elde edilir:
\[ \Delta\lambda_z = \int_0^{a_1} \int_0^{a_2} \Delta\rho\,dy\,dx \]
Ardından yüzey alanına normalize edilmiş dipol yoğunluğu:
\[ \Delta P = \frac{1}{A} \int_{z_0}^{z} (z'-z_0)\Delta\lambda_{z'}\,dz' = \frac{\mu_z}{A} \]
olarak hesaplanır.
\(\mu_z\) yüzey-normal dipol momentidir. Kaynağın işaret tanımına göre pozitif değer dışarı, elektrolite doğru; negatif değer slab içine doğru yönelmiş dipolü gösterir.
Yüzey Dipolü Pahalı CP Hesabına Gerek Olup Olmadığını Nasıl Öngörüyor?
Helmholtz ilişkisine göre adsorpsiyonun oluşturduğu yüzey-normal dipol yoğunluğu PZC kaymasıyla yaklaşık doğrusal ilişkilidir; bu nedenle daha ucuz bir vakum hesabından elde edilen dipol, tam sabit-potansiyel hesabına geçmeden önce \(\Delta U_{\mathrm{PZC}}\) büyüklüğünü ve dolayısıyla CC hatası riskini taramak için kullanılabilir.
Helmholtz ilişkisi
Kaynak bu ilişkiyi:
\[ \Delta U_{\mathrm{PZC}} = \frac{e}{\varepsilon_{\mathrm{eff}}\varepsilon_0} \Delta P_{\mathrm{norm}} \]
şeklinde verir.
Burada:
- \(\Delta U_{\mathrm{PZC}}\): adsorpsiyon kaynaklı PZC değişimi,
- \(\Delta P_{\mathrm{norm}}\): yüzey-normal indüklenmiş dipol yoğunluğu,
- \(\varepsilon_0\): boşluğun geçirgenliği,
- \(\varepsilon_{\mathrm{eff}}\): arayüzün etkin dielektrik sabiti,
- \(e\): temel elektrik yüküdür.
Örtük çözücü içindeki bütün sistemleri kapsayan regresyonda kaynak yaklaşık:
- eğim: 7,91 V Å e−1,
- R2 ≈ 0,97,
- MAE ≈ 0,05 V,
- RMSE ≈ 0,07 V
raporlamaktadır.
Bu eğimden \(\varepsilon_{\mathrm{eff}}=20{,}69\) elde edilmiştir. Tek tek metal regresyonlarında etkin dielektrik sabiti yaklaşık 17,81–26,57 aralığındadır. Bu değer metal yüzeyinin \(\varepsilon\approx1\) ortamı ile suyun \(\varepsilon=78{,}40\) değeri arasında kalan etkili bir arayüz ortamıyla uyumludur.
Vakum dipol hesapları da güçlü ilişki vermiştir. Kaynak Şekil 5B'de global regresyon yaklaşık R2 ≈ 0,91 düzeyindedir. Bu sonuç önemlidir çünkü vakum hesabı örtük çözücü veya CP hesabından daha ucuzdur.
Bader yükü neden her metalde aynı derecede iyi tanımlayıcı değil?
Adsorpsiyon sırasında adsorbat ile metal arasındaki net elektron aktarımı yüzey dipolünün bir kaynağıdır. Bu nedenle adsorbatın Bader yükü, özellikle net yük transferinin baskın olduğu sistemlerde PZC değişimiyle korelasyon gösterebilir.
Kaynak Group 11 metalleri Cu, Ag ve Au için Bader yükü ile \(\Delta U_{\mathrm{PZC}}\) arasında yaklaşık doğrusal ilişki görmüştür. Buna karşılık Group 10 metalleri Ni, Pd ve Pt için ilişki daha zayıftır.
Nedeni, Group 10 metallerinde yalnız net yük aktarımı değil, metal slabının kendi içindeki elektron yoğunluğu yeniden düzenlenmesinin de önemli olmasıdır. Adsorbat elektron bulutuyla metal yüzey elektronları örtüştüğünde Pauli itmesi elektron yoğunluğunu slab içine geri iter. Bu etkiye literatürde pillow effect veya cushion effect adı verilir.
Overlap index nasıl tanımlandı?
Çalışma, slab içindeki yük yeniden düzenlenmesini net adsorbat yük aktarımından ayırmak için yeni bir karşılaştırmalı gösterge tanımlamaktadır.
Slab içindeki yeniden düzenlenmiş yük:
\[ Q_{\mathrm{slab}} = \int_{z_0}^{z_{\mathrm{int}}} |\Delta\lambda_z|\,dz - \left| \int_{z_0}^{z_{\mathrm{int}}} \Delta\lambda_z\,dz \right| \]
şeklindedir.
Adsorbat bölgesine aktarılan net yük:
\[ Q_{\mathrm{ads}} = \int_{z_{\mathrm{int}}}^{z_{\mathrm{plat}}} \Delta\lambda_z\,dz \]
olarak hesaplanır.
Overlap index:
\[ I_O = \frac{Q_{\mathrm{slab}}} {|Q_{\mathrm{ads}}|} \]
şeklinde tanımlanır.
\(I_O\rightarrow0\) olduğunda adsorpsiyon daha çok net yük aktarımıyla karakterize edilir. \(I_O\) büyüdükçe slab içi orbital örtüşme/Pauli yeniden düzenlenmesinin göreli önemi artar.
| Adsorbat | Ni(111) | Pd(111) | Pt(111) | Cu(111) | Ag(111) | Au(111) |
|---|---|---|---|---|---|---|
| *H | 0,56 | 1,53 | 4,18 | 0,55 | 0,85 | 2,81 |
| *O | 0,70 | 1,49 | 2,61 | 0,22 | 0,16 | 0,44 |
| *OH | 1,48 | 0,94 | 1,41 | 0,54 | 0,30 | 0,35 |
*O ve *OH için \(I_O\leq0{,}55\) olan yük-transferi baskın rejim yalnız Group 11 metalleri arasında görülmüştür. *H için ise Ag ve Au'daki çok küçük \(|Q_{\mathrm{ads}}|<0{,}1e\) değerleri oranı sayısal olarak hassas hale getirdiğinden aynı eşik genelleştirilememiştir.
Yazarlar \(I_O=0{,}55\) değerini bütün sistemlere uygulanacak evrensel eşik olarak önermemektedir. Overlap index bu çalışmada karşılaştırmalı ve fiziksel olarak yorumlanabilir bir tanımlayıcıdır; daha geniş genellenebilirliğinin ileride araştırılması gerektiği belirtilmektedir.
Çalışmanın Yöntemi ve Bulguları
Hesaplama yazılımı ve elektronik yapı yöntemi
Spin-polarize periyodik Kohn–Sham DFT hesaplamaları VASP 6.4.2 ile gerçekleştirilmiştir.
| Parametre | Kaynak değeri |
|---|---|
| DFT yazılımı | VASP 6.4.2 |
| Değiş-tokuş/korelasyon | BEEF-vdW |
| Çekirdek elektronları | PAW psödopotansiyelleri |
| Düzlem-dalga enerji kesimi | 500 eV |
| Elektronik yakınsama | 10−6 eV |
| İyonik kuvvet yakınsaması | 0,01 eV Å−1 |
| İzole molekül smearing | Gaussian, 0,05 eV |
| Metalik sistem smearing | Birinci derece Methfessel–Paxton, 0,20 eV |
| Optimizasyon algoritması | Conjugate-gradient |
| Maksimum optimizasyon adımı | 0,10 Å |
Altı metal ve kafes sabitleri
Başlangıç yığın kristal yapıları Materials Project'ten alınmış ve optimize edilmiştir.
| Metal | Materials Project kimliği | Kafes sabiti (Å) |
|---|---|---|
| Ni | mp-23 | 3,54 |
| Pd | mp-2 | 4,00 |
| Pt | mp-126 | 4,01 |
| Cu | mp-30 | 3,66 |
| Ag | mp-124 | 4,22 |
| Au | mp-81 | 4,22 |
Yüzey slab modelleri
Her metalin optimize edilmiş yığın kristali (111) düzleminden kesilerek p(2×2) yüzey hücresi oluşturulmuştur. Slab dört atomik katmandan oluşmaktadır. Yüzey-normal z doğrultusunda periyodik görüntüler arasındaki etkileşimi azaltmak için yaklaşık 15 Å vakum eklenmiştir.
Geometri optimizasyonunda en alttaki iki metal tabakası yığın konumunda sabit tutulmuş, üst tabakalar ve adsorbatların gevşemesine izin verilmiştir.
Örtük çözücü parametreleri
| Parametre | Değer |
|---|---|
| \(\varepsilon_{\mathrm{bulk}}\) | 78,40 |
| \(\sigma\) | 0,60 |
| \(\rho_{\mathrm{cut}}\) | 2,50 me Å−3 |
| \(\tau\) | 0,53 meV Å−2 |
| Debye uzunluğu \(L_D\) | 3 Å |
Çözücü parametreleri için duyarlılık kontrolü
Bare ve OH-kaplı Ag(111) örnek sisteminde \(\varepsilon_{\mathrm{bulk}}\), \(\sigma\), \(\rho_{\mathrm{cut}}\) ve \(\tau\) değerleri varsayılan değerlerinin ±%50'si kadar değiştirilmiştir. Bunun sonucunda \(\Delta U_{\mathrm{PZC}}\) en fazla ±0,03 V değişmiştir.
Kaynak bu sonucu, kullanılan çözücü parametrelerinin temel PZC farkı eğilimleri üzerindeki etkisinin küçük ve sistemler arasında büyük ölçüde sistematik olduğuna işaret eden bir duyarlılık kontrolü olarak yorumlamaktadır. \(L_D\) değişiminin de \(\Delta U_{\mathrm{PZC}}\) üzerinde ihmal edilebilir etki yaptığı; daha büyük Debye uzunluklarının ise arayüz kapasitansını azalttığı belirtilmektedir.
Titreşim ve termokimya hesabı
Optimize edilmiş geometrilerin minimum enerji konfigürasyonu olduğunu kontrol etmek için sonlu fark yöntemiyle titreşim frekansları hesaplanmıştır. Simetri kısıtı uygulanmamış ve yer değiştirme genliği 0,02 Å seçilmiştir.
İzole moleküllerde bütün atomlar, slab sistemlerinde ise yalnız adsorbat atomları titreştirilmiştir. Yaklaşık 100 cm−1'in altındaki yapay imajiner frekanslar, kaynakta kullanılan yaklaşıma göre 12 cm−1 gerçek frekanslarla değiştirilmiştir.
İzole moleküller ideal gaz yaklaşımıyla, adsorbatlar harmonik yaklaşım altında ele alınmıştır.
Charge-interpolation yöntemi
Bütün yapılar önce vakumda optimize edilmiş, daha sonra PZC koşullarındaki enerji ve elektrot potansiyelini elde etmek için örtük çözücü ortamında yeniden optimize edilmiştir.
Potansiyel bağımlılığını örneklemek için nötr slabın elektron sayısı:
- −6×10⁻³ elektron ile +6×10⁻³ elektron arasında,
- 2×10⁻³ elektron artımlarla
değiştirilmiştir. Böylece toplam yedi yük durumu hesaplanmış ve Gibbs enerjisi–potansiyel ilişkisi parabolik olarak uydurulmuştur.
Yazarlar doğrudan bir hesaplamalı potentiostatla her hedef potansiyeli ayrı ayrı yakınsatmak yerine charge-interpolation yöntemini; maliyet, kararlılık ve potansiyele bağlı geometri değişimlerini yakalama arasında pratik bir uzlaşma olduğu için seçmiştir.
Adsorpsiyon bölgeleri nasıl tarandı?
*H, *O ve *OH adsorbatları için top, bridge, fcc ve hcp bölgeleri incelenmiştir. Başlangıç konfigürasyonlarının bir bölümü optimizasyon sırasında aynı son fcc geometrisine yakınsamış veya yüksek kaplamalarda moleküler tür oluşumu göstermiştir; yalnız kararlı geometriler sonuçlara dâhil edilmiştir.
0,25 ML düzeyinde en kararlı bölgeler belirlendikten sonra *H ve *O için aynı tür bölgeler daha yüksek kaplamalara doldurulmuştur. 1,00 ML düzeyine ulaşıldığında sonraki tabakalar için yeniden bölge taraması yapılmıştır. *OH daha kuvvetli potansiyel duyarlılığı gösterdiğinden daha yüksek kaplamalarda birden fazla adsorpsiyon konumu ayrıca incelenmiştir.
Potansiyele bağlı *OH yer değişimleri
Kaynakta potansiyel penceresi içinde:
- 0,50 ML *OH / Pt(111),
- 0,50 ML *OH / Au(111),
- 1,00 ML *OH / Pd(111),
- 1,00 ML *OH / Au(111)
sistemlerinde potansiyele bağlı adsorpsiyon yeri değişimi görülmüştür.
Bu sonuç, düşük kaplamada büyük bir \(\Delta\Delta U_{\mathrm{PZC}}\) ve yer kararlılığı değişimi görülüyorsa yüksek kaplamalarda farklı adsorpsiyon yerlerinin CP yöntemiyle açıkça değerlendirilmesi gerektiğini desteklemektedir.
CCvac, CCsolv ve CP hangi adsorbatta ne kadar uyuştu?
| Adsorbat / koşul | CCvac | CCsolv | CP gereksinimi |
|---|---|---|---|
| *H, ≤1,00 ML | Altı metalde CP ile çok yakın | CP ile çok yakın | Genellikle gerekli değil |
| *H, >1,00 ML | Sınırlayıcı potansiyeli aşırı indirgen öngörebilir | Benzer sapma görülebilir | Kaynak CP'yi önerir |
| *O, düşük kaplama ve küçük \(\Delta U_{\mathrm{PZC}}\) | Adsorpsiyon bölgesini çoğu durumda doğru yakalayabilir | CP'ye yakın olabilir | Her durumda zorunlu değil |
| *O, büyük \(|\Delta U_{\mathrm{PZC}}|\) | Enerjetik sapma büyüyebilir | CP'den ayrılabilir | CP önerilir |
| *OH | Yer değişimini ve enerjiyi kaçırabilir | Küçük PZC değişiminde kullanılabilir | Büyük PZC/site değişiminde gerekli |
CCsolv Hangi Eşiklerde CP Yerine Kullanılabilir?
Bu çalışmada CCsolv için önerilen temel pratik kriter \(|\Delta U_{\mathrm{PZC}}|\leq0{,}40\ \mathrm{V_{SHE}}\) veya buna karşılık gelen \(|\Delta P_{\mathrm{norm,vac}}|\leq10{,}09\ \mathrm{me\,Å^{-1}}\) koşuludur; değer daha büyükse CP tercih edilir, ancak çalışma potansiyeli temiz ve adsorbatlı yüzey PZC'lerinin enerji-kesişim orta noktasına 0,40 VSHE içinde bulunuyorsa CCsolv bazı durumlarda yine yeterli olabilir.
Enerjilerin kesiştiği karakteristik potansiyel:
\[ U_{\Delta G=\Delta G(U)} = \frac{ U_{\mathrm{PZC},*nX} + U_{\mathrm{PZC},*} }{2} \]
şeklinde temiz ve adsorbat kaplı yüzeylerin PZC'lerinin orta noktasıyla ilişkilendirilmiştir.
Deneysel faz geçişleriyle karşılaştırma
Çalışma kendi elektrokimyasal deneyini yapmamış; CP ve CCsolv tarafından hesaplanan faz-geçiş potansiyellerini daha önce yayımlanmış deneysel ölçümlerle karşılaştırmıştır.
| Sistem | Deneysel literatür | CP | CCsolv | CCvac | Kaynak yorumu |
|---|---|---|---|---|---|
| Pt(111): *OH adsorpsiyonu / PtO oluşumuna geçiş, pH 1 | 0,64–0,74 VSHE | 0,68 VSHE | 0,69 VSHE | 0,54 VSHE | CP ve CCsolv deneyle çok iyi uyuşur; \(\Delta U_{\mathrm{PZC}}=0,04\) V küçüktür. |
| Ag → Ag2O, pH 13,7 | 0,51 VSHE | 0,33 VSHE | 0,29 VSHE | Fazı doğru biçimde öngörememiştir | Kaynak CP'yi deneyle makul uyumlu, CCsolv'u CP'ye yakın olarak değerlendirir. |
| Cu → Cu2O, pH 13,3 | −0,20 VSHE | −0,23 VSHE | −0,19 VSHE | −0,29 VSHE | CP ve CCsolv deneyle yakın; CCvac daha büyük sapma gösterir. |
Pt örneğinde CCsolv'un başarılı olması çalışmanın PZC kriteriyle tutarlıdır: adsorpsiyon kaynaklı \(\Delta U_{\mathrm{PZC}}\) yalnız 0,04 VSHE'dir. Cu örneğinde değer 0,30 VSHE olup yine 0,40 V kriterinin altındadır ve CCsolv deneyle yakın sonuç vermektedir.
Ag örneği daha dikkatli yorumlanmalıdır. CP'nin 0,33 V tahmini 0,51 V deneysel değerden yaklaşık 0,18 V farklıdır; kaynak bunu “reasonable agreement” olarak değerlendirmektedir. Bu nedenle Verianla metninde “kusursuz uyum” veya “tam doğrulama” olarak genişletilmemektedir.
Pourbaix diyagramlarının rolü
Yazarlar pH'ı 0–14 arasında değiştirerek her pH ve potansiyel noktasındaki en kararlı *H, *O ve *OH yüzey kaplamasını belirlemiş ve yüzey-kaplama Pourbaix diyagramları oluşturmuştur.
CCvac, CCsolv ve CP diyagramları karşılaştırıldığında özellikle Ag gibi bazı metallerde aynı pH/potansiyel bölgesine farklı adsorbat fazlarının atandığı görülmektedir. Bu fark yalnız sayısal enerji hatası değildir; katalizörün hangi yüzey durumunda olduğu hakkındaki fiziksel yorumu değiştirebilir.
Kaynak ayrıca Pourbaix diyagramının tek başına bütün enerji yakınlıklarını göstermediğini vurgulamaktadır. Birden fazla kaplama fazı birbirine yakın enerjideyse yalnız renkli kararlılık bölgesine bakmak yeterli değildir; doğrudan adsorpsiyon Gibbs enerjisi eğrileriyle birlikte değerlendirilmelidir.
Pratik karar kuralları
| Koşul | Kaynak önerisi |
|---|---|
| *H kaplaması ≤1,00 ML | CCvac çoğu incelenen durumda yeterlidir. |
| *H >1,00 ML | CP tercih edilmelidir. |
| \(|\Delta U_{\mathrm{PZC}}|\leq0,40\) VSHE | CCsolv, CP yerine pratik olarak kullanılabilir. |
| \(|\Delta P_{\mathrm{norm,vac}}|\leq10,09\) me Å−1 | Dipol tabanlı eşdeğer düşük-risk kriteri. |
| \(|\Delta U_{\mathrm{PZC}}|>0,40\) VSHE fakat çalışma potansiyeli PZC orta noktasına ≤0,40 VSHE | CCsolv bazı durumlarda CP'yi yine yeterince yaklaştırabilir. |
| *OH ve \(\Delta\Delta U_{\mathrm{PZC}}\geq0,50\) VSHE | Potansiyele bağlı adsorpsiyon bölgesi değişimi beklenebilir; CP kullanılmalıdır. |
| *OH ve \(\Delta\Delta P_{\mathrm{norm,vac}}\geq12,81\) me Å−1 | Dipol tabanlı eşdeğer CP uyarı kriteri. |
| *O ve *OH, pH >0 için kararlı kaplama tahmini | Kaynak daha güvenilir sonuç için CP'yi önerir. |
Çalışmanın desteklediği sonuçlar
- Altı metalin (111) yüzeylerinde *H adsorpsiyonu 1,00 ML'ye kadar CCvac, CCsolv ve CP arasında çok yakın enerjetik davranış göstermiştir.
- *OH adsorpsiyon konumu Pd, Pt ve Au gibi bazı yüzeylerde elektrot potansiyeline belirgin biçimde bağlı olabilir.
- Büyük adsorpsiyon kaynaklı PZC değişimleri CC–CP enerji farklarının önemli fiziksel nedenidir.
- \(\Delta U_{\mathrm{PZC}}\), yüzey-normal adsorpsiyon dipolüyle güçlü doğrusal ilişki göstermiştir.
- Vakum dipolü, daha pahalı örtük çözücü veya CP hesabına gerek olup olmadığını önceden taramak için kullanılabilecek daha ucuz bir tanımlayıcıdır.
- Net Bader yükü, yük-transferi baskın Group 11 metallerinde PZC kaymasıyla daha iyi ilişki gösterir.
- Group 10 metalleri için slab içi Pauli/pillow yük yeniden düzenlenmesi önemli olduğundan yalnız Bader yükü dipolün tamamını açıklamaz.
- CCvac çözücü ve sabit-potansiyel etkilerini birlikte ihmal ettiği için bazı yüzey-faz geçişlerini nitel olarak yanlış öngörebilir.
- CCsolv, \(\Delta U_{\mathrm{PZC}}\) küçük olduğunda CP'ye önemli ölçüde daha iyi yaklaşır.
Çalışmanın desteklemediği sonuçlar
- “Bütün elektrokimyasal hesaplamalarda CP zorunludur” sonucu desteklenmemektedir.
- “CC her koşulda CP kadar doğrudur” sonucu desteklenmemektedir.
- 0,40 V ve 0,50 V kriterleri tüm metaller, adsorbatlar, elektrolitler ve yüzeyler için evrensel fizik sabitleri olarak doğrulanmamıştır.
- Çalışma gerçek elektrolitteki atomik su yapısını veya özgül iyon adsorpsiyonunu açık çözücü molekülleriyle simüle etmemektedir.
- CCsolv gerçek Stern tabakasının moleküler yapısını tam olarak temsil etmemektedir.
- Hesaplanan yüzey kaplamaları bütün gerçek elektrokatalizör morfolojilerine otomatik olarak genellenemez; yalnız incelenen ideal (111) slab modellerine doğrudan aittir.
- Yazarlar yeni elektrokimyasal deney yapmamıştır; deneysel karşılaştırmalar daha önce raporlanmış literatür değerleridir.
- Overlap index için evrensel bir eşik doğrulanmamıştır.
Çalışmanın başlıca sınırlılıkları
- Altı metalin yalnız (111) yüzeyleri incelenmiştir.
- Adsorbat kümesi *H, *O ve *OH ile sınırlıdır.
- Örtük çözücü yaklaşımı ilk su tabakasının yönlenmesini, özgül iyon adsorpsiyonunu ve yönlü hidrojen bağlarını atomistik olarak çözmez.
- Arayüz kapasitansının incelenen potansiyel aralığında potansiyelden bağımsız olduğu yaklaşımı kullanılmıştır.
- Debye uzunluğu için temel hesaplamalarda 3 Å seçilmiştir ve ara pH'larda iyonik gücü sabit tutan destek elektroliti varsayılmıştır.
- BEEF-vdW, GLSSA13 ve kullanılan slab geometrisinin sonuçlara özgü model varsayımları vardır.
- Pratik 0,40 V ve 0,50 V eşiklerinin daha karmaşık elektrokimyasal arayüzlerde ve reaksiyon ağlarında genellenebilirliği henüz sınanmamıştır.
- Overlap index'in DFT fonksiyonelinden bağımsız daha genel bir tanımlayıcı olup olmadığı gelecekteki çalışma konusu olarak bırakılmıştır.
Bilimsel olarak en önemli pratik çıkarım
Çalışmanın önerdiği iş akışı “her zaman en pahalı CP hesabını yap” yaklaşımının yerine katmanlı bir karar süreci koymaktadır. Önce daha ucuz hesaplamalarla adsorpsiyonun yüzey dipolünü ve PZC'yi ne kadar değiştireceği tahmin edilebilir. Değişim küçükse CCsolv kullanılabilir; değişim büyükse veya adsorpsiyon konumu potansiyele bağlı hale geliyorsa CP'ye geçilir.
Bu yaklaşım özellikle geniş malzeme taramalarında önemlidir. Çünkü çok sayıda metal, alaşım veya adsorbat adayının tamamı için CP DFT yürütmek önemli hesaplama maliyeti oluşturabilir. Çalışmanın amacı doğruluktan vazgeçmek değil, pahalı yöntemi yalnız fiziksel olarak gerekli olduğu durumlarda kullanmaya yönelik bir ön seçim kriteri oluşturmaktır.
Kaynak ve Yöntem Notu
Özgün başlık: When do constant-charge and constant-potential computational simulations agree? A dipole-based framework for predicting electrochemical surface coverages
Yazarlar: Conor Brennan-Pollak; Dídac A. Fenoll; Max García-Melchor.
Sorumlu yazar: Max García-Melchor.
Eş katkı: Kaynakta eş birinci yazarlık/eş katkı işareti bulunmamaktadır.
Kurumlar: School of Chemistry, Trinity College Dublin, Ireland; Center for Cooperative Research on Alternative Energy (CIC energiGUNE), Basque Research and Technology Alliance (BRTA), Spain; IKERBASQUE, Basque Foundation for Science, Bilbao, Spain.
Dergi: Electrochimica Acta.
Yayınevi: Elsevier Ltd.
Cilt / makale numarası: 566 / 148795.
DOI: 10.1016/j.electacta.2026.148795.
Alınma tarihi: 16 Ocak 2026.
Revizyon tarihi: 26 Mart 2026.
Kabul tarihi: 29 Mart 2026.
Çevrimiçi yayın tarihi: PDF'ye göre 2 Nisan 2026.
Cilt/sayı yayın tarihi: ScienceDirect resmî kaydında 1 Ağustos 2026.
Kaynak türü: Hakemli hesaplamalı elektrokataliz / DFT araştırma makalesi.
Hakemlik durumu: Electrochimica Acta'da yayımlanmış version-of-record araştırma makalesi.
Lisans: Creative Commons Attribution–NonCommercial 4.0 International (CC BY-NC 4.0).
Resmî bağlantı: https://doi.org/10.1016/j.electacta.2026.148795
Veri seti: Çalışmanın optimize yapıları ve enerjileri dâhil destekleyici hesaplamalı verileri ioChem-BD üzerinde DOI 10.19061/iochem-bd-6-614 ile açıkça bildirilmektedir.
Finansman: Taighde Éireann – Research Ireland 21/FFP-A/9161 hibesi Conor Brennan-Pollak ve Max García-Melchor'a; 20/FFP-P/8740 hibesi Max García-Melchor'a destek sağlamıştır. European Commission Horizon Europe kapsamında 101191948 numaralı hibe Dídac A. Fenoll ve Max García-Melchor'a, 101126600 numaralı hibe Max García-Melchor'a destek sağlamıştır.
Hesaplama kaynakları: Yazarlar Trinity College Dublin Research IT Unit'e hesaplama kaynakları için teşekkür etmektedir.
Çıkar çatışması / competing interest: Max García-Melchor Horizon Europe ve Research Ireland finansal desteğini potansiyel competing-interest ilişkisi olarak bildirmiştir. Diğer yazarlar çalışmayı etkileyebilecek bilinen competing financial interest veya personal relationship bulunmadığını beyan etmektedir.
Yazar katkıları: Conor Brennan-Pollak: Writing – review & editing, Writing – original draft, Visualization, Methodology, Investigation, Formal analysis. Dídac A. Fenoll: Writing – review & editing, Visualization, Investigation, Formal analysis. Max García-Melchor: Writing – review & editing, Visualization, Validation, Supervision, Resources, Project administration, Methodology, Investigation, Funding acquisition, Formal analysis, Conceptualization.
Ana hesaplama yöntemi: Spin-polarize periyodik Kohn–Sham DFT; sabit yük CHE yaklaşımları (CCvac ve CCsolv) ile grand canonical sabit-potansiyel DFT'nin karşılaştırılması.
Model sistemleri: Ni(111), Pd(111), Pt(111), Cu(111), Ag(111) ve Au(111) yüzeylerinde *H, *O ve *OH adsorpsiyonları.
Temel yazılımlar: VASP 6.4.2; ASE; VASPsol/GLSSA13; VASPkit. Bulk başlangıç yapıları Materials Project'ten alınmıştır.
Temel yöntemsel varsayımlar: Dört tabakalı p(2×2) ideal slab; iki alt tabakanın sabitlenmesi; örtük elektrolit; sabit kapasitans yaklaşımı; 3 Å Debye uzunluğu; standart termokimyasal yaklaşımlar.
Deneysel doğrulama statüsü: Çalışma yeni deney gerçekleştirmemektedir. Pt, Ag ve Cu yüzey faz-geçiş potansiyelleri daha önce yayımlanmış elektrokimyasal deneylerle karşılaştırılmıştır.
Temel yorum sınırı: \(|\Delta U_{\mathrm{PZC}}|\leq0,40\) VSHE, \(\Delta\Delta U_{\mathrm{PZC}}\geq0,50\) VSHE, 10,09 ve 12,81 me Å−1 dipol kriterleri bu çalışmadaki sistemlerden türetilmiş pratik seçim kriterleridir; daha karmaşık arayüzlerde evrensel geçerlilik henüz gösterilmemiştir.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir