


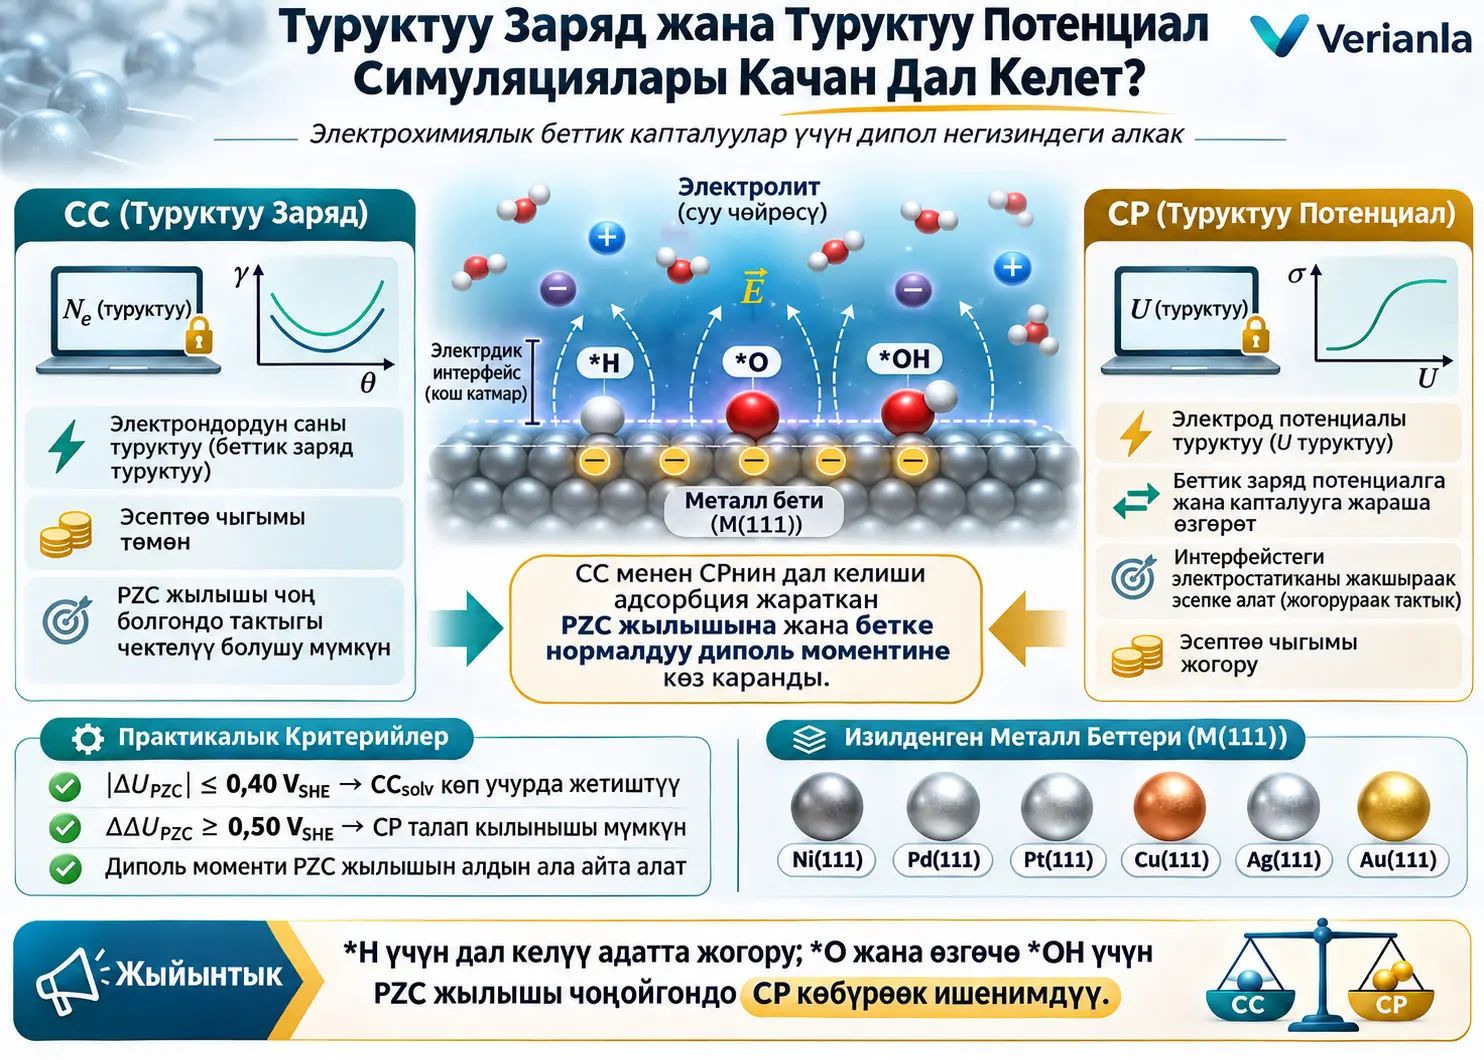
Туруктуу заряд (constant-charge, CC) жана туруктуу потенциал (constant-potential, CP) эсептөөлөрү — электрохимиялык электрод–электролит интерфейсинин энергиясын эки башка статистикалык ансамбль ыкмасы менен моделдеген эсептөө методдору. CC ыкмасында электрондордун саны туруктуу кармалып, колдонулган электрод потенциалынын таасири кийин термодинамикалык түзөтүүлөр аркылуу кошулат; CP ыкмасында болсо электрондордун электрохимиялык потенциалы, демек электрод потенциалы туруктуу кармалат жана системадагы электрондордун санынын өзгөрүшүнө уруксат берилет. Бул изилдөө Ni, Pd, Pt, Cu, Ag жана Au металлдарынын (111) беттеринде *H, *O жана *OH адсорбцияларын салыштырып, арзаныраак CC ыкмасы кымбатыраак CP эсептөөнүн энергетикалык жыйынтыктарын кайсы шарттарда ишенимдүү кайталай аларын изилдейт.
Изилдөөнүн негизги жыйынтыгы — CC менен CP ортосундагы айырманы адсорбциянын нөл заряд потенциалын (potential of zero charge, PZC) канчалык өзгөртөрү менен чоң даражада түшүндүрүүгө болот. Адсорбциядан келип чыккан \(|\Delta U_{\mathrm{PZC}}|\) кичине болсо, жашыруун эриткич камтылган туруктуу заряд ыкмасы (CCsolv) CP жыйынтыктарына жакын калышы мүмкүн. Булак изилденген системаларда \(|\Delta U_{\mathrm{PZC}}|\leq0{,}40\ \mathrm{V_{SHE}}\) же вакуумда эсептелген бетке-нормалдуу диполь тыгыздыгы боюнча \(|\Delta P_{\mathrm{norm,vac}}|\leq10{,}09\ \mathrm{me\,Å^{-1}}\) маанилерин CCsolv колдонуу үчүн практикалык критерий катары сунуштайт.
*H адсорбциясы 1,00 monolayer'ге (ML) чейин бардык алты металл бетинде CCvac, CCsolv жана CP ортосунда абдан окшош энергияларды берген. *O жана өзгөчө *OH капталууларында болсо PZC жылыштары чоңоюшу, электрод потенциалы адсорбция ордунун туруктуулугун өзгөртүшү жана CC ыкмалары CP жыйынтыктарынан айырмаланышы мүмкүн. *OH үчүн ар башка адсорбция орундарындагы PZC өзгөрүүсү \(\Delta\Delta U_{\mathrm{PZC}}\geq0{,}50\ \mathrm{V_{SHE}}\) болгондо потенциалга көз каранды адсорбция ордунун өзгөрүшү маанилүү болуп калат.
Изилдөө ошондой эле \(\Delta U_{\mathrm{PZC}}\) менен адсорбция түзгөн бетке-нормалдуу диполь тыгыздыгынын ортосунда күчтүү сызыктуу байланыш тапкан. Жашыруун эриткич эсептөөлөрүндөгү глобалдык регрессиянын ылдыйы болжол менен 7,91 V Å e−1, R2 мааниси болжол менен 0,97 жана бул байланыштан чыгарылган эффективдүү диэлектрдик туруктуу 20,69. Вакуумда эсептелген диполь моменти да PZC өзгөрүшүн жетиштүү жакшы божомолдогондуктан, кымбат CP эсептөөсү чынында керекпи же жокпу, арзаныраак эсептөөдөн алдын ала баалоо мүмкүн болот.
Бул жыйынтыктар бардык электрохимиялык системалар үчүн далилденген универсалдуу чектер катары чечмеленбеши керек. Изилдөө алты өтмө металлдын (111) беттери, *H/*O/*OH адсорбаттары, колдонулган DFT функционалы, жашыруун эриткич модели жана көрсөтүлгөн эсептөө шарттары менен чектелет. Авторлор критерийлердин татаалыраак интерфейстер жана реакция тармактары үчүн жалпылануу мүмкүнчүлүгү келечекте өзүнчө текшерилиши керек экенин белгилешет.
Электрохимиялык беттик капталуу эмне үчүн маанилүү?
Электрокатализатор иш учурунда “жылаңач металл бети” бойдон калат деп эсептөө көп учурда жетишсиз. Электролиттен келген суутек, гидроксил, кычкылтек же башка түрлөр беттеги активдүү орундарды жаап калышы мүмкүн. Бул адсорбцияланган түрлөр реакциянын аралык продуктулары болушу, активдүү аймактарды тосушу же жаңы активдүү беттик фазаларды түзүшү мүмкүн.
Ошондуктан беттик капталуу белгилүү бир адсорбат беттеги ылайыктуу адсорбция орундардын канча бөлүгүн ээлегенин билдирет. Изилдөөдө капталуу өлчөмү monolayer (ML) менен каралат. Мисалы, 0,25 ML аныкталган беттик орундардын болжол менен төрттөн бирине туура келген моделдик капталууну билдирет.
Электроддун эң туруктуу беттик капталышы потенциал, pH жана электролит чөйрөсү менен өзгөрүшү мүмкүн болгондуктан, каталитикалык активдүүлүктү жылаңач беттин энергиясына гана карап баалоо туура эмес болушу мүмкүн. Изилдөөнүн негизги мотивациясы — электрокатализатордун чыныгы иш шарттарындагы “эс алуу абалын” же термодинамикалык жактан артык көрүлгөн капталуу фазасын ишенимдүүрөөк эсептөө.
Электрохимиялык кош катмар деген эмне?
Электрод электролит менен тийишкенде беттеги электр заряды менен эритмедеги иондор бири-бирин электростатикалык түрдө иреттейт жана электрдик кош катмар (electric double layer, EDL) пайда болот. Булак түшүнүк катары Gouy–Chapman–Stern моделин колдонот.
Электрод бетине жакын тыгыз ион аймагы Stern катмарын, ал эми алысыраактагы чачыранды ион бөлүштүрүлүшү диффузиялык катмарды түзөт. Сырткы Helmholtz тегиздиги (outer Helmholtz plane, OHP) бул эки аймакты сүрөттөөдө колдонулган шилтемелердин бири. Потенциалдын эритменин ичинде канчалык тез басаңдарын Debye экрандоо узундугу \(L_D\) мүнөздөйт. Кичирээк \(L_D\) электр талаасы кыскараак аралыкта күчтүүрөөк экрандалат дегенди билдирет.
*H, *OH жана *O белгилери эмнени билдирет?
Беттик илимде жылдызча белгиси \(*\) электрод бетиндеги бош же адсорбция боло турган орунду билдирет. Ошого жараша:
\[ \mathrm{H^+_{(aq)} + e^- + * \rightleftharpoons H*} \]
бул реакция протон менен электрон биригип, бетте адсорбцияланган суутек түзүлүшүн билдирет.
\[ \mathrm{H_2O_{(l)} + * \rightleftharpoons *OH + H^+_{(aq)} + e^-} \]
суу молекуласынан бетке байланышкан гидроксилдин пайда болушун көрсөтөт.
\[ \mathrm{H_2O_{(l)} + * \rightleftharpoons *O + 2H^+_{(aq)} + 2e^-} \]
болсо бетке байланышкан кычкылтек түрүнүн пайда болушун билдирет.
Бул теңдемелер химиялык стехиометрия гана эмес; CHE ыкмасында адсорбциянын эркин энергияларын электрод потенциалына байланыштыруунун негизин түзөт.
Туруктуу Заряд жана Туруктуу Потенциал Эсептөөлөрүнүн Негизги Айырмасы Эмне?
Туруктуу заряд ыкмасында эсептөө ячейкасындагы электрондордун саны реакция координаты боюнча туруктуу кармалат жана электрод потенциалынын таасири кийин термодинамикалык түзөтүү менен кошулат; туруктуу потенциал ыкмасында болсо электроддун электрондук электрохимиялык потенциалы туруктуу кармалат, система керек учурда электрон алып же бере алат жана интерфейс энергиясы колдонулган потенциалга өзүнөн-өзү шайкеш өзгөрөт.
Канондук ансамбль жана Computational Hydrogen Electrode
Изилдөө туруктуу заряд эсептөөлөрүн канондук ансамбль ыкмасынын алкагында карайт. Бул алкакта жалпы электрон саны туруктуу. Электрохимиялык потенциалдын таасирин кийин кошууда кеңири колдонулган ыкмалардын бири Computational Hydrogen Electrode (CHE) ыкмасы.
CHEнин негизги шилтемеси:
\[ \mathrm{H^+_{(aq)}+e^- \rightleftharpoons \frac{1}{2}H_2(g)} \]
теңдемеси.
0 V RHE жана бирдик протон активдүүлүгүндө протон–электрон жубунун химиялык потенциалы:
\[ \mu_{\mathrm{H^++e^-}}=\frac{1}{2}\mu_{\mathrm{H_2}} \]
деп алынат. RHE шкаласында каалаган \(U_{\mathrm{RHE}}\) потенциалында:
\[ \mu_{\mathrm{H^++e^-}}= \frac{1}{2}\mu_{\mathrm{H_2}}-eU_{\mathrm{RHE}} \]
болот. Бул жердеги \(e\) — элементардык электр заряды. Потенциал өскөндө протон–электрон жуптарынын химиялык потенциалы ушул сызыктуу мүчө аркылуу өзгөрөт.
RHE, SHE жана pH байланышы
Булак Nernst байланышын төмөнкүдөй берет:
\[ E_{\mathrm{RHE}} = E_{\mathrm{SHE}}^{0} -\frac{RT}{F} \ln\left(\frac{1}{a_{\mathrm{H^+}}}\right) \]
\[ \mathrm{pH}=-\log(a_{\mathrm{H^+}}) \]
298 Kде бул байланыш болжол менен:
\[ E_{\mathrm{RHE}} = E_{\mathrm{SHE}}^{0} -0.059\,\mathrm{pH} \]
жана потенциалды айландыруу:
\[ U_{\mathrm{RHE}} = U_{\mathrm{SHE}}+0.059\,\mathrm{pH} \]
түрүндө жазылат.
\(R\) универсалдуу газ туруктуусу, \(T\) абсолюттук температура, \(F\) Faraday туруктуусу жана \(a_{\mathrm{H^+}}\) протондун активдүүлүгү. Изилдөөдө бул байланыш pH менен электрод потенциалынын беттик капталуунун туруктуулугуна кандайча бирге таасир этерин түшүндүрүү үчүн колдонулат.
CHE шартындагы адсорбциянын Gibbs энергиялары
n даана адсорбцияланган суутек үчүн булак:
\[ \Delta G_{*nH,\mathrm{RHE}} = G_{*nH} - \left( G_*+\frac{n}{2}G_{\mathrm{H_2}} \right) + neU_{\mathrm{RHE}} \]
туюнтмасын колдонот.
n даана гидроксил үчүн:
\[ \Delta G_{*nOH,\mathrm{RHE}} = G_{*nOH} + \frac{n}{2}G_{\mathrm{H_2}} - \left( G_*+nG_{\mathrm{H_2O}} \right) - neU_{\mathrm{RHE}} \]
жана беттик кычкылтек үчүн:
\[ \Delta G_{*nO,\mathrm{RHE}} = G_{*nO} + nG_{\mathrm{H_2}} - \left( G_*+nG_{\mathrm{H_2O}} \right) - 2neU_{\mathrm{RHE}} \]
колдонулат.
Бул жерде \(G_{*nX}\) — n даана X түрү адсорбцияланган беттин Gibbs энергиясы; \(G_*\) — таза беттин Gibbs энергиясы; \(G_{\mathrm{H_2}}\) жана \(G_{\mathrm{H_2O}}\) — шилтемелик суутек жана суу түрлөрүнүн Gibbs энергиялары.
Бул теңдемелер *H калыбына келтирүүчү шарттарда, ал эми *OH жана *O көбүрөөк кычкылдандыруучу потенциалдарда же жогорку pH шарттарында туруктуу болууга болгон тенденцияны эсептөөгө мүмкүндүк берет.
CCvac менен CCsolv айырмасы
CCvac туруктуу заряд эсептөөсүн вакуумдук бет модели менен жүргүзөт. Эриткичтин поляризациясы жана электролиттик экрандоо эсепке алынбайт.
CCsolv болсо туруктуу заряд алкагын сактап, электролитти поляризациялана турган үзгүлтүксүз чөйрө катары берген жашыруун эриткич моделин кошот. Бул ыкма чыныгы Stern катмарындагы өзүнчө суу молекулаларын, спецификалык ион адсорбциясын же багытталган суутек байланыштарын чечпейт; бирок орточо электростатикалык эриткич таасирин CCvacка караганда реалдуураак көрсөтөт.
Изилдөөнүн жыйынтыктарынын бири — CP эсептөөсүн алдын ала баалоо керек болсо, баштапкы чекит CCvac эмес, жок дегенде CCsolv болушу керек.
Гранд-канондук туруктуу потенциал ыкмасы
Гранд-канондук ансамблде электроддун электрондук электрохимиялык потенциалы туруктуу кармалат, электрондордун саны өзгөрө алат. Ошентип беттеги адсорбция, заряд өткөрүү же диполь пайда болуу электрод потенциалын жасалма түрдө өзгөртүүнүн ордуна, электрон резервуары менен заряд алмашуу аркылуу тең салмакталат.
Булакта жашыруун эриткичтин диэлектрдик функциясы:
\[ \varepsilon[\rho] = 1+ (\varepsilon_{\mathrm{bulk}}-1)S[\rho] \]
деп аныкталат. Бул жерде \(\rho\) — Kohn–Sham электрон тыгыздыгы; \(\varepsilon_{\mathrm{bulk}}\) — көлөмдүк эриткичтин диэлектрдик туруктуусу; \(S[\rho]\) — электрон тыгыздыгына көз каранды эриткич көңдөйүнүн форма функциясы.
Форма функциясы булакта толуктоочу ката функциясын колдонуу менен аныкталат:
\[ S[\rho] = \frac{1}{2} \operatorname{erfc} \left( \frac{\log(\rho/\rho_{\mathrm{cut}})} {\sigma\sqrt{2}} \right) \]
\(\rho_{\mathrm{cut}}\) эриткич көңдөйү түзүлө баштаган электрон тыгыздыгынын чегин, \(\sigma\) өтүү аймагынын кеңдигин көзөмөлдөйт.
Эриткич көңдөйүн түзүү энергиясынын беттик салымы:
\[ G_{\mathrm{cavity}} = \tau\int d^3r\,|\nabla S[\rho]| \]
деп жазылат. \(\tau\) — эффективдүү беттик чыңалуу параметри.
Poisson–Boltzmann экрандоосу
Электролиттеги кыймылдуу иондордун электр талаасын экрандоо таасири изилдөөдө сызыктуулаштырылган Poisson–Boltzmann ыкмасы менен көрсөтүлөт:
\[ \nabla\cdot \left( \varepsilon_0\varepsilon[\rho]\nabla\phi \right) - \frac{S[\rho]\varepsilon_0\varepsilon_{\mathrm{bulk}}} {L_D^2}\phi = -\rho_s \]
Бул жерде:
- \(\varepsilon_0\): вакуумдун диэлектрдик өтүмдүүлүгү,
- \(\varepsilon[\rho]\): орунга көз каранды диэлектрдик функция,
- \(\phi\): электростатикалык потенциал,
- \(L_D\): Debye экрандоо узундугу,
- \(\rho_s\): эриген системанын жалпы заряд тыгыздыгы.
Булак \(L_D=3\) Å колдонгон. Бул маани 1 M 1:1 электролитти жана болжол менен күчтүү кислоталуу pH 1 же күчтүү щелочтуу pH 13 шарттарын көрсөтүү үчүн тандалган.
Абсолюттук электрод потенциалы жана SHEге айландыруу
Көлөмдүк электролит потенциалы \(U_{\mathrm{bulk}}\) нөлдүк шилтеме катары алынып, абсолюттук электрод потенциалы:
\[ \Phi_{\mathrm{abs}} = eU_{\mathrm{bulk}}-E_{\mathrm{Fermi}} \]
деп эсептелет.
SHE шкаласына айландыруу:
\[ U_{\mathrm{SHE}} = \frac{\Phi_{\mathrm{abs}}-\Phi_{\mathrm{SHE}}}{e} \]
менен жүргүзүлөт. Изилдөөдө абсолюттук SHE потенциалы үчүн \(\Phi_{\mathrm{SHE}}=4{,}44\) eV колдонулган; булак адабиятта болжол менен 4,40–4,80 eV диапазонундагы маанилер да билдирилгенин белгилейт.
PZC деген эмне?
Нөл заряд потенциалы (PZC) — электрод бетиндеги таза ашыкча же жетишпеген электрон заряды нөл болгон электрод потенциалы. Булакта \(q=0\) шартындагы потенциал \(U_{\mathrm{PZC}}\) деп аныкталат.
Адсорбат бетке келгенде электрон тыгыздыгын жана беттик диполду өзгөртө алат. Натыйжада таза беттин PZCси менен адсорбат каптаган беттин PZCси айырмаланышы мүмкүн. Изилдөөнүн негизги дескриптору:
\[ \Delta U_{\mathrm{PZC}} = U_{\mathrm{PZC},*nX} - U_{\mathrm{PZC},*} \]
логикасы менен аныкталган адсорбциядан келип чыккан PZC өзгөрүүсү.
Потенциал астындагы Gibbs энергиясы эмне үчүн параболалык?
Изилдөөнүн CP ыкмасында интерфейс сыйымдуулугу каралган потенциал диапазонунда туруктуу деп эсептелет:
\[ \frac{\partial^2G} {\partial\Phi_{\mathrm{abs}}^2} = -2AC \]
Бул жерде \(A\) — бет аянты жана \(C\) — интерфейс сыйымдуулугу. Бул божомолдо энергия потенциалга карата экинчи даражада өзгөрөт:
\[ G(U)=aU^2+bU+c \]
жана PZC борборлоштурулган көрүнүшү:
\[ G(U) = -\frac{1}{2}C(U-U_{\mathrm{PZC}})^2 + G_{\mathrm{PZC}} \]
түрүндө.
Бул параболанын чокусу \(U_{\mathrm{PZC}}\) жана \(G_{\mathrm{PZC}}\) маанилерин, ал эми ийрилиги сыйымдуулукту берет. CC ыкмасында колдонулган сызыктуу потенциал түзөтүүсүнө салыштырмалуу CP ыкмасындагы бул экинчи даражадагы жүрүм-турум эки ыкманын айрыкча чоң PZC өзгөрүүлөрүндө эмне үчүн айырмаланарын түшүндүрөт.
Гранд-канондук энергия
DFT-LPCM энергиясында электрон резервуары менен заряд алмашуу эсепке алынганда гранд-канондук энергия:
\[ \Omega = E_{\mathrm{DFT-LPCM}} - qE_{\mathrm{Fermi}} \]
түрүндө эсептелет.
Термохимиялык түзөтүүлөр кошулганда:
\[ G = \Omega + \mathrm{ZPE} + U_{\mathrm{therm}} - TS \]
алынат.
Бул жерде ZPE — нөл чекиттик энергия, \(U_{\mathrm{therm}}\) — жылуулук энергиясынын салымы, \(T\) — температура жана \(S\) — энтропия.
Потенциалга көз каранды адсорбциянын Gibbs энергиясы
Таза жана адсорбаттуу беттердин параболалык энергия ийри сызыктары салыштырылганда булак Теңдеме (21)ди берет:
\[ \Delta G(U) = -\frac{1}{2}C_{*nX} \left( U-U_{\mathrm{PZC},*nX} \right)^2 + G_{\mathrm{PZC},*nX} + \frac{1}{2}C_* \left( U-U_{\mathrm{PZC},*} \right)^2 - G_{\mathrm{PZC},*} \]
Бул теңдеме изилдөөнүн негизги математикалык байланыштарынын бири. Адсорбаттуу жана таза беттердин сыйымдуулуктары жана PZCлери бири-бирине абдан жакын болсо, эки параболанын экинчи даражадагы салымдары чоң даражада бири-бирин жокко чыгарат жана жыйынтык CCге окшош сызыктуу жүрүм-турумга жакындайт. Тескерисинче, адсорбция PZCни катуу жылдырса, CP энергиясы менен CC ыкмасынын айырмасы өсөт.
PZC Жылышы Эмне Үчүн CC менен CP Ортосундагы Шайкештикти Аныктайт?
Адсорбция PZCни жылдырганда таза жана адсорбаттуу беттер бирдей колдонулган потенциалда ар башка беттик заряддарга жана ар башка электр талаа–диполь өз ара аракеттенүүлөрүнө ээ болот; CC эсептөөсү бул потенциалга көз каранды сыйымдуулук жообун түз көрсөтө албагандыктан \(|\Delta U_{\mathrm{PZC}}|\) чоңойгон сайын CC жана CP адсорбция энергиялары оңойураак айырмаланат.
*OH эмне үчүн өзгөчө сезгич?
Булакта 0,25 ML *H жана *O үчүн артык көрүлгөн адсорбция орундар каралган потенциал диапазонунда негизинен потенциалдан көз каранды эмес. *OH үчүн жагдай башкача. Айрыкча Pd, Pt жана Au үстүндө CP эсептөөлөрү потенциал жогорулаган сайын top орундан fcc сыяктуу hollow орундарга өтүүнү божомолдойт.
Бул жүрүм-турумдун физикалык түшүндүрмөсү — адсорбат диполу менен интерфейстик электр талаасынын өз ара аракеттенүүсү. Биринчи тартиптеги Stark ыкмасы менен бул өз ара аракеттенүү болжол менен:
\[ E_{\mathrm{dipol-alan}} \approx -\boldsymbol{\mu}\cdot\mathbf{F} \]
түрүндө каралышы мүмкүн.
Top орундагы *OH сыртка көбүрөөк багытталган бетке-нормалдуу диполго ээ болушу мүмкүн. Потенциал PZCнин бир тарабында болгондо электр талаасы бул орунду турукташтырса, PZC өтүлгөндө талаанын багыты өзгөрүп, башка диполь багыты бар hollow орун туруктуураак болуп калышы мүмкүн.
Адсорбция орду боюнча PZC айырмасы
Бир эле адсорбаттын эки башка адсорбция ордундагы PZC өзгөрүүсү булакта:
\[ \Delta\Delta U_{\mathrm{PZC}} = \Delta U_{\mathrm{PZC}}^{(i)} - \Delta U_{\mathrm{PZC}}^{(j)} \]
деп аныкталат.
\(\Delta\Delta U_{\mathrm{PZC}}\) чоңойгон сайын эки орундагы электр талаасы менен өз ара аракеттенүү көбүрөөк айырмаланат жана потенциалга көз каранды орун алмашуу ыктымалдыгы өсөт. Изилдөө *OH үчүн \(\Delta\Delta U_{\mathrm{PZC}}\geq0{,}50\ \mathrm{V_{SHE}}\) маанисин CP эсептөөсүнө өтүү үчүн практикалык эскертүү чеги катары сунуштайт.
Бетке-нормалдуу диполь кантип эсептелди?
Адсорбция жараткан электрон тыгыздыгынын өзгөрүүсү:
\[ \Delta\rho = \rho_{*X} - \left( \rho_*+\rho_X \right) \]
түрүндө эсептелген.
\(\rho_{*X}\) — релаксацияланган бет–адсорбат системасынын, \(\rho_*\) — ошол эле геометриялык абалдагы таза slabдын жана \(\rho_X\) — изоляцияланган адсорбаттын электрон тыгыздыгы.
Үч өлчөмдүү тыгыздык айырмасы x жана y багыттарында интегралданып, z багытында бир өлчөмдүү профиль алынат:
\[ \Delta\lambda_z = \int_0^{a_1} \int_0^{a_2} \Delta\rho\,dy\,dx \]
Андан кийин бет аянтына нормалдаштырылган диполь тыгыздыгы:
\[ \Delta P = \frac{1}{A} \int_{z_0}^{z} (z'-z_0)\Delta\lambda_{z'}\,dz' = \frac{\mu_z}{A} \]
деп эсептелет.
\(\mu_z\) — бетке-нормалдуу диполь моменти. Булактын белги аныктамасына ылайык оң маани сыртка, электролитке карай; терс маани slabдын ичине карай багытталган диполду көрсөтөт.
Беттик Диполь Кымбат CP Эсеби Керекпи Жокпу Кантип Божомолдойт?
Helmholtz байланышына ылайык, адсорбция жараткан бетке-нормалдуу диполь тыгыздыгы PZC жылышы менен болжолдуу сызыктуу байланышта; ошондуктан арзаныраак вакуум эсептөөсүнөн алынган диполь толук туруктуу-потенциал эсептөөсүнө өтүүдөн мурда \(\Delta U_{\mathrm{PZC}}\) чоңдугун жана демек CC катасынын тобокелдигин текшерүү үчүн колдонулушу мүмкүн.
Helmholtz байланышы
Булак бул байланышты:
\[ \Delta U_{\mathrm{PZC}} = \frac{e}{\varepsilon_{\mathrm{eff}}\varepsilon_0} \Delta P_{\mathrm{norm}} \]
түрүндө берет.
Бул жерде:
- \(\Delta U_{\mathrm{PZC}}\): адсорбциядан келип чыккан PZC өзгөрүүсү,
- \(\Delta P_{\mathrm{norm}}\): бетке-нормалдуу индукцияланган диполь тыгыздыгы,
- \(\varepsilon_0\): вакуумдун өткөрүмдүүлүгү,
- \(\varepsilon_{\mathrm{eff}}\): интерфейстин эффективдүү диэлектрдик туруктуусу,
- \(e\): элементардык электр заряды.
Жашыруун эриткичтеги бардык системаларды камтыган регрессияда булак болжол менен:
- эңкейиш: 7,91 V Å e−1,
- R2 ≈ 0,97,
- MAE ≈ 0,05 V,
- RMSE ≈ 0,07 V
деп билдирет.
Бул эңкейиштен \(\varepsilon_{\mathrm{eff}}=20{,}69\) алынган. Ар бир металл боюнча регрессияларда эффективдүү диэлектрдик туруктуу болжол менен 17,81–26,57 диапазонунда. Бул маани металл бетинин \(\varepsilon\approx1\) чөйрөсү менен суунун \(\varepsilon=78{,}40\) маанисинин ортосундагы эффективдүү интерфейстик чөйрөгө шайкеш келет.
Вакуумдук диполь эсептөөлөрү да күчтүү байланыш берген. Булак 5B-сүрөттө глобалдык регрессия болжол менен R2 ≈ 0,91 деңгээлинде экенин көрсөтөт. Бул жыйынтык маанилүү, анткени вакуум эсептөөсү жашыруун эриткич же CP эсептөөсүнө караганда арзаныраак.
Bader заряды эмне үчүн ар бир металлда бирдей жакшы дескриптор эмес?
Адсорбция учурунда адсорбат менен металлдын ортосундагы таза электрон өткөрүү беттик диполдун бир булагы. Ошондуктан адсорбаттын Bader заряды, айрыкча таза заряд өткөрүү үстөм болгон системаларда PZC өзгөрүшү менен корреляция көрсөтүшү мүмкүн.
Булак Group 11 металлдары Cu, Ag жана Au үчүн Bader заряды менен \(\Delta U_{\mathrm{PZC}}\) ортосунда болжолдуу сызыктуу байланыш тапкан. Ал эми Group 10 металлдары Ni, Pd жана Pt үчүн байланыш алсызыраак.
Мунун себеби — Group 10 металлдарында таза заряд өткөрүү гана эмес, металл slabынын өз ичиндеги электрон тыгыздыгынын кайра бөлүштүрүлүшү да маанилүү. Адсорбаттын электрон булуту менен металл бетинин электрондору кабатташканда Pauli түртүлүүсү электрон тыгыздыгын slabдын ичине кайра түртөт. Бул эффект адабиятта pillow effect же cushion effect деп аталат.
Overlap index кантип аныкталды?
Изилдөө slab ичиндеги заряддын кайра бөлүштүрүлүшүн адсорбатка таза заряд өткөрүүдөн ажыратуу үчүн жаңы салыштырма көрсөткүчтү аныктайт.
Slab ичиндеги кайра бөлүштүрүлгөн заряд:
\[ Q_{\mathrm{slab}} = \int_{z_0}^{z_{\mathrm{int}}} |\Delta\lambda_z|\,dz - \left| \int_{z_0}^{z_{\mathrm{int}}} \Delta\lambda_z\,dz \right| \]
түрүндө.
Адсорбат аймагына өткөрүлгөн таза заряд:
\[ Q_{\mathrm{ads}} = \int_{z_{\mathrm{int}}}^{z_{\mathrm{plat}}} \Delta\lambda_z\,dz \]
деп эсептелет.
Overlap index:
\[ I_O = \frac{Q_{\mathrm{slab}}} {|Q_{\mathrm{ads}}|} \]
деп аныкталат.
\(I_O\rightarrow0\) болгондо адсорбция көбүнчө таза заряд өткөрүү менен мүнөздөлөт. \(I_O\) чоңойгон сайын slab ичиндеги орбиталык кабатташуу/Pauli кайра бөлүштүрүүсүнүн салыштырмалуу мааниси өсөт.
| Адсорбат | Ni(111) | Pd(111) | Pt(111) | Cu(111) | Ag(111) | Au(111) |
|---|---|---|---|---|---|---|
| *H | 0,56 | 1,53 | 4,18 | 0,55 | 0,85 | 2,81 |
| *O | 0,70 | 1,49 | 2,61 | 0,22 | 0,16 | 0,44 |
| *OH | 1,48 | 0,94 | 1,41 | 0,54 | 0,30 | 0,35 |
*O жана *OH үчүн \(I_O\leq0{,}55\) болгон заряд-өткөрүү үстөм режими Group 11 металлдарынын арасында гана байкалган. *H үчүн болсо Ag жана Auдагы өтө кичине \(|Q_{\mathrm{ads}}|<0{,}1e\) маанилери катышты сан жагынан сезгич кылгандыктан, ошол эле чек жалпыланган эмес.
Авторлор \(I_O=0{,}55\) маанисин бардык системаларга колдонулуучу универсалдуу чек катары сунушташпайт. Overlap index бул изилдөөдө салыштырма жана физикалык жактан чечмелене турган дескриптор; анын кеңири жалпылануу мүмкүнчүлүгү келечекте изилдениши керектиги айтылат.
Изилдөөнүн Ыкмасы жана Жыйынтыктары
Эсептөө программасы жана электрондук түзүлүш ыкмасы
Спин-поляризацияланган периоддук Kohn–Sham DFT эсептөөлөрү VASP 6.4.2 менен жүргүзүлгөн.
| Параметр | Булак мааниси |
|---|---|
| DFT программасы | VASP 6.4.2 |
| Алмашуу/корреляция | BEEF-vdW |
| Өзөктүк электрондор | PAW псевдопотенциалдары |
| Тегиз-толкун энергия кесими | 500 eV |
| Электрондук жакындашуу | 10−6 eV |
| Иондук күч жакындашуусу | 0,01 eV Å−1 |
| Изоляцияланган молекула smearing | Gaussian, 0,05 eV |
| Металлдык система smearing | Биринчи тартиптеги Methfessel–Paxton, 0,20 eV |
| Оптималдаштыруу алгоритми | Conjugate-gradient |
| Максималдуу оптималдаштыруу кадамы | 0,10 Å |
Алты металл жана тор туруктуулары
Баштапкы көлөмдүк кристалл түзүлүштөр Materials Projectтен алынган жана оптималдаштырылган.
| Металл | Materials Project идентификатору | Тор туруктуусу (Å) |
|---|---|---|
| Ni | mp-23 | 3,54 |
| Pd | mp-2 | 4,00 |
| Pt | mp-126 | 4,01 |
| Cu | mp-30 | 3,66 |
| Ag | mp-124 | 4,22 |
| Au | mp-81 | 4,22 |
Беттик slab моделдери
Ар бир металлдын оптималдаштырылган көлөмдүк кристаллы (111) тегиздигинен кесилип, p(2×2) беттик ячейка түзүлгөн. Slab төрт атомдук катмардан турат. Бетке-нормалдуу z багытында периоддук сүрөттөрдүн өз ара аракеттенүүсүн азайтуу үчүн болжол менен 15 Å вакуум кошулган.
Геометриялык оптималдаштырууда эң төмөнкү эки металл катмары көлөмдүк абалда туруктуу кармалып, үстүңкү катмарлар менен адсорбаттардын релаксациясына уруксат берилген.
Жашыруун эриткич параметрлери
| Параметр | Маани |
|---|---|
| \(\varepsilon_{\mathrm{bulk}}\) | 78,40 |
| \(\sigma\) | 0,60 |
| \(\rho_{\mathrm{cut}}\) | 2,50 me Å−3 |
| \(\tau\) | 0,53 meV Å−2 |
| Debye узундугу \(L_D\) | 3 Å |
Эриткич параметрлери үчүн сезгичтик текшерүүсү
Bare жана OH-капталган Ag(111) үлгү системасында \(\varepsilon_{\mathrm{bulk}}\), \(\sigma\), \(\rho_{\mathrm{cut}}\) жана \(\tau\) маанилери демейки маанилеринин ±%50 өлчөмүндө өзгөртүлгөн. Натыйжада \(\Delta U_{\mathrm{PZC}}\) эң көп ±0,03 V өзгөргөн.
Булак бул жыйынтыкты колдонулган эриткич параметрлеринин негизги PZC айырма тенденцияларына таасири аз жана системалар арасында негизинен системалуу экенин көрсөткөн сезгичтик текшерүүсү катары чечмелейт. \(L_D\) өзгөрүүсү да \(\Delta U_{\mathrm{PZC}}\) үчүн көңүлгө алынбай турган таасир берери; чоңураак Debye узундуктары болсо интерфейс сыйымдуулугун азайтары айтылат.
Термелүү жана термохимия эсептөөсү
Оптималдаштырылган геометриялар минималдуу энергия конфигурациясы экенин текшерүү үчүн чектүү айырма ыкмасы менен термелүү жыштыктары эсептелген. Симметрия чектөөсү колдонулган эмес жана жылыш амплитудасы 0,02 Å тандалган.
Изоляцияланган молекулаларда бардык атомдор, slab системаларында болсо адсорбат атомдору гана термелтилген. Болжол менен 100 cm−1ден төмөн жасалма элестүү жыштыктар булакта колдонулган ыкма боюнча 12 cm−1 чыныгы жыштыктар менен алмаштырылган.
Изоляцияланган молекулалар идеал газ ыкмасы менен, адсорбаттар гармоникалык ыкмада каралган.
Charge-interpolation ыкмасы
Бардык түзүлүштөр адегенде вакуумда оптималдаштырылып, андан кийин PZC шарттарындагы энергия менен электрод потенциалын алуу үчүн жашыруун эриткич чөйрөсүндө кайра оптималдаштырылган.
Потенциалга көз карандылыкты үлгүлөө үчүн нейтралдуу slabдагы электрон саны:
- −6×10⁻³ электрон менен +6×10⁻³ электрондун арасында,
- 2×10⁻³ электрон кадамдары менен
өзгөртүлгөн. Ошентип жалпы жети заряд абалы эсептелип, Gibbs энергиясы–потенциал байланышы параболалык түрдө ылайыкташтырылган.
Авторлор ар бир максаттуу потенциалды түз эсептөөчү potentiostat менен өзүнчө жакындаштыруунун ордуна charge-interpolation ыкмасын чыгым, туруктуулук жана потенциалга көз каранды геометрия өзгөрүүлөрүн кармоо ортосундагы практикалык компромисс болгондуктан тандашкан.
Адсорбция орундар кантип сканерленди?
*H, *O жана *OH адсорбаттары үчүн top, bridge, fcc жана hcp орундар изилденген. Баштапкы конфигурациялардын айрымдары оптималдаштыруу учурунда бир эле акыркы fcc геометриясына жакындаган же жогорку капталууларда молекулалык түрлөрдүн пайда болушун көрсөткөн; жыйынтыктарга туруктуу геометриялар гана киргизилген.
0,25 ML деңгээлинде эң туруктуу орундар аныкталгандан кийин *H жана *O үчүн ошол эле түрдөгү орундар жогорку капталууларга чейин толтурулган. 1,00 ML деңгээлине жеткенде кийинки катмарлар үчүн орундарды сканерлөө кайра жүргүзүлгөн. *OH потенциалга күчтүүрөөк сезгич болгондуктан, жогорку капталууларда бир нече адсорбция орду өзүнчө изилденген.
Потенциалга көз каранды *OH орун алмашуулары
Булакта потенциал терезесинин ичинде:
- 0,50 ML *OH / Pt(111),
- 0,50 ML *OH / Au(111),
- 1,00 ML *OH / Pd(111),
- 1,00 ML *OH / Au(111)
системаларында потенциалга көз каранды адсорбция ордунун өзгөрүшү байкалган.
Бул жыйынтык төмөн капталууда чоң \(\Delta\Delta U_{\mathrm{PZC}}\) жана орун туруктуулугунун өзгөрүшү көрүнсө, жогорку капталууларда ар башка адсорбция орундарды CP ыкмасы менен ачык баалоо керек экенин колдойт.
CCvac, CCsolv жана CP кайсы адсорбатта канчалык дал келди?
| Адсорбат / шарт | CCvac | CCsolv | CP керектөөсү |
|---|---|---|---|
| *H, ≤1,00 ML | Алты металлда CPге абдан жакын | CPге абдан жакын | Көбүнчө керек эмес |
| *H, >1,00 ML | Чектөөчү потенциалды өтө калыбына келтирүүчү деп божомолдошу мүмкүн | Ушундай четтөө көрүнүшү мүмкүн | Булак CPни сунуштайт |
| *O, төмөн капталуу жана кичине \(\Delta U_{\mathrm{PZC}}\) | Адсорбция ордун көп учурда туура кармай алат | CPге жакын болушу мүмкүн | Ар дайым милдеттүү эмес |
| *O, чоң \(|\Delta U_{\mathrm{PZC}}|\) | Энергетикалык четтөө өсүшү мүмкүн | CPден айырмаланышы мүмкүн | CP сунушталат |
| *OH | Орун алмашууну жана энергияны өткөрүп жибериши мүмкүн | Кичине PZC өзгөрүүсүндө колдонулушу мүмкүн | Чоң PZC/орун өзгөрүүсүндө керек |
CCsolv Кайсы Чектерде CP Ордуна Колдонулушу Мүмкүн?
Бул изилдөөдө CCsolv үчүн сунушталган негизги практикалык критерий \(|\Delta U_{\mathrm{PZC}}|\leq0{,}40\ \mathrm{V_{SHE}}\) же ага туура келген \(|\Delta P_{\mathrm{norm,vac}}|\leq10{,}09\ \mathrm{me\,Å^{-1}}\) шарты; маани чоңураак болсо CP артык көрүлөт, бирок иш потенциалы таза жана адсорбаттуу беттердин PZCлеринин энергия-кесилиш орто чекитине 0,40 VSHE ичинде жайгашса, CCsolv айрым учурларда дагы жетиштүү болушу мүмкүн.
Энергиялар кесилишкен мүнөздүү потенциал:
\[ U_{\Delta G=\Delta G(U)} = \frac{ U_{\mathrm{PZC},*nX} + U_{\mathrm{PZC},*} }{2} \]
түрүндө таза жана адсорбат каптаган беттердин PZCлеринин орто чекити менен байланышкан.
Эксперименттик фаза өтүүлөрү менен салыштыруу
Изилдөө өз электрохимиялык экспериментин жүргүзгөн эмес; CP жана CCsolv менен эсептелген фаза-өтүү потенциалдарын мурда жарыяланган эксперименттик өлчөөлөр менен салыштырган.
| Система | Эксперименттик адабият | CP | CCsolv | CCvac | Булак чечмелөөсү |
|---|---|---|---|---|---|
| Pt(111): *OH адсорбциясы / PtO пайда болушуна өтүү, pH 1 | 0,64–0,74 VSHE | 0,68 VSHE | 0,69 VSHE | 0,54 VSHE | CP жана CCsolv эксперимент менен абдан жакшы шайкеш; \(\Delta U_{\mathrm{PZC}}=0,04\) V кичине. |
| Ag → Ag2O, pH 13,7 | 0,51 VSHE | 0,33 VSHE | 0,29 VSHE | Фазаны туура божомолдой алган эмес | Булак CPни эксперимент менен акылга сыярлык шайкеш, CCsolvду CPге жакын деп баалайт. |
| Cu → Cu2O, pH 13,3 | −0,20 VSHE | −0,23 VSHE | −0,19 VSHE | −0,29 VSHE | CP жана CCsolv экспериментке жакын; CCvac чоңураак четтөөнү көрсөтөт. |
Pt мисалында CCsolvдун ийгиликтүү болушу изилдөөнүн PZC критерийи менен шайкеш: адсорбциядан келип чыккан \(\Delta U_{\mathrm{PZC}}\) болгону 0,04 VSHE. Cu мисалында маани 0,30 VSHE болуп, дагы эле 0,40 V критерийинен төмөн жана CCsolv экспериментке жакын жыйынтык берет.
Ag мисалы этият чечмелениши керек. CPнин 0,33 V божомолу 0,51 V эксперименттик мааниден болжол менен 0,18 V айырмаланат; булак муну “reasonable agreement” деп баалайт. Ошондуктан Verianla текстинде “кемчиликсиз шайкештик” же “толук ырастоо” деп кеңейтилбейт.
Pourbaix диаграммаларынын ролу
Авторлор pHты 0–14 арасында өзгөртүп, ар бир pH жана потенциал чекитиндеги эң туруктуу *H, *O жана *OH беттик капталуусун аныктап, беттик-капталуу Pourbaix диаграммаларын түзүшкөн.
CCvac, CCsolv жана CP диаграммалары салыштырылганда айрыкча Ag сыяктуу айрым металлдарда бир эле pH/потенциал аймагына ар башка адсорбат фазалары берилери көрүнөт. Бул айырма сандык энергия катасы гана эмес; катализатор кайсы беттик абалда экени тууралуу физикалык чечмелөөнү өзгөртө алат.
Булак ошондой эле Pourbaix диаграммасы жалгыз өзү бардык энергия жакындыктарын көрсөтпөй турганын баса белгилейт. Бир нече капталуу фазасы бири-бирине жакын энергияда болсо, түстүү туруктуулук аймагын гана кароо жетишсиз; аны түз адсорбция Gibbs энергия ийри сызыктары менен бирге баалоо керек.
Практикалык чечим эрежелери
| Шарт | Булак сунушу |
|---|---|
| *H капталуусу ≤1,00 ML | CCvac изилденген учурлардын көбүндө жетиштүү. |
| *H >1,00 ML | CP артык көрүлүшү керек. |
| \(|\Delta U_{\mathrm{PZC}}|\leq0,40\) VSHE | CCsolv практикалык түрдө CP ордуна колдонулушу мүмкүн. |
| \(|\Delta P_{\mathrm{norm,vac}}|\leq10,09\) me Å−1 | Диполго негизделген эквиваленттүү төмөн-тобокелдик критерий. |
| \(|\Delta U_{\mathrm{PZC}}|>0,40\) VSHE бирок иш потенциалы PZC орто чекитине ≤0,40 VSHE | CCsolv айрым учурларда CPге дагы жетиштүү жакындай алат. |
| *OH жана \(\Delta\Delta U_{\mathrm{PZC}}\geq0,50\) VSHE | Потенциалга көз каранды адсорбция орду өзгөрүшү күтүлүшү мүмкүн; CP колдонулушу керек. |
| *OH жана \(\Delta\Delta P_{\mathrm{norm,vac}}\geq12,81\) me Å−1 | Диполго негизделген эквиваленттүү CP эскертүү критерийи. |
| *O жана *OH, pH >0 үчүн туруктуу капталуу божомолу | Булак ишенимдүүрөөк жыйынтык үчүн CPни сунуштайт. |
Изилдөө колдогон жыйынтыктар
- Алты металлдын (111) беттеринде *H адсорбциясы 1,00 MLге чейин CCvac, CCsolv жана CP арасында абдан жакын энергетикалык жүрүм-турум көрсөткөн.
- *OH адсорбция орду Pd, Pt жана Au сыяктуу айрым беттерде электрод потенциалына ачык көз каранды болушу мүмкүн.
- Адсорбциядан келип чыккан чоң PZC өзгөрүүлөрү CC–CP энергия айырмаларынын маанилүү физикалык себеби.
- \(\Delta U_{\mathrm{PZC}}\) бетке-нормалдуу адсорбция диполу менен күчтүү сызыктуу байланыш көрсөткөн.
- Вакуум диполу кымбатыраак жашыруун эриткич же CP эсептөөсү керекпи жокпу алдын ала текшерүүгө боло турган арзаныраак дескриптор.
- Таза Bader заряды заряд-өткөрүү үстөм Group 11 металлдарында PZC жылышы менен жакшыраак байланыш көрсөтөт.
- Group 10 металлдары үчүн slab ичиндеги Pauli/pillow заряд кайра бөлүштүрүүсү маанилүү болгондуктан, Bader заряды жалгыз диполдун баарын түшүндүрбөйт.
- CCvac эриткич жана туруктуу-потенциал таасирлерин бирге эске албагандыктан, айрым бет-фаза өтүүлөрүн сапаттык жактан туура эмес божомолдошу мүмкүн.
- CCsolv \(\Delta U_{\mathrm{PZC}}\) кичине болгондо CPге кыйла жакшыраак жакындайт.
Изилдөө колдобогон жыйынтыктар
- “Бардык электрохимиялык эсептөөлөрдө CP милдеттүү” деген жыйынтык колдоого алынбайт.
- “CC бардык шартта CPдей так” деген жыйынтык колдоого алынбайт.
- 0,40 V жана 0,50 V критерийлери бардык металлдар, адсорбаттар, электролиттер жана беттер үчүн универсалдуу физикалык туруктуулар катары ырасталган эмес.
- Изилдөө чыныгы электролиттеги атомдук суу түзүлүшүн же спецификалык ион адсорбциясын ачык эриткич молекулалары менен моделдебейт.
- CCsolv чыныгы Stern катмарынын молекулалык түзүлүшүн толук бербейт.
- Эсептелген беттик капталууларды бардык чыныгы электрокатализатор морфологияларына автоматтык жалпылоого болбойт; алар түздөн-түз изилденген идеалдуу (111) slab моделдерине гана тиешелүү.
- Авторлор жаңы электрохимиялык эксперимент жүргүзгөн эмес; эксперименттик салыштыруулар мурда жарыяланган адабият маанилери.
- Overlap index үчүн универсалдуу чек ырасталган эмес.
Изилдөөнүн негизги чектөөлөрү
- Алты металлдын (111) беттери гана изилденген.
- Адсорбат топтому *H, *O жана *OH менен чектелген.
- Жашыруун эриткич ыкмасы биринчи суу катмарынын багытталышын, спецификалык ион адсорбциясын жана багытталган суутек байланыштарын атомистикалык деңгээлде чечпейт.
- Интерфейс сыйымдуулугу каралган потенциал диапазонунда потенциалдан көз каранды эмес деген божомол колдонулган.
- Негизги эсептөөлөрдө Debye узундугу үчүн 3 Å тандалган жана аралык pHларда иондук күчтү туруктуу кармаган колдоочу электролит болжолдонгон.
- BEEF-vdW, GLSSA13 жана колдонулган slab геометриясынын жыйынтыктарга мүнөздүү модель божомолдору бар.
- Практикалык 0,40 V жана 0,50 V чектеринин татаалыраак электрохимиялык интерфейстерде жана реакция тармактарында жалпылануу мүмкүнчүлүгү азырынча текшерилген эмес.
- Overlap index DFT функционалынан көз каранды эмес жалпы дескрипторбу же жокпу келечектеги изилдөө темасы катары калтырылган.
Илимий жактан эң маанилүү практикалык жыйынтык
Изилдөө сунуштаган иш агымы “ар дайым эң кымбат CP эсептөөсүн жаса” деген ыкманын ордуна катмарлуу чечим процессин коёт. Алгач арзаныраак эсептөөлөр менен адсорбция беттик диполду жана PZCни канчалык өзгөртөрү бааланат. Өзгөрүү кичине болсо CCsolv колдонулат; өзгөрүү чоң болсо же адсорбция орду потенциалга көз каранды болуп калса CPге өтүлөт.
Бул ыкма айрыкча кең материалдык скринингдерде маанилүү. Анткени көптөгөн металл, эритме же адсорбат талапкерлеринин баары үчүн CP DFT жүргүзүү олуттуу эсептөө чыгымын жаратат. Изилдөөнүн максаты тактыктан баш тартуу эмес, кымбат ыкманы физикалык жактан зарыл болгон учурларда гана колдонуу үчүн алдын ала тандоо критерийин түзүү.
Булак жана Ыкма Жөнүндө Эскертүү
Оригиналдуу аталыш: When do constant-charge and constant-potential computational simulations agree? A dipole-based framework for predicting electrochemical surface coverages
Авторлор: Conor Brennan-Pollak; Dídac A. Fenoll; Max García-Melchor.
Жооптуу автор: Max García-Melchor.
Тең салым: Булакта тең биринчи авторлук/тең салым белгиси жок.
Мекемелер: School of Chemistry, Trinity College Dublin, Ireland; Center for Cooperative Research on Alternative Energy (CIC energiGUNE), Basque Research and Technology Alliance (BRTA), Spain; IKERBASQUE, Basque Foundation for Science, Bilbao, Spain.
Журнал: Electrochimica Acta.
Басмакана: Elsevier Ltd.
Том / макала номери: 566 / 148795.
DOI: 10.1016/j.electacta.2026.148795.
Алынган күнү: 16 январь 2026.
Кайра каралган күнү: 26 март 2026.
Кабыл алынган күнү: 29 март 2026.
Онлайн жарыяланган күнү: PDF боюнча 2 апрель 2026.
Том/сан жарыяланган күнү: ScienceDirect расмий жазуусу боюнча 1 август 2026.
Булактын түрү: Рецензияланган эсептөөчү электрокатализ / DFT изилдөө макаласы.
Рецензия статусу: Electrochimica Actaда жарыяланган version-of-record изилдөө макаласы.
Лицензия: Creative Commons Attribution–NonCommercial 4.0 International (CC BY-NC 4.0).
Расмий шилтеме: https://doi.org/10.1016/j.electacta.2026.148795
Маалымат топтому: Изилдөөнүн оптималдаштырылган түзүлүштөрү жана энергиялары кирген колдоочу эсептөө маалыматтары ioChem-BDде DOI 10.19061/iochem-bd-6-614 менен ачык көрсөтүлгөн.
Каржылоо: Taighde Éireann – Research Ireland 21/FFP-A/9161 гранты Conor Brennan-Pollak жана Max García-Melchorго; 20/FFP-P/8740 гранты Max García-Melchorго колдоо берген. European Commission Horizon Europe алкагында 101191948 номердүү грант Dídac A. Fenoll жана Max García-Melchorго, 101126600 номердүү грант Max García-Melchorго колдоо берген.
Эсептөө ресурстары: Авторлор Trinity College Dublin Research IT Unitке эсептөө ресурстары үчүн ыраазычылык билдиришет.
Кызыкчылыктардын кагылышы / competing interest: Max García-Melchor Horizon Europe жана Research Ireland каржылык колдоосун потенциалдуу competing-interest байланышы катары билдирген. Башка авторлор изилдөөгө таасир эте турган белгилүү competing financial interest же personal relationship жок экенин билдиришет.
Автордук салымдар: Conor Brennan-Pollak: Writing – review & editing, Writing – original draft, Visualization, Methodology, Investigation, Formal analysis. Dídac A. Fenoll: Writing – review & editing, Visualization, Investigation, Formal analysis. Max García-Melchor: Writing – review & editing, Visualization, Validation, Supervision, Resources, Project administration, Methodology, Investigation, Funding acquisition, Formal analysis, Conceptualization.
Негизги эсептөө ыкмасы: Спин-поляризацияланган периоддук Kohn–Sham DFT; туруктуу заряд CHE ыкмалары (CCvac жана CCsolv) менен гранд-канондук туруктуу-потенциал DFTнин салыштырылышы.
Модель системалары: Ni(111), Pd(111), Pt(111), Cu(111), Ag(111) жана Au(111) беттериндеги *H, *O жана *OH адсорбциялары.
Негизги программалар: VASP 6.4.2; ASE; VASPsol/GLSSA13; VASPkit. Көлөмдүк баштапкы түзүлүштөр Materials Projectтен алынган.
Негизги методологиялык божомолдор: Төрт катмарлуу p(2×2) идеалдуу slab; төмөнкү эки катмарды туруктуу кармоо; жашыруун электролит; туруктуу сыйымдуулук ыкмасы; 3 Å Debye узундугу; стандарттуу термохимиялык ыкмалар.
Эксперименттик ырастоо статусу: Изилдөө жаңы эксперимент жүргүзбөйт. Pt, Ag жана Cu беттик фаза-өтүү потенциалдары мурда жарыяланган электрохимиялык эксперименттер менен салыштырылган.
Негизги чечмелөө чеги: \(|\Delta U_{\mathrm{PZC}}|\leq0,40\) VSHE, \(\Delta\Delta U_{\mathrm{PZC}}\geq0,50\) VSHE, 10,09 жана 12,81 me Å−1 диполь критерийлери бул изилдөөдөгү системалардан чыгарылган практикалык тандоо критерийлери; татаалыраак интерфейстерде универсалдуу жарактуулук али көрсөтүлгөн эмес.
Пикир калтырыңыз
E-mail дарегиңиз жарыяланбайт. Милдеттүү талаалар * менен белгиленген