


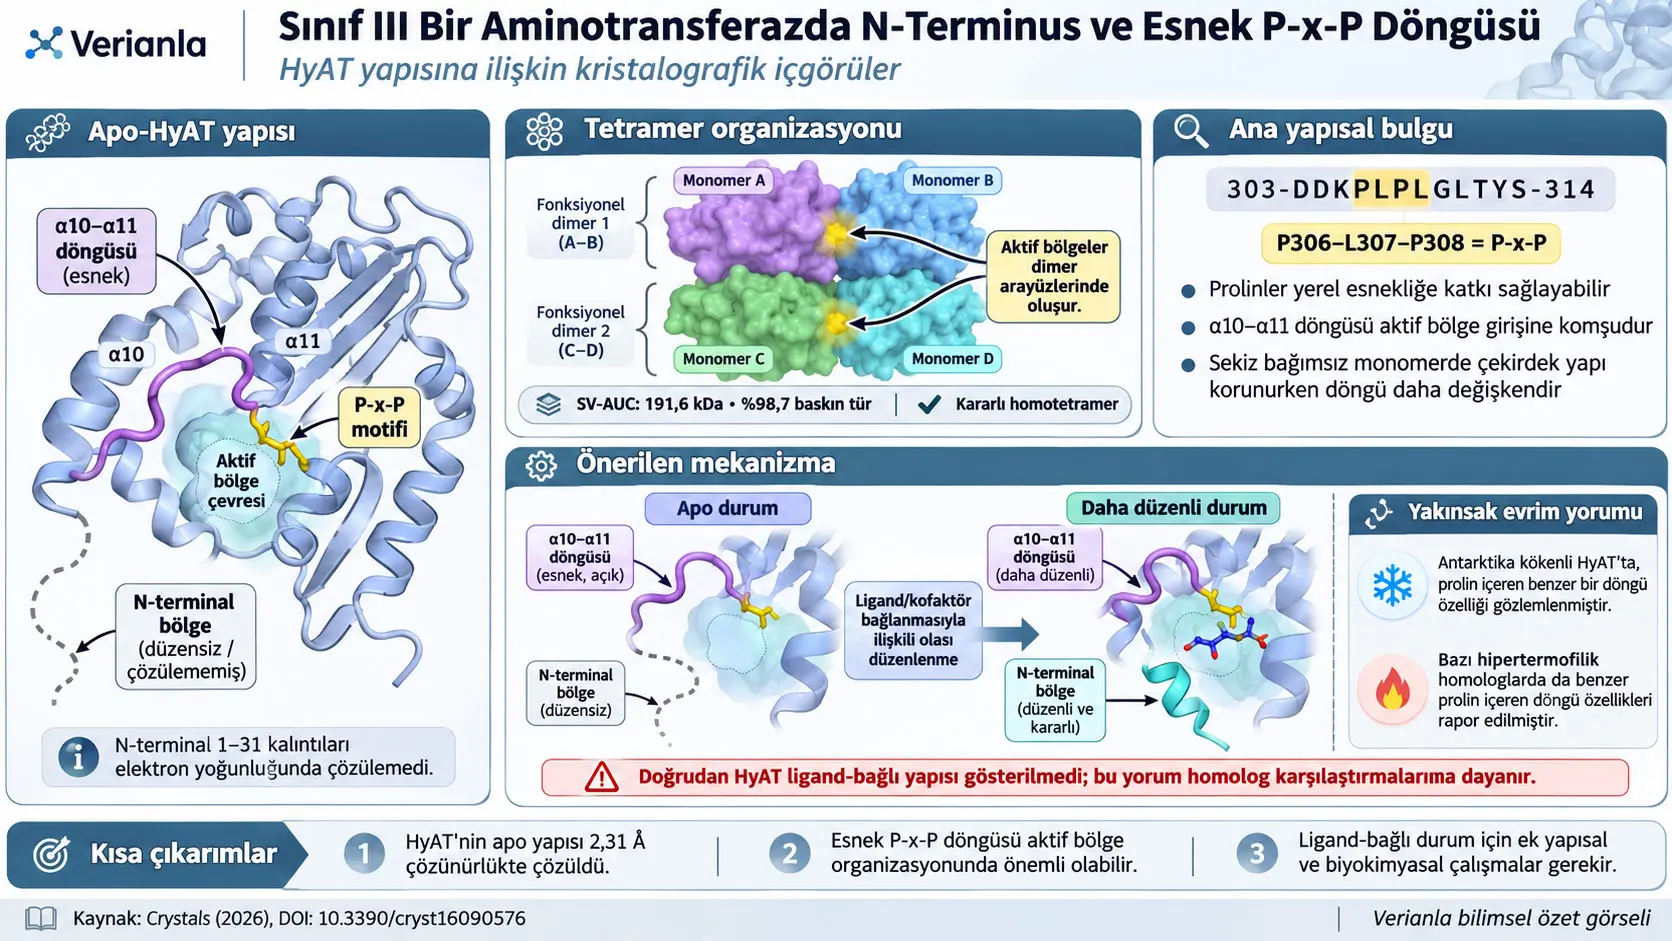
HyAT, Antarktika likenlerinden izole edilmiş Hymenobacter sp. PAMC 26554 ile ilişkili genom dizisinden seçilen ve sınıf III katlanmasına sahip olduğu öngörülen piridoksal 5′-fosfat (Pyridoxal 5′-phosphate, PLP) bağımlı bir aminotransferazdır. Bu çalışma HyAT'nin biyokimyasal reaksiyon hızını veya substrat seçiciliğini ölçmekten ziyade, enzimin katalitik işleviyle ilişkili yapısal çerçeveyi çözümlemektedir. Araştırmacılar HyAT'nin apo, yani bağlı kofaktör veya substrat gösterilmeyen kristal yapısını 2,31 Å çözünürlükte belirlemiş; analitik ultrasantrifüj, kristalografik karşılaştırmalar, B-faktörü analizi, yapısal homolog araması ve dizi karşılaştırmasıyla aktif bölge yakınındaki esnek bölgeleri incelemiştir.
HyAT, çözeltide kararlı bir homotetramer olarak gözlenmiştir. Bununla birlikte katalitik aktif bölge tek bir monomer içinde tamamen oluşmaz: bir monomerin merkezi β-tabakası ile komşu monomerin büyük domenindeki α1, α2 ve α11 heliksleri birlikte bir alt-birimler arası yarık oluşturur. Bu nedenle tetramer, yapısal olarak iki fonksiyonel homodimerin arka arkaya birleşmesi şeklinde düşünülebilir; her homodimer iki simetrik aktif bölge taşır.
Çalışmanın merkezi bulgusu, aktif bölge girişine komşu α10–α11 döngüsünün apo-HyAT'de belirgin yapısal esneklik göstermesidir. D303–S314 kalıntılarını kapsayan bu döngüde 303-DDKPLPLGLTYS-314 dizisi bulunur ve P306 ile P308 prolinleri bir P-x-P motifi oluşturur. Motif gösterimindeki “x”, iki prolin arasındaki tek amino asit konumunu belirtir; HyAT'de bu konum L307, yani lösindir. Araştırmacılar prolinlerin heliks oluşumunu bozabilen geometrik özelliklerinin bu döngünün katı bir ikincil yapı kazanmasını sınırlandırabileceğini ve yerel esnekliğe katkı sağlayabileceğini önermektedir.
Apo yapıda yalnız α10–α11 döngüsü değil, N-terminal bölge de düzensizdir. Yaklaşık 1–31 numaralı N-terminal kalıntılar elektron yoğunluğunda çözülememiş ve sekiz bağımsız monomerin çoğunda model P32'den başlatılabilmiştir. Buna karşılık protein çekirdeği sekiz monomer arasında yaklaşık 0,30 Å RMSD ile oldukça iyi örtüşmektedir. Bu karşıtlık, genel protein katlanmasının korunurken aktif bölge çevresindeki belirli bölgelerin çok daha hareketli olabileceğini göstermektedir.
Araştırmacılar apo-HyAT'yi, özellikle apo ve PMP-bağlı yapıları bilinen Vibrio fluvialis aminotransferazı ile ve diğer ligand-bağlı sınıf III homologlarla karşılaştırmıştır. Homologlarda kofaktör/ligand bağlanmış durumda karşılık gelen döngülerin daha düzenli ve N-terminal kolun daha kararlı olması, HyAT için bir düzensizlikten düzene geçiş modeli önermelerine yol açmıştır. Ancak bu çalışma HyAT'nin ligand-bağlı kristal yapısını çözmemiştir. Bu nedenle ligandın HyAT'deki P-x-P döngüsünü doğrudan kapattığı veya N-terminal bölgeyi doğrudan stabilize ettiği henüz HyAT üzerinde yapısal olarak gösterilmiş bir sonuç değil, homolog karşılaştırmalarıyla desteklenen bir mekanistik hipotezdir.
P-x-P içeren bölgenin yalnız Antarktika kökenli HyAT'de değil, Pyrococcus horikoshii OT3, Thermococcus kodakarensis KOD1 ve Thermococcus litoralis DSM 5473 gibi hipertermofil homologlarda da korunması, araştırmacıların daha geniş bir evrimsel yorum yapmasına yol açmıştır. Yazarlar, çok soğuk ve çok sıcak çevrelerde global protein iskeletinin farklı kararlılık gereksinimleri bulunmasına rağmen, prolin motifinin aktif bölge çevresinde yerel hareketliliği koruyan ortak bir çözüm olabileceğini önermektedir. Bu yakınsak evrim yorumu doğrudan adaptasyon deneyi değil; dizi ve yapı karşılaştırmasına dayalı bir bilimsel yorumdur.
Aminotransferaz ve PLP nedir?
Aminotransferazlar, bir amino grubu bir amino asitten bir keto aside veya ters yönde aktarabilen enzim ailesidir. Bu reaksiyonlar hücresel azot metabolizması, amino asit biyosentezi ve amino asitlerin parçalanması gibi süreçlerin merkezinde yer alır. Pek çok aminotransferaz kataliz için piridoksal 5′-fosfat (PLP) adlı kofaktörü kullanır. PLP, reaksiyon boyunca amin grubunun kimyasal dönüşümüne aracılık eden yardımcı moleküldür. PLP'nin aminlenmiş biçimi piridoksamin 5′-fosfat (PMP) olarak adlandırılır.
Kaynak çalışma bütün aminotransferaz reaksiyon mekanizmasını yeniden test etmemektedir. PLP/PMP bilgisi burada HyAT yapısının hangi kofaktör çevresinde iş gördüğünü anlamak için gereklidir. HyAT'nin bu çalışmada doğrudan ölçülmüş bir \(K_m\), \(k_{cat}\), optimum sıcaklık veya substrat özgüllüğü değeri verilmemektedir.
Sınıf III aminotransferazların yapısal özelliği
Aminotransferazlar dizi benzerliği ve katlanma özellikleri bakımından çeşitli sınıflara ayrılır. Sınıf III aminotransferazlar, merkezde β-tabaka ve çevresinde α-heliksler içeren kompakt bir katlanmaya sahiptir. Bu ailede fonksiyonel birim çoğunlukla dimer veya tetramerdir ve aktif bölgeler alt birimlerin birbirine temas ettiği arayüzlerde oluşur.
Bu özellik önemlidir; çünkü “aktif bölge” yalnız proteinin tek zincirinde bulunan bir cep değildir. HyAT'de bir monomerin yapısal elemanları ile komşu monomerin yapısal elemanları doğru uzaysal konuma geldiğinde kataliz için gerekli cep tamamlanır. Bu nedenle alt birimlerin nasıl birleştiği enzimin yapısal işlevinin parçasıdır.
HyAT nasıl seçildi?
Araştırmacılar sınıf III aminotransferaz dizilerini sorgu olarak kullanarak NCBI erişim numarası AMR27191.1 olan varsayımsal bir protein dizisine ulaşmıştır. Kaynak yöntem bölümü bu dizinin Antarktika likenlerinden izole edilmiş Hymenobacter psoromatis PAMC 26554'ün tam genom dizisinde bulunduğunu bildirirken, protein çalışma boyunca Hymenobacter sp. PAMC 26554 kökenli HyAT olarak adlandırılmıştır. Domain dizisi InterProScan ile sınıf III aminotransferaz olarak anotasyonlanmıştır.
Kaynak, HyAT için yeterli fonksiyonel deney bulunmadığından özgül bir formal EC numarası atandığını bildirmemektedir. Dolayısıyla bu yapısal çalışma proteinin hangi kesin biyokimyasal substratları hangi hızla dönüştürdüğünü çözmüş değildir.
HyAT'deki P-x-P Motifi Neden Önemlidir?
HyAT'deki P-x-P motifi, aktif bölge girişindeki α10–α11 döngüsünde bulunan P306–L307–P308 dizisidir ve araştırmacılar iki prolinin yerel ikincil yapı oluşumunu sınırlandırarak döngünün apo durumda esnek kalmasına katkı sağlayabileceğini önermektedir. Bu motifin önemi, doğrudan ölçülmüş katalitik hız artışından değil; elektron yoğunluğu, B-faktörü, monomerler arası yapısal farklılıklar ve homolog karşılaştırmalarının aynı bölgeyi hareketli göstermesinden kaynaklanmaktadır.
Prolin neden özel bir amino asittir?
Prolinin yan zinciri omurga azotuna geri bağlandığı için diğer birçok amino aside kıyasla omurga geometrisini daha güçlü biçimde sınırlar. Bu özellik bazı heliks geometrilerinin devamlılığını bozabilir. Kaynak çalışma P306 ve P308'in “helix breaker” özelliğinin α10–α11 döngüsünde katı bir ikincil yapı oluşmasını engellemeye katkıda bulunabileceğini yorumlamaktadır.
Bu, “iki prolin bulunduğu için döngünün esnekliği kesin olarak yalnız prolinlerden kaynaklanıyor” anlamına gelmez. Çalışma P-x-P motifini önemli bir yapısal aday olarak tanımlar; motifin etkisini tek tek mutasyonlarla test eden bir deney gerçekleştirmemiştir.
α10–α11 döngüsü tam olarak nerede?
Kaynakta esnek α10–α11 döngüsü D303–S314 kalıntıları arasında tanımlanır. Döngü aktif bölge yarığının girişine komşudur. α1–α2 döngüsü P86–K91 ile birlikte, substrat veya kofaktörün aktif bölgeye eriştiği kanalın yan duvarlarının bir bölümünü oluşturur.
Bu nedenle döngünün esnekliği yalnız uzak bir yüzey hareketi değildir; aktif bölge giriş geometrisinin hemen yanında gerçekleşmektedir. Yazarların “gating” veya kapılama fikrinin yapısal temeli budur.
B-faktörü neyi anlatıyor?
Kristalografik B-faktörü, atomların kristal yapı içindeki konumsal düzensizliği veya hareketliliğiyle ilişkili bir parametredir ve Å2 birimiyle ifade edilir. Kaynak Şekil 2'de daha düşük B-faktörlü bölgeler ince/mavi, daha yüksek B-faktörlü ve dolayısıyla daha esnek yorumlanan bölgeler kalın/kırmızı biçimde gösterilmiştir. α1–α2 ve α10–α11 döngüleri yüksek esnekliğin belirgin olduğu bölgeler arasındadır.
B-faktörünü doğrudan “atomun şu kadar Å hareket ettiği” şeklinde yorumlamak doğru değildir. Kristalografik düzensizlik, hareketlilik ve model/elektron yoğunluğu özellikleri birlikte B-faktörünü etkileyebilir. Bu çalışmada asıl önemli olan, normalleştirilmiş B-faktörlerinin aynı yapısal bölgenin farklı apo/ligand durumları ve homologlar arasında karşılaştırılmasında kullanılmasıdır.
Elektron yoğunluğunda görünmeyen N-terminal bölge ne demektir?
X-ışını kristalografisinde atomik model, ölçülen kırınım verilerinden türetilen elektron yoğunluğu haritasına yerleştirilir. Bir polipeptit bölgesi kristal içinde tek ve kararlı bir konformasyonda bulunmuyorsa, o bölgeden gelen yoğunluk çok zayıf veya dağınık olabilir ve araştırmacı o kalıntıları güvenilir biçimde atomik modele yerleştiremez.
HyAT'nin çekirdek yapısı iyi tanımlanmasına rağmen yaklaşık 1–31 numaralı N-terminal segment elektron yoğunluğunda çözülememiştir. Sekiz bağımsız zincirin çoğunda model P32'den başlar. Yazarlar bunu N-terminal bölgenin apo durumda yüksek derecede düzensiz olduğunun göstergesi olarak yorumlamaktadır.
Sekiz monomer neden ayrıca önemli?
Kristalografik asimetrik birimde sekiz HyAT monomeri bulunması araştırmacılara aynı proteinin kristal içinde sekiz bağımsız örneğini karşılaştırma olanağı vermiştir. Protein çekirdeği bu monomerlerde yaklaşık 0,30 Å RMSD ile üst üste gelirken α10–α11 döngüsünün omurga yolları daha belirgin farklılık göstermiştir.
RMSD (root mean square deviation; kök ortalama kare sapma), üst üste bindirilmiş atom veya Cα konumlarının ortalama geometrik farklılığını özetleyen bir yapısal benzerlik ölçüsüdür. Düşük RMSD, karşılaştırılan çekirdeklerin birbirine yakın olduğunu gösterir. Buradaki yaklaşık 0,30 Å çekirdek RMSD'sine karşı döngüde görülen heterojenlik, esnekliğin bütün proteine yayılan rastgele bir bozulmadan ziyade belirli bölgelerde yoğunlaştığı yorumunu desteklemektedir.
Ligand Bağlandığında HyAT Döngüsünün Kapandığı Doğrudan Gösterildi mi?
Hayır. Bu çalışmada çözülen yapı apo-HyAT'dir; HyAT'nin PLP-, PMP- veya substrat-bağlı kristal yapısı belirlenmemiştir. Düzensizlikten düzene geçiş modeli, apo-HyAT'nin B-faktörleri ve elektron yoğunluğu ile apo ve PMP-bağlı Vibrio fluvialis aminotransferazı ve diğer ligand-bağlı homologların yapısal karşılaştırılmasına dayanır. Bu nedenle “ligand bağlanınca HyAT döngüsü kapanır” sonucu doğrudan HyAT deneyinden değil, güçlü fakat henüz doğrulanması gereken yapısal çıkarımdan oluşur.
Vibrio fluvialis karşılaştırması neden kullanıldı?
Vibrio fluvialis aminotransferazı (VfAT), hem apo yapısı (PDB: 5ZTX) hem de PMP-bağlı yapısı (PDB: 4E3Q) bilinen az sayıdaki uygun homologlardan biri olduğu için karşılaştırma modeli olarak kullanılmıştır. HyAT ile VfAT genel yapıları yaklaşık 1,18 Å RMSD ile benzer bulunmuştur.
Normalleştirilmiş B-faktörü analizinde apo-VfAT'nin α10–α11'e karşılık gelen bölgesinde yüksek esneklik görülürken PMP-bağlı VfAT'de aynı bölgenin B-faktörleri düşmektedir. Araştırmacılar bunu kofaktör bağlanmasının döngüyü daha düzenli hale getirebileceğine ilişkin karşılaştırmalı kanıt olarak kullanmıştır.
N-terminal bölge ile α10–α11 döngüsü nasıl ilişkilendiriliyor?
HyAT'nin en yakın yapısal homologlarından PDB 6JIX, 6IO1 ve 6S54 yapılarında N-terminal segment düzenli bir heliks–dönüş–heliks motifi oluşturur ve komşu alt birimin α1–α2 ile α10–α11 döngüleri arasında oluşan oluğa yerleşir. Bu üç yapı HyAT monomeriyle sırasıyla yaklaşık 1,000 Å, 1,042 Å ve 1,218 Å Cα RMSD değerleriyle örtüşmektedir.
HyAT'de ise aynı N-terminal bölüm çözülememiştir ve iki komşu döngü daha yüksek esneklik göstermektedir. Yazarların önerdiği modele göre α10–α11 döngüsünün ligand veya kofaktör etkisiyle stabilize olması, komşu alt birimin N-terminal koluna sağlam bir “docking scaffold” sağlayabilir; N-terminal bölgenin düzenlenmesi de aktif bölge çevresindeki yapısal montajı tamamlayabilir.
Bu bağlantı kuvvetli yapısal karşılaştırmalara dayansa da nedensellik HyAT üzerinde mutasyon, zaman çözünürlüklü yapı, ligand-bağlı HyAT kristali veya doğrudan dinamik ölçümle sınanmamıştır.
HyAT Tetramer Halindeyse Fonksiyonel Aktif Bölge Neden Dimer Arayüzündedir?
HyAT çözeltide kararlı bir tetramer oluşturur; ancak tetramer iki fonksiyonel homodimerin arka arkaya birleşmesiyle meydana gelir ve her aktif bölge bir homodimer içindeki iki monomerin arayüzünde oluşur. Bu nedenle “tetramerik oligomer durumu” ile “aktif bölgeyi oluşturan temel katalitik alt-birim ilişkisi” farklı yapısal düzeyleri ifade eder.
Birincil ve ikincil protein arayüzleri
PDBePISA analizi HyAT kristal yapısında A–B, C–D, E–F ve G–H zincir çiftlerini birincil homodimerler olarak tanımlamıştır. Birincil dimer arayüzünün ortalama alanı 2709,9 Å2 olarak raporlanmış ve kaynak bunun yanında p = 0,004 değerini vermiştir. Makale bu p değerinin ayrıntılı istatistiksel yorumunu ayrıca açıklamadığı için burada yeni bir anlam yüklenmemektedir.
Daha sonra iki fonksiyonel homodimer daha küçük bir ikincil arayüz üzerinden arka arkaya birleşerek tetrameri meydana getirir. Bu ikincil temasın ortalama gömülü yüzey alanı 1133,2 Å2'dir. Tetramer oluşurken her iki birincil dimerin aktif bölgeleri çözücüye erişilebilir dış yüzeyde kalmaktadır.
AUC neden gerekliydi?
Kristalde sekiz monomer görülmesi tek başına proteinin çözeltide sekizli kompleks oluşturduğunu kanıtlamaz; kristal paketleme temasları biyolojik olmayan komşuluklar meydana getirebilir. Bu nedenle araştırmacılar gerçek çözeltideki oligomer durumunu sedimentasyon hızı analitik ultrasantrifüjü (sedimentation velocity analytical ultracentrifugation, SV-AUC) ile ayrıca ölçmüştür.
AUC dağılımında moleküler kütlesi 191,6 kDa olarak hesaplanan bileşen toplam sinyalin %98,7'sini oluşturmuş ve araştırmacılar bunu HyAT'nin çözeltide kararlı bir tetramer oluşturduğunun kanıtı olarak yorumlamıştır.
Yapısal homologlarla karşılaştırma
| Protein | PDB | Dali Z-skoru | HyAT ile dizi özdeşliği | Kaynakta verilen oligomer durumu |
|---|---|---|---|---|
| HyAT | 22PO | — | %100 | Tetramer |
| Taurine-2-oxoglutarate aminotransferase | 6JIX | 56,3 | %38 | Dimer |
| ω-transaminase | 6IO1 | 53,6 | %38 | Dimer |
| Class-III-ω-transaminase | 6S54 | 53,0 | %40 | Tetramer |
| Transaminase | 6FYQ | 52,9 | %36 | Dimer |
| Amine transaminase | 5LH9 | 52,9 | %35 | Tetramer |
| ω-transaminase | 9J50 | 52,2 | %33 | Dimer |
| Transaminase | 6GWI | 52,2 | %32 | Dimer |
Dali Z-skoru, protein yapılarını üç boyutlu benzerlik açısından karşılaştıran Dali yönteminin yapısal eşleşme göstergesidir. Burada tablo, HyAT'nin dizi özdeşliği yalnız yaklaşık %32–40 düzeyinde olan çeşitli sınıf III homologlarla yine de güçlü yapısal benzerlik taşıdığını göstermektedir.
HyAT monomeri ile tetramerik homolog PDB 5LH9'un karşılık gelen monomeri üst üste bindirildiğinde 1,317 Å RMSD elde edilmiştir. İki proteinin tetramerleri de iki fonksiyonel homodimerin arka arkaya birleştiği benzer kuaterner düzen göstermektedir.
Soğuk ve sıcak uçlarda aynı prolin motifinin bulunması nasıl yorumlandı?
Dizi karşılaştırması P-x-P içeren bölgenin HyAT'nin yanı sıra hipertermofilik arkealardan Pyrococcus horikoshii OT3, Thermococcus kodakarensis KOD1 ve Thermococcus litoralis DSM 5473 homologlarında da korunduğunu göstermiştir.
Bu gözlem ilk bakışta ilginçtir; çünkü soğuk ortamda çalışan bir protein ile çok yüksek sıcaklıkta çalışan proteinlerin global kararlılık gereksinimleri farklıdır. Yazarlar bunun, bütün proteinin esnekliğini değiştirmek yerine yalnız aktif bölge yakınındaki belirli bir döngünün hareketliliğini ayarlayan ortak bir yapısal çözüm olabileceğini önermektedir.
Kararlılık–aktivite ödünleşimi
Protein katalizi için belirli ölçüde yapısal hareket gerekir; buna karşılık yüksek termal kararlılık genellikle daha rijit bir iskeletle ilişkilendirilebilir. Yazarlar bu iki gereksinim arasındaki gerilimi stability–activity trade-off olarak tartışmaktadır.
Hipertermofil homologlarda yazarların modeli şöyledir: global protein çekirdeği yüksek sıcaklıkta denatürasyona direnmek için güçlü biçimde stabilize olurken P-x-P içeren yerel döngü gerekli katalitik hareketliliği koruyabilir. Antarktika kökenli HyAT için ise aynı prolin geometrisinin düşük sıcaklıkta sınırlanan moleküler hareketlere karşı aktif bölge çevresinde yerel esnekliği sürdürmeye yardımcı olabileceği önerilmektedir.
Kaynak ayrıca soğuk koşullarda prolin motifinin döngü hareketinin aktivasyon enerjisi bariyerini düşürebileceği yorumunu yapmaktadır. Ancak çalışmada bu aktivasyon enerjisi doğrudan ölçülmemiştir. Bu nedenle ifade deneysel enerji ölçümü değil, yazarların yapısal mekanizma yorumudur.
Çalışmanın doğrudan söylediği ile önerdiği şeyleri ayırmak
| İfade | Kanıt statüsü |
|---|---|
| HyAT kristal yapısı 2,31 Å çözünürlükte belirlendi. | Doğrudan deneysel kristalografi sonucu |
| HyAT çözeltide baskın olarak tetramerik türdür. | Doğrudan SV-AUC sonucu |
| α10–α11 döngüsü ve N-terminal bölge apo yapıda yüksek düzensizlik/esneklik gösterir. | Elektron yoğunluğu, sekiz monomer ve B-faktörü analizine dayalı yapısal sonuç |
| P306 ve P308, P-x-P motifinin parçalarıdır. | Doğrudan dizi/yapı bilgisi |
| Ligand bağlanması HyAT döngüsünü düzenleyip N-terminusu stabilize eder. | HyAT için doğrudan gösterilmemiş; homolog karşılaştırmalarına dayalı öneri |
| Döngü substrat erişimini düzenleyen bir kapı görevi görür. | Yapısal konum ve homologlara dayalı mekanistik hipotez |
| P-x-P termal uçlarda kararlılık–aktivite ödünleşimini çözen yakınsak bir stratejidir. | Dizi/yapı karşılaştırmasına dayalı evrimsel yorum |
Çalışmanın Yöntemi ve Bulguları
1. Gen seçimi, klonlama ve protein üretimi
NCBI erişim numarası AMR27191.1 olan varsayımsal protein dizisi, sınıf III aminotransferaz dizileri kullanılarak gerçekleştirilen benzerlik taramasıyla seçilmiştir. Domain anotasyonu InterProScan ile yapılmıştır.
Seçilen HyAT kodlama dizisi kodon-optimize edilmiş, sentezlenmiş ve NdeI ile XhoI restriksiyon bölgeleri kullanılarak pET28a ekspresyon vektörüne klonlanmıştır. Rekombinant plazmid protein üretimi için Escherichia coli BL21(DE3) hücrelerine aktarılmıştır.
Transforme hücreler 4 L LB ortamında, 50 µg/mL kanamisin varlığında 37 °C ve 120 rpm'de büyütülmüştür. Hücre kültürünün 600 nm'deki optik yoğunluğu \(OD_{600}=0,6\)'ya ulaştığında 0,5 mM IPTG eklenmiş ve protein ekspresyonu indüklenmiştir. Kültür daha sonra 25 °C ve 120 rpm'de gece boyunca inkübe edilmiştir.
Hücreler 5000 rpm'de 20 dakika, 4 °C'de santrifüjlenerek toplanmıştır. Pellet; 20 mM Tris-HCl, pH 8,0; 200 mM NaCl; 5 mM imidazol içeren lizis tamponunda yeniden süspanse edilmiş ve 4 °C'de ultrasonik parçalama uygulanmıştır. Çözünür üst faz 15.000 rpm'de 40 dakika, 4 °C'de santrifüj sonrasında alınmıştır.
2. Ni-NTA ve boyut dışlama kromatografisi
HyAT içeren süpernatant Ni-NTA agaroz kolonuna uygulanmıştır. Spesifik olmayan proteinleri uzaklaştırmak için 30 mM imidazol içeren tampon kullanılmış; hedef protein 300 mM imidazol ile elüe edilmiştir.
N-terminal polihistidin etiketi sığır plazmasından trombin ile 4 °C'de gece boyunca inkübasyonla uzaklaştırılmıştır. Ardından ÄKTA avant FPLC sistemi ve HiLoad Superdex 200 pg kolonu kullanılarak boyut dışlama kromatografisi uygulanmıştır. Kolon tamponu 20 mM Tris-HCl, pH 8,0 ve 200 mM NaCl'dür.
Saflaştırılmış protein SDS-PAGE ile doğrulanmış, 10 kDa MWCO Amicon Ultra filtreyle 50 mg/mL'ye konsantre edilmiş ve kristalizasyonda taze kullanılmıştır. Sonraki kullanım için −80 °C'de saklandığı belirtilmiştir.
3. Kristalizasyon
Başlangıç kristalizasyon taraması 96 kuyucuklu sitting-drop plakalarında 23 °C'de gerçekleştirilmiştir. Her damlada 400 nL HyAT proteini ile 400 nL kristalizasyon tarama çözeltisi karıştırılmıştır. Protein konsantrasyonları 15 mg/mL ve 30 mg/mL olarak denenmiştir.
MCSG I–IV, PGA Screen ve özelleştirilmiş SGC tarama setleri kullanılmıştır. En uygun kristaller yaklaşık 1 gün sonra 0,1 M Tris-HCl, pH 8,5; 0,2 M MgCl2; %15 PEG 8000 koşulunda gözlenmiştir.
4. X-ışını kırınım verisinin toplanması
Tek kristal, Pohang Light Source II üzerindeki makromoleküler kristalografi BL-5C ışın hattında ölçülmüştür. Kristal gonyometreye alınmadan önce rezervuar çözeltisine son konsantrasyonu %20 (v/v) gliserol olacak şekilde kriyoprotektan eklenmiş çözeltiye kısa süre daldırılmıştır.
Kırınım görüntüleri kare başına 1° osilasyon ile, 12,658 keV enerjide ve 0,97949 Å dalga boyunda Eiger 9M dedektörüyle toplanmıştır. Veriler HKL2000 ile indekslenmiş, integre edilmiş ve ölçeklenmiştir.
Kristaller P21 uzay grubundadır. Birim hücre parametreleri:
- a = 100,81 Å
- b = 152,26 Å
- c = 117,37 Å
- α = 90°
- β = 104,9°
- γ = 90°
5. Yapının çözülmesi ve rafinman
Başlangıç modeli, PDB 6JIX kodlu taurine-2-oxo-glutarate aminotransferase yapısı moleküler yer değiştirme şablonu olarak kullanılarak oluşturulmuştur. MOLREP/CCP4i hesaplamasında Matthews katsayısı VM = 2,42 ve çözücü içeriği %49,24 temelinde asimetrik birimde sekiz molekül modellenmiştir.
Manuel model kurma ve düzeltmeler Coot ile, tekrarlı otomatik rafinman phenix.refinement ile yapılmıştır. Nihai yapı MolProbity ile doğrulanmıştır. Atom koordinatları ve yapı faktörleri Protein Data Bank'a PDB 22PO erişim koduyla yatırılmıştır.
| Metrik | Genel değer | En yüksek çözünürlük kabuğu |
|---|---|---|
| Çözünürlük | 50–2,31 Å | 2,35–2,31 Å |
| Toplam yansıma | 960.661 | 92.794 |
| Benzersiz yansıma | 147.794 | 14.267 |
| Ortalama I/σ(I) | 17,32 | 1,8 |
| Rmerge | 0,084 | 0,724 |
| Redundancy | 6,5 | 6,1 |
| Tamlık | %99,3 | %98,2 |
| Rafinman çözünürlüğü | 33,56–2,31 Å | 2,40–2,31 Å |
| Working-set yansıma sayısı | 147.794 | 14.268 |
| Test-set yansıma sayısı | 7440 | 706 |
| Amino asit kalıntısı | 3334 | — |
| Su molekülü | 802 | — |
| Rcryst | 0,196 | 0,241 |
| Rfree | 0,25 | 0,315 |
| R.m.s. bağ uzunluğu | 0,009 Å | — |
| R.m.s. bağ açısı | 1,09° | — |
| Ortalama protein B değeri | 40,77 Å2 | — |
| Ortalama çözücü B değeri | 38,97 Å2 | — |
Rmerge neyi ölçüyor?
Kaynak Table 1'de \(R_{merge}\) aşağıdaki biçimde tanımlanmaktadır:
\[ R_{\mathrm{merge}}= \frac{\sum |\langle I\rangle-I|} {\sum \langle I\rangle} \]
Formül neyi hesaplar? Aynı kristalografik yansımaya ait tekrar ölçümlerin ortak ortalama yoğunluk değerinden ne ölçüde saptığını özetler.
Değişkenler: \(I\), tek bir ölçülen kırınım yoğunluğunu; \(\langle I\rangle\), aynı yansımanın tekrar ölçümlerinin ortalama yoğunluğunu temsil eder.
Birim: Pay ve payda aynı yoğunluk biriminde olduğundan \(R_{merge}\) boyutsuzdur.
Matematiksel rol: Tekrarlı yansıma ölçümleri arasındaki mutlak farkların toplamı, ortalama yoğunlukların toplamına normalize edilir.
Yorum: Ölçümler ortalama değere daha yakın olduğunda oran küçülür. Ancak değer çözünürlük kabuğu ve veri özellikleriyle birlikte değerlendirilmelidir. Kaynak genel \(R_{merge}=0,084\), en yüksek çözünürlük kabuğunda ise 0,724 raporlamaktadır.
Rcryst ve Rfree neyi anlatıyor?
Kaynak \(R_{cryst}\) değerini şu şekilde tanımlar:
\[ R_{\mathrm{cryst}}= \frac{\sum \left||F_o|-|F_c|\right|} {\sum |F_o|} \]
\(F_o\), deneysel olarak gözlenen yapı faktörü genliğini; \(F_c\), atomik modelden hesaplanan yapı faktörü genliğini temsil eder. \(R_{cryst}\), rafine edilmiş atomik modelin gözlenen kırınım verisini ne ölçüde yeniden ürettiğini değerlendiren boyutsuz bir uyum ölçüsüdür.
Kaynakta \(R_{cryst}=0,196\), en yüksek çözünürlük kabuğunda 0,241 verilmiştir.
Rfree için kaynak ayrı yeni bir denklem yazmamakta; tüm yansımaların %5'inin rafinman aşamalarından dışarıda tutulduğu test seti kullanılarak hesaplandığını belirtmektedir. Böylece modelin yalnız kendi rafinman verisine aşırı uyum göstermesini izlemek için bağımsız bir kontrol sağlanır. Kaynak \(R_{free}=0,25\), en yüksek çözünürlük kabuğunda 0,315 değerini raporlamıştır.
I/σ(I), tamlık ve redundancy ne demektir?
I/σ(I), ölçülen kırınım yoğunluğunun kendi belirsizliğine oranıdır. Kaynak genel ortalamayı 17,32, en yüksek çözünürlük kabuğunu 1,8 olarak verir.
Tamlık (completeness), teorik olarak ölçülebilecek benzersiz yansımaların ne kadarının veri setinde bulunduğunu gösterir. HyAT veri seti için genel tamlık %99,3, en yüksek çözünürlük kabuğunda %98,2'dir.
Redundancy, aynı benzersiz yansımanın ortalama kaç kez ölçüldüğünü ifade eder. Kaynak genel 6,5 ve yüksek çözünürlük kabuğunda 6,1 değerlerini raporlamıştır.
6. Analitik ultrasantrifüj koşulları
HyAT oligomerizasyon durumu Proteome Lab XL-A analitik ultrasantrifüj ve AN-60 Ti rotor kullanılarak incelenmiştir. Protein 20 mM Tris-HCl, pH 8,0 ve 200 mM NaCl tamponunda hazırlanmıştır.
SEDNTERP v3.0.4 ile kaynakta sırasıyla şu değerler hesaplanmıştır:
- kısmi özgül hacim: 0,7356 mL/g,
- tampon yoğunluğu: 1,00709 g/mL,
- tampon viskozitesi: 0,01026 Poise,
- hesaplama sıcaklığı: 20 °C.
Numune 42.000 rpm'e çıkarılmış ve 20 °C'de 10 dakika başlangıç koşulunda tutulmuştur. Sedimentasyon profili 280 nm'de her 5 dakikada bir izlenmiş ve toplam 40 absorbans taraması SEDFIT v18.1 ile analiz edilmiştir. Görselleştirme GraphPad Prism v5.02 ile yapılmış; protein arayüzleri PDBePISA ile değerlendirilmiştir.
7. Monomerin yapısal mimarisi
HyAT monomeri sınıf III aminotransferazların canonical katlanmasını taşır ve merkezi yedi iplikli β-tabaka α-helikslerle çevrilidir.
Protein iki ana yapısal domene ayrılır. Büyük domen, β4–β10 ipliklerinin oluşturduğu merkezi β-tabakayı ve bunu çevreleyen α-heliksleri içerir. Küçük domen ise hem N-terminal hem C-terminalden gelen kesintili segmentlerden oluşur; N-terminalden üç β-iplik, C-terminalden dört β-iplik ile α12, α14 ve α15 helikslerini içerir.
İki domen arasında iki menteşe bölgesi tanımlanmıştır. Birinci menteşe N-terminal bölgede β3 ile α1 arasındaki D53–D67 segmentidir. İkinci menteşe α11 ile α12 arasındadır ve kaynak burada bir asparajin kalıntısının yerel helikal kıvrım oluşturduğunu belirtmektedir.
8. Aktif bölgenin yapısal bileşenleri
HyAT'nin katalitik boşluğu bir monomerin merkezi β-tabakası ile komşu alt birimin büyük domeninden gelen α1, α2 ve α11 helikslerinin ortaklaşa oluşturduğu alt-birimler arası yarıktadır.
Kaynak D251 ve korunmuş aktif-bölge kalıntısı K280'in kofaktör bağlanma cebinde uzaysal olarak düzenlendiğini belirtir. Şekil 1 ayrıca V253'ü aktif bölge çevresindeki önemli kalıntılardan biri olarak gösterir; ancak metin V253 için D251 veya K280 düzeyinde ayrı bir katalitik işlev tanımı yapmadığından burada ek bir rol atanmamaktadır.
9. Döngü ve N-terminal düzensizliği
Elektron yoğunluğu iki döngüde özellikle zayıf veya kesintilidir:
- α1–α2 döngüsü: P86–K91,
- α10–α11 döngüsü: D303–S314.
Bunun yanında yaklaşık N-terminal 1–31 kalıntıları tamamen çözümlenememiştir. Sekiz zincirin çoğunda model P32'den başlar.
Sekiz bağımsız monomerin üst üste bindirilmesinde çekirdek RMSD yaklaşık 0,30 Å iken α10–α11 döngüsünün omurga konformasyonları belirgin biçimde ayrışmaktadır. Araştırmacılar bunu apo enzimde tek bir sabit döngü yapısından ziyade konformasyonlar topluluğu bulunduğunun göstergesi olarak yorumlamıştır.
10. P-x-P dizisi
HyAT'nin α10–α11 döngüsü içinde kaynakta şu segment verilir:
303-DDKPLPLGLTYS-314
Buradaki prolinler:
- P306,
- P308.
Dolayısıyla merkez motif P306-L307-P308 şeklindedir.
Kaynağın yapısal yorumu, iki prolinin rijit bir helikal ikincil yapı oluşumunu bozabilmesi ve yerel konformasyon çeşitliliğini artırabilmesidir. Ancak prolinlerden herhangi birinin mutasyona uğratıldığı fonksiyonel deney bulunmadığı için motifin etkisinin büyüklüğü bu çalışmadan nicel olarak çıkarılamaz.
11. Homolog karşılaştırmalarından çıkarılan düzenlenme modeli
HyAT'nin apo yapısında α10–α11 döngüsü ve N-terminal kol düzensizdir. Buna karşılık seçilen homologlarda N-terminal heliks–dönüş–heliks kolu komşu monomerin α1–α2 ve α10–α11 döngüleri arasındaki oluğa yerleşir ve polar/nonpolar temaslarla desteklenir.
Yazarlar bu karşılaştırmadan şu sıralı modeli önermektedir:
- Apo durumda P-x-P içeren α10–α11 döngüsü esnek ve daha açık konformasyonlar örnekleyebilir.
- Bu yapı aktif bölge girişinin erişilebilirliğini artırabilir.
- Ligand veya kofaktör bağlanması döngünün daha düzenli bir konformasyona geçmesini sağlayabilir.
- Daha kararlı döngü, komşu alt birimin N-terminal koluna yapısal docking yüzeyi sağlayabilir.
- N-terminal kolun düzenlenmesi aktif bölge çevresindeki montajı tamamlayabilir.
Bu beş aşama araştırmacıların önerdiği mekanizmadır. Adımların tamamı HyAT üzerinde doğrudan zamansal olarak gözlenmiş değildir.
12. Evrimsel karşılaştırma
P-x-P içeren karşılık gelen döngü bölgesi hipertermofil homologlarda da saptanmıştır. Çalışmada adı verilen organizmalar:
- Pyrococcus horikoshii OT3,
- Thermococcus kodakarensis KOD1,
- Thermococcus litoralis DSM 5473.
Yazarlar bu ortaklığı, global protein kararlılığı farklı yönlerde seçilim baskısı altında olsa bile aktif bölge çevresindeki yerel esnekliğin prolin geometrisiyle ayarlanabileceği bir yakınsak evrim stratejisi olarak yorumlamaktadır.
Çalışmanın desteklediği sonuçlar
- HyAT'nin apo kristal yapısı 2,31 Å çözünürlükte belirlenmiştir.
- HyAT çözeltide baskın olarak kararlı tetramerik organizasyon gösterir.
- Fonksiyonel aktif bölge monomerler arası homodimer arayüzünde oluşur.
- α10–α11 döngüsü D303–S314 ve α1–α2 döngüsü P86–K91 apo yapıda yüksek esneklik/düzensizlik gösterir.
- N-terminal yaklaşık 1–31 kalıntıları apo yapının elektron yoğunluğunda çözülememiştir.
- Sekiz monomerin çekirdeği yüksek benzerlik gösterirken α10–α11 döngüsü daha fazla yapısal heterojenlik gösterir.
- HyAT'nin α10–α11 döngüsünde P306–L307–P308 P-x-P motifi bulunur.
- Apo ve kofaktör-bağlı homologların karşılaştırması, ligand bağlanmasıyla ilişkili yerel düzenlenme hipoteziyle uyumludur.
- P-x-P benzeri motifin incelenen hipertermofil homologlarda da korunması, yazarların yakınsak evrim yorumunu destekleyen karşılaştırmalı gözlemdir.
Çalışmanın desteklemediği genellemeler
- HyAT'nin hangi doğal substrat üzerinde en yüksek aktiviteye sahip olduğu bu çalışmada belirlenmemiştir.
- HyAT için \(K_m\), \(V_{max}\), \(k_{cat}\) veya katalitik verimlilik değerleri raporlanmamıştır.
- P306 veya P308 mutasyonlarının aktiviteyi ne kadar değiştirdiği test edilmemiştir.
- HyAT'nin ligand-bağlı kristal yapısı çözülmemiştir.
- Önerilen açık→kapalı geçiş HyAT üzerinde zaman içinde doğrudan görüntülenmemiştir.
- P-x-P motifinin substrat erişimini kesin olarak kontrol ettiği biyokimyasal olarak kanıtlanmış değildir.
- Soğuk ve sıcak adaptasyon arasındaki yakınsak evrim mekanizması doğrudan evrimsel deneyle doğrulanmış değildir.
- Bu yapısal çalışma endüstriyel biyokataliz performansı veya üretim ölçeği göstermemektedir.
Çalışmanın temel sınırlılığı ve sonraki deney ihtiyacı
Makalenin en önemli açık araştırma ihtiyacı, HyAT'nin ligand-bağlı yapısının ve doğrudan biyokimyasal fonksiyonunun incelenmesidir. Yazarlar α10–α11 döngüsünün gerçek fonksiyonunu kesinleştirmek için ek ligand-bağlı yapısal ve biyokimyasal çalışmalar gerektiğini açıkça belirtmektedir.
Özellikle P306/P308 gibi motif kalıntılarının yönlendirilmiş mutasyonları, ligandlı HyAT kristal veya başka yüksek çözünürlüklü yapıları ve uygun aktivite/bağlanma deneyleri, mevcut yapısal modelde öne sürülen nedensel ilişkileri sınamak için gerekli olacaktır. Bu son cümledeki deney türleri mevcut çalışmada yapılmış deneyler değildir; mevcut belirsizliğin hangi tür doğrudan kanıtlarla giderilebileceğini açıklayan öğretici çerçevedir.
Kaynak ve Yöntem Notu
Özgün çalışma: Structural Insights into the N-Terminus and a Flexible P-x-P Loop near the Active Site of a Class III Aminotransferase
Yazarlar: Jisub Hwang; Hackwon Do; Jun Hyuck Lee.
Yazar sırası: Jisub Hwang → Hackwon Do → Jun Hyuck Lee.
Eş katkı: Kaynak PDF'de eş birinci yazarlık/eş katkı işareti bildirilmemektedir.
Corresponding authors: Hackwon Do ve Jun Hyuck Lee.
Afiliyaşyon 1: Research Unit for Low-Temperature Convergence Technology, Korea Polar Research Institute, Incheon 21990, Republic of Korea.
Afiliyaşyon 2: Department of Polar Sciences, University of Science and Technology, Incheon 21990, Republic of Korea.
Dergi: Crystals.
Yayıncı: MDPI, Basel, Switzerland.
Cilt / makale: Volume 16, Article 576.
DOI: 10.3390/cryst16090576.
Gönderim tarihi: 10 Ağustos 2026.
Revizyon tarihi: 28 Ağustos 2026.
Kabul tarihi: 1 Eylül 2026.
Yayın tarihi: 3 Eylül 2026.
Kaynak türü: Deneysel yapısal biyoloji / protein kristalografisi araştırma makalesi.
Hakemlik durumu: Yayımlanmış dergi makalesidir; PDF'de received, revised, accepted ve published tarihleri bulunmaktadır.
Resmî bağlantı: https://doi.org/10.3390/cryst16090576
Lisans: Creative Commons Attribution 4.0 International (CC BY 4.0).
Protein yapısı veri deposu: RCSB Protein Data Bank.
PDB erişim kodu: 22PO.
Finansman: Korea Polar Research Institute hibesi; Ministry of Oceans and Fisheries tarafından finanse edilen KOPRI PE26150 ve PE26220 proje numaraları.
Çıkar çatışması: Yazarlar çıkar çatışması olmadığını beyan etmiştir.
Veri erişilebilirliği: Bu çalışmada üretilen yapısal veri seti RCSB PDB Protein Data Bank'ta HyAT için 22PO erişim numarasıyla sunulmaktadır.
Yazar katkıları: Kavramsallaştırma, süpervizyon ve proje yönetimi H.D. ve J.H.L.; araştırma ve metodoloji J.H. ve H.D.; veri kürasyonu J.H.; formal analiz ve doğrulama J.H. ve H.D.; görselleştirme J.H. ve H.D.; ilk taslak J.H. ve H.D.; gözden geçirme ve düzenleme H.D. ve J.H.L.
Yapay zekâ kullanım beyanı: Yazarlar makalenin İngilizce metninin açıklığını, dilbilgisini ve okunabilirliğini geliştirmek amacıyla ChatGPT (GPT-5.6, OpenAI) kullandıklarını; çıktıyı kendilerinin gözden geçirip düzenlediklerini ve yayın içeriğinin sorumluluğunu üstlendiklerini belirtmiştir.
Ek materyal: Kaynak makale Figure S1, Figure S2 ve Figure S3'ü ek materyal olarak listeler. Bu ek materyal dosyaları kullanıcı tarafından yüklenen ana PDF içinde bulunmadığından Verianla değerlendirmesinde ek şekiller bağımsız olarak görsel incelemeye tabi tutulmamıştır. Ana metnin bu şekiller hakkında açıkça raporladığı bulgular korunmuştur.
Kaynak-içi oligomer yöntem notu: Table 2, HyAT satırında oligomer durumu için “Tetramer (GPC)” ifadesini kullanmaktadır. Buna karşılık Methods 2.4, Results 3.2 ve Figure 1B HyAT oligomerizasyonunu sedimentation velocity analytical ultracentrifugation (SV-AUC) ile analiz ettiğini açık biçimde bildirmektedir. Verianla bu farkı sessizce düzeltmemiş; ayrıntılı yöntem ve sonuç anlatımındaki SV-AUC deneyini esas alırken tablo etiketindeki farklılığı kaynak-içi tutarsızlık olarak korumuştur.
Temel bilimsel yorum sınırı: Çalışma HyAT'nin apo yapısını doğrudan belirlemiştir. Ligand/kofaktör bağlanması sonrasındaki döngü düzenlenmesi, N-terminal stabilizasyonu, aktif-bölge kapılama mekanizması ve termal uçlardaki yakınsak adaptasyon modeli kısmen homolog yapı ve dizi karşılaştırmalarından türetilen yorumlardır. HyAT'nin ligand-bağlı yapısının ve motifin doğrudan biyokimyasal işlevinin gelecekte doğrulanması gerekmektedir.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir