


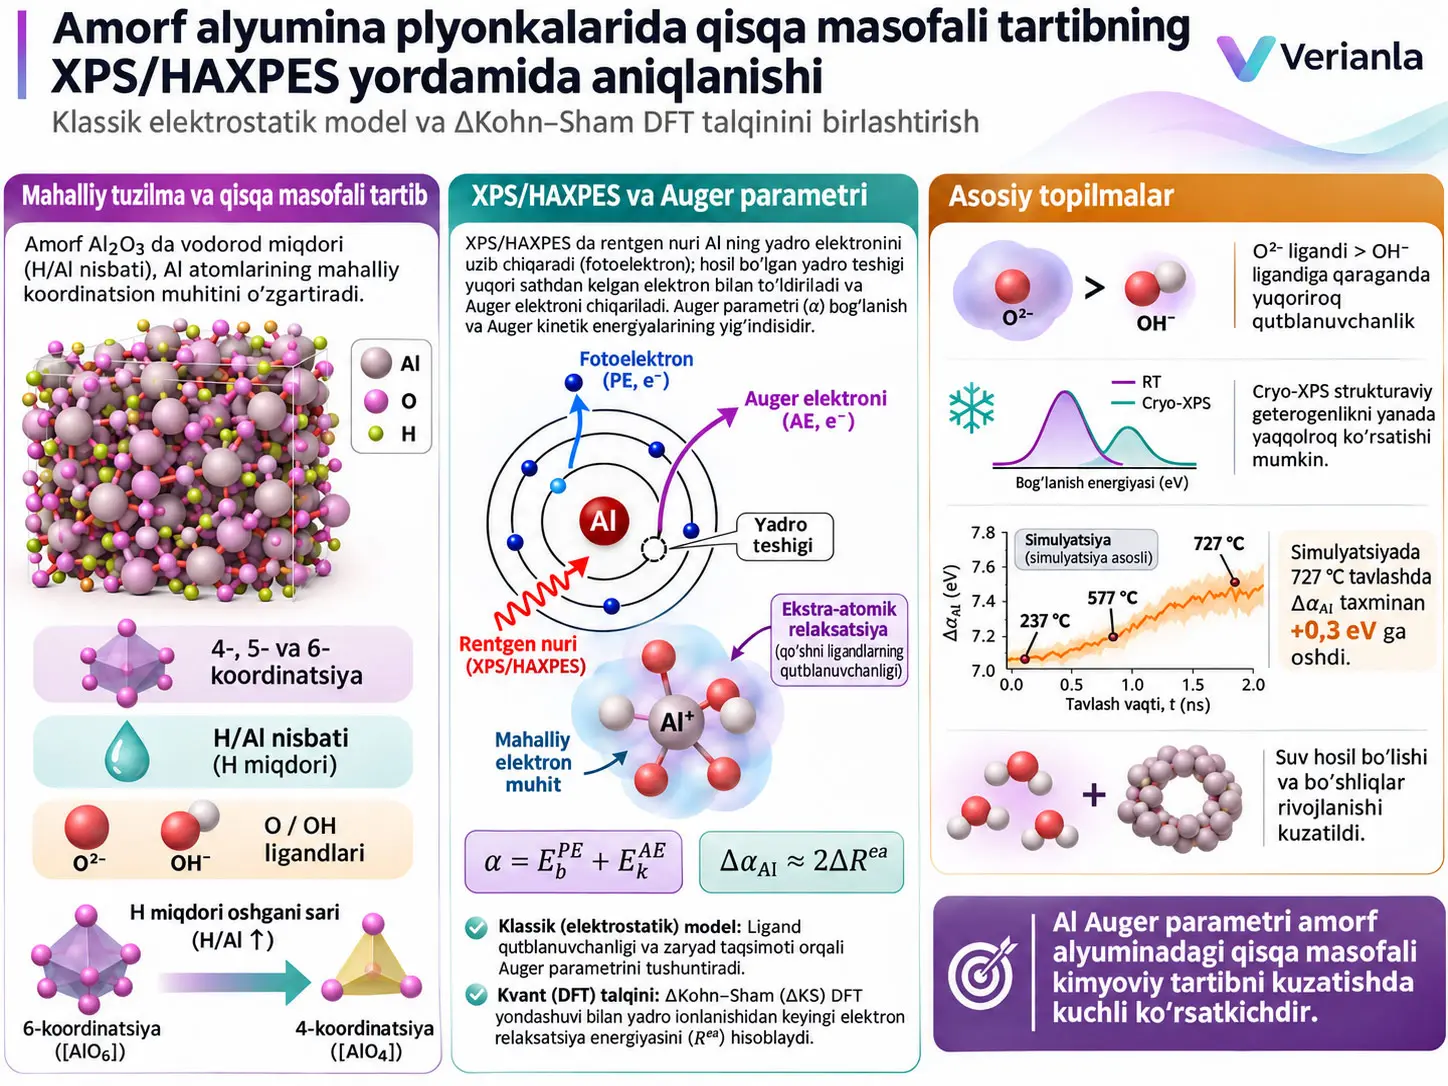
O‘zgartirilgan Auger parametri (modified Auger parameter, \(\alpha\)), ayni elementga tegishli yadro-darajali fotoelektron chizig‘ining bog‘lanish energiyasi bilan unga bog‘liq Auger elektronining kinetik energiyasi yig‘indisidan iborat bo‘lib, mahalliy elektron muhit va yadro-teshigi yakuniy-holat relaksatsiyasiga sezgir XPS/HAXPES kimyoviy holat ko‘rsatkichidir. Ushbu tadqiqot atom qatlamli cho‘ktirish (atomic layer deposition, ALD) bilan bog‘liq vodorodli amorf alyumina tuzilmalarini tushunish uchun eksperimental XPS/HAXPES ma’lumotlarini, mashina o‘rganishiga asoslangan atomlararo potensial bilan bajarilgan molekulyar dinamika (MD) simulyatsiyalarini, ∆Kohn–Sham zichlik funksionali nazariyasi hisoblarini va klassik elektrostatik yadro-teshigi relaksatsiyasi modelini bir xil ilmiy doirada birlashtiradi.
Tadqiqotning asosiy muammosi amorf alyumina kabi keng taqiqlangan zona oralig‘iga ega tartibsiz oksidlarda bir-biriga yaqin kimyoviy bog‘lanish muhitlari va qisqa-masofali tartibni bevosita farqlash qiyinligidir. Amorf qattiq jismda ayni element atomlari 4-, 5- yoki 6-koordinatsiyali tuzilma, turli Al–O bog‘ uzunliklari va turli O2−/OH− ligand tarkiblarini namoyon qilishi mumkin. Bu mahalliy tuzilmaviy xilma-xillik klassik kristall fazalardagi kabi bitta aniq koordinatsion muhitga keltirib bo‘lmaydi.
Maqola sarlavhasidagi “kvant” ifodasi kvant kompyuteridan foydalanishni anglatmaydi. Kvant-mexanik qism Al atomidan yadro elektroni chiqarilganda hosil bo‘ladigan yadro teshigi atrofidagi elektron qayta tashkil etilishini ∆Kohn–Sham DFT bilan hisoblashga asoslanadi. Klassik qism esa ushbu yadro teshigi qo‘shni ligandlarda hosil qiladigan induksiyalangan dipollarni va ekstra-atomik relaksatsiya energiyasini elektrostatik qutblanish modeli bilan tavsiflaydi.
Tadqiqotning muhim fizik natijasi shundan iboratki, Al oksidlari va gidroksidlari uchun Al yadro-teshigi relaksatsiya energiyasidagi o‘zgarish katta darajada qo‘shni ligandlarning qutblanishidan keladigan ekstra-atomik relaksatsiya bilan belgilanadi. Manbada qo‘llangan chegara ostida Auger parametrining o‘zgarishi:
ko‘rinishiga keltiriladi. Shunday qilib, turli amorf alyumina mahalliy muhitlari orasidagi Auger parametri o‘zgarishlari Al atomining eng yaqin qo‘shnichilik sferasidagi koordinatsiya, bog‘ geometriyasi va O/OH ligandlarining qutblanuvchanligi bilan bog‘lanishi mumkin.
Bayesian optimizatsiya orqali to‘liq elektrostatik modelga moslashtirilgan ligand qutblanuvchanliklari OH− uchun \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) va O2− uchun \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\) deb topilgan. O ligandining yuqoriroq qutblanuvchanligi O ga boy mahalliy muhitlarning yadro teshigini ekstra-atomik jihatdan kuchliroq ekranlashiga imkon beradi.
∆Kohn–Sham DFT hisoblari metallik Al bilan oksid/gidroksid muhitlari orasidagi katta yadro-daraja siljishlarining yo‘nalishi va umumiy energiya oralig‘ini qayd etgan. Biroq usul sapphire, bayerite va amorf alyumina kabi bir-biriga yaqin izolyator muhitlarning bog‘lanish energiyasi tartibini barcha yadro darajalarida to‘g‘ri bera olmagan. Shu sababli tadqiqot ∆KS ni mukammal XPS spektrini bashorat qilish usuli deb da’vo qilmaydi.
Ekstra-atomik relaksatsiya energiyasi taqsimotlari harorat bo‘yicha tahlil qilinganda, kristall sapphire va bayerite uchun harorat pasayishi bilan taqsimotlar torayadi, amorf alyumina namunalari esa kriogen haroratlarda ham sezilarli kenglikni saqlaydi. Manba bu saqlanib qoladigan kenglikni issiqlik tebranishlaridan ko‘ra amorf tuzilmaning haqiqiy mahalliy tuzilmaviy xilma-xilligi belgisi sifatida talqin qiladi. Shu sababli cryo-XPS/HAXPES issiqlik kengayishini kamaytirib, mahalliy tuzilma birliklarini yanada aniq ko‘rsatishi mumkin bo‘lgan yondashuv sifatida taklif etiladi.
Termal parchalanish bo‘limi butunlay atomistik simulyatsiyaga asoslanadi. H/Al = 2 bo‘lgan vodorodga boy amorf model xona haroratidan 727 °C gacha 1 ns ichida qizdirilgan, so‘ng 727 °C da 1 ns tavlangan. Simulyatsiyada Al Auger parametri o‘zgarishi taxminan 0.3 eV ga oshgan; suv hosil bo‘lishining birinchi aniq boshlanishi taxminan 237 °C da, suv harakatchanligi va bo‘shliq/pufakcha rivojlanishidagi ikkinchi aniq burilish esa taxminan 577 °C atrofida kuzatilgan. Ushbu haroratlar to‘g‘ridan-to‘g‘ri eksperimental faza-o‘tish chegaralari sifatida talqin qilinmasligi kerak; manba juda yuqori tavlash haroratidan nanosekundlik MD vaqt masshtabida sekin o‘zgarish kinetikasini tezlashtirish uchun foydalangan.
Tadqiqotning asosiy muammosi
Kristall materialda atomlar uzoq masofalarda takrorlanadigan tartibli panjara hosil qiladi. Amorf alyuminada esa uzoq-masofali kristall davriylik yo‘q; shunga qaramay har bir Al atomining bir necha angström atrofida ma’lum Al–O yoki Al–OH qo‘shnichiliklari mavjud. Bu mahalliy tuzilma qisqa-masofali tartib deb ataladi.
Maqoladagi asosiy tuzilmaviy birlik:
ko‘rinishida ifodalanadi.
Bu yerda:
- \(n\), Al atomining birinchi qo‘shnichilik sferasidagi jami O/OH koordinatsiya sonidir.
- \(m\), ushbu qo‘shnilar orasidagi OH− ligandlari sonidir.
- \(n-m\), O2− ligandlari sonidir.
Tadqiqotda Al atrofida asosan 4-, 5- va 6-koordinatsiyali tuzilmalar o‘rganiladi. Bir xil koordinatsiya sonida ham O va OH nisbati, bog‘ uzunliklari va geometrik buzilish o‘zgarishi mumkinligi sababli turli nearest-neighbour coordination sphere (NNCS) turlari yuzaga keladi.
Ushbu Tadqiqotdagi “Kvant” Ifodasi Kvant Kompyuterini Anglatadimi?
Yo‘q. Tadqiqotdagi kvant qatlami yadro elektroni chiqarilgan Al atomining elektron tuzilishi va yadro-teshigi ekranlanishini zichlik funksionali nazariyasi yordamida kvant-mexanik tarzda hisoblaydigan ∆Kohn–Sham yondashuvidir; maqolada kubit, kvant sxemasi, kvant protsessori yoki kvant hisoblash algoritmi qo‘llanilmagan.
XPS va HAXPES nimani o‘lchaydi?
X-ray Photoelectron Spectroscopy (XPS) materialga X-nur yuborib, yadro darajalaridan fotoelektronlarni chiqaradi. Tushayotgan foton energiyasi ma’lum va chiqayotgan elektronning kinetik energiyasi o‘lchanishi sababli yadro elektronining bog‘lanish energiyasini hisoblash mumkin.
Asosiy fotoelektron energiya munosabati:
ko‘rinishidadir.
\(h\nu\) tushayotgan X-nur fotonining energiyasidir. \(E_k^{PE}\) tashqariga chiqqan fotoelektronning kinetik energiyasidir. \(E_b^{PE}\) tegishli yadro darajasining bog‘lanish energiyasidir.
Hard X-ray Photoemission Spectroscopy (HAXPES) yuqoriroq foton energiyalaridan foydalangani uchun kinetik energiyasi yuqoriroq fotoelektronlar hosil qiladi va materialning kattaroq chuqurliklaridan ma’lumot olish imkonini beradi. Manbada qattiq Cr-Kα nurlanishi uchun taxminan 20–30 nm gacha yetishi mumkin bo‘lgan tekshiruv chuqurliklari qayd etilgan.
Auger elektroni qanday hosil bo‘ladi?
Yadro elektroni fotoelektrik hodisa orqali chiqarilganda atomning ichki qobig‘ida yadro teshigi paydo bo‘ladi. Yuqoriroq energiya darajasidagi boshqa elektron bu bo‘shliqni to‘ldirishi mumkin. Ushbu o‘tishda ajralib chiqqan energiya foton sifatida chiqish o‘rniga boshqa elektronni atomdan chiqarishga uzatilishi mumkin. Bu ikkinchi elektron Auger elektroni deb ataladi.
Manba Al uchun ayniqsa \(KL_{23}L_{23}\) turidagi Auger o‘tishlarini ko‘rib chiqadi. Bu yerda K qobig‘i 1s darajasini, L2 va L3 esa 2p darajalarining spin–orbital komponentlarini bildiradi.
O‘zgartirilgan Auger parametri
Manbaning Tenglama (1)i:
\(\alpha\): o‘zgartirilgan Auger parametridir va energiya birligi eV.
\(E_b^{PE}\): yadro-darajali fotoelektron bog‘lanish energiyasidir.
\(E_k^{AE}\): tegishli Auger elektronining kinetik energiyasidir.
Ushbu yig‘indining muhim afzalligi shundaki, bog‘lanish energiyasi va Auger kinetik energiyasidagi ayrim umumiy energiya-referens siljishlari bir-birini qisman kompensatsiya qiladi. Shu sababli manba \(\alpha\) ni X-nur manbasidan, tanlangan energiya referensidan va XPS paytida yuzaga kelishi mumkin bo‘lgan statik namuna zaryadlanishidan mustaqilroq, barqaror mahalliy elektron tuzilish ko‘rsatkichi deb ta’riflaydi.
Atomik va ekstra-atomik relaksatsiya o‘rtasidagi farq
Yadro teshigi hosil bo‘lganda musbat zaryadning ekranlanishi ikki asosiy hissaga ajraladi:
- Atomik relaksatsiya \(R^a\): yadro teshigining ayni atomdagi yadro va valent elektronlari tomonidan ekranlanishi.
- Ekstra-atomik relaksatsiya \(R^{ea}\): qo‘shni atom yoki ligandlarning elektron qutblanishi orqali hosil bo‘ladigan ekranlanish.
Manba ikki xil kimyoviy holat orasidagi Auger parametri o‘zgarishini:
ko‘rinishida ifodalaydi.
Bu tenglamada \(\Delta R\) ikki kimyoviy holat orasidagi jami yadro-teshigi relaksatsiya energiyasi farqidir.
Al uchun manba ekstra-atomik hissaning nima sababdan ustunligini alohida baholaydi. Moretti ning Al3+ gaz referensi uchun Auger parametri 1454.0 eV deb olinadi. Erkin neytral Al atomi uchun alohida tajribalardagi Al 2p bog‘lanish energiyasi 81.46 eV va KLL Auger kinetik energiyasi 1373.36 eV ishlatilganda:
hosil bo‘ladi.
Bu qiymat Al3+ gaz referensidan atigi +0.82 eV yuqori. Manba bu farqdan erkin Al atomida har bir valent elektronga taxminan 0.27 eV atomik relaksatsiya ta’sirini chiqaradi.
Al oksidlari va gidroksidlarida Bader tahlilida Al zaryadi taxminan +2.47, AlN da esa taxminan +2.39 bo‘lgani sababli Al da taxminan yarim elektron miqdorida valent zaryad qolishi va atomik relaksatsiya Auger parametriga taxminan 0.15 eV darajada hissa qo‘shishi mumkinligi baholanadi.
Bunga qarshi ravishda Al oksidlari, gidroksidlari va nitridlarining Al3+ gaz referensiga nisbatan umumiy Auger parametri farqi taxminan 6–12 eV oralig‘idadir. Shu sababli manba Al uchun:
chegarasidan foydalanadi va Tenglama (2) ni:
ko‘rinishiga keltiradi.
Muhim cheklov: Bu soddalashtirish umumiy metall qoidasi emas. Manba ayniqsa ko‘plab o‘tish metallarida \(R^{ea}\gg R^a\) farazi ishlamasligi mumkinligini ta’kidlaydi.
Nega Auger Parametri Amorf Alyuminaning Qisqa-Masofali Tartibiga Sezgir?
Al uchun Auger parametri farqining muhim qismi qo‘shni ligandlarning yadro teshigini qutblanish orqali ekranlashidan kelib chiqqani sababli Al–ligand masofalari, bog‘ burchaklari, koordinatsiya soni va O2−/OH− ligandlarining turli qutblanuvchanligi ekstra-atomik relaksatsiya energiyasini o‘zgartiradi; shuning uchun o‘lchangan \(\Delta\alpha_{\mathrm{Al}}\) mos sharoitlarda Al atomining eng yaqin qo‘shnichilik sferasidagi qisqa-masofali kimyoviy va geometrik muhitga sezgir bo‘ladi.
Ligand qutblanuvchanligi
Yadro teshigi qo‘shni ligandlarda elektr maydon hosil qiladi. Ligandning elektron buluti bu maydonga javoban siljib, induksiyalangan dipol moment hosil qilishi mumkin.
Manba Tenglama (4):
\(M_i\): \(i\)-ligandda induksiyalangan dipol momentidir.
\(\varepsilon_0\): vakuum dielektrik singdiruvchanligidir.
\(\zeta_i\): ligandning elektron qutblanuvchanlik hajmi bo‘lib, manbada ų birlikda ishlatiladi.
\(F_{L_i}\): yadro teshigi va boshqa induksiyalangan dipollar ta’sirida ligand sezadigan mahalliy elektr maydonni ifodalaydi.
Boshqa shartlar teng bo‘lganda, yuqoriroq \(\zeta_i\) qo‘llangan elektr maydonda kattaroq induksiyalangan dipol va natijada kuchliroq elektrostatik ekranlanish moyilligini anglatadi.
To‘liq elektrostatik Moretti modeli
Manba complete model uchun:
tenglamasidan foydalanadi.
\(r_i,r_j\): yadro teshigi joylashgan markaziy atom bilan tegishli ligandlar orasidagi masofalardir.
\(\zeta_i\): \(i\)-ligandning qutblanuvchanligidir.
14.4: ishlatilgan uzunlik va qutblanuvchanlik birliklari bilan natijani eV ga aylantiradigan manba modeli masshtab koeffitsiyentidir.
\(C_{ij}\): ligandlarning bir-biriga va markaziy atomga nisbatan geometriyasini ifodalovchi matritsa elementlaridir.
Manba:
va:
ta’rifidan foydalanadi.
Burchak hadi:
ko‘rinishidadir.
Bu matematik tuzilma modelga faqat “nechta ligand bor?” savolini emas, balki ligandlarning markaziy Al atomiga va bir-biriga nisbatan qanday burchak geometriyasini hosil qilishini ham kiritadi. Shu sababli full model amorf tuzilishdagi buzilgan koordinatsion muhitlarni bitta o‘rtacha kristall geometriyaga keltirmasdan ko‘rib chiqishi mumkin.
Soddalashtirilgan Moretti modeli
Yuqori simmetriyali holatlarda manba quyidagi farazlarni qiladi:
Bu holda Auger parametri farqi:
ko‘rinishida soddalashadi.
Geometrik omil:
bilan aniqlanadi.
\(D\), ayniqsa ligandlarda induksiyalangan dipollar orasidagi dipol–dipol itarilishini geometrik jihatdan hisobga oladi.
Amorf alyumina yuqori simmetriyali kristall bo‘lmagani sababli bu model to‘g‘ridan-to‘g‘ri bitta ideal muhitga qo‘llanmaydi. Mualliflar vaqt va tuzilma bo‘yicha o‘rtachalangan koordinatsiya va geometrik kattaliklardan foydalanib, soddalashtirilgan modelni amorf tuzilmalarga kengaytiradilar.
O va OH ligandlarining aralashish qoidasi
Amorf namunaning barcha qo‘shnilari bir xil ligand turi emas. Shu sababli o‘rtacha ligand qutblanuvchanligi:
ko‘rinishida hisoblanadi.
\(f_{\mathrm{OH}}\): Al ning birinchi qo‘shnichilik sferasidagi OH ligandlarining vaqt bo‘yicha o‘rtacha fraksiyasidir.
\(\zeta_{\mathrm O}\): O2− ligandlarining qutblanuvchanligidir.
\(\zeta_{\mathrm{OH}}\): OH− ligandlarining qutblanuvchanligidir.
Bayesian optimizatsiya natijasi:
deb topilgan.
Shuning uchun:
Bu munosabat O ga boy koordinatsion muhitlarning OH ga boy muhitlarga nisbatan kuchliroq ekstra-atomik ekranlanish hosil qilishining asosiy model sababidir.
To‘rtta asosiy elektrostatik model farazi
| Faraz | Mazmun | Tadqiqotdagi tekshiruv |
|---|---|---|
| #1 | Al uchun Auger siljishida ekstra-atomik relaksatsiya ustun: \(R^{ea}\gg R^a\). | Gaz referenslari, Al Auger parametrlari va Bader valent zaryadi orqali asoslanadi. |
| #2 | Yadro-teshigi ekranlanishidagi ligand qutblanishining muhim qismi birinchi qo‘shnichilik sferasi bilan tushuntirilishi mumkin. | ∆KS/FCH elektron zichligi qayta taqsimlanishi va radial zaryad tahlili bilan sinovdan o‘tkaziladi. |
| #3 | Soddalashtirilgan kristall-asosli model vaqt/tuzilma o‘rtachalari bilan amorf muhitlarga qo‘llanishi mumkin. | Full electrostatic model natijalariga yaqinligi orqali tekshiriladi. |
| #4 | O va OH ligandlarining o‘rtacha qutblanuvchanligi oddiy aralashish qoidasi bilan ifodalanishi mumkin. | Bayesian optimizatsiyali full-model natijalari bilan taqqoslanadi. |
∆Kohn–Sham usuli nima?
∆Kohn–Sham (∆KS) yondashuvi yadro elektroni chiqarilgan qo‘zg‘algan holatning jami energiyasi bilan asosiy holat jami energiyasi orasidagi farqdan foydalanib yadro-daraja bog‘lanish energiyasini hisoblaydigan DFT asosidagi total-energy difference usulidir.
Manbaning Tenglama (12)si:
\(i\): yadro elektroni chiqarilgan atomni ifodalaydi.
\(j\): yadro darajasini ifodalaydi.
\(n_{c,j}\): tegishli yadro darajasining elektron bandligidir.
\(n_v\): valent elektron populyatsiyasidir.
\(E^0\): asosiy holatning jami energiyasidir.
\(E^*\): yadro teshigi bo‘lgan qo‘zg‘algan holatning jami energiyasidir.
\(\Delta E_{\mathrm{corr}}\): core relaxation va semilocal DFT dan foydalanishga tegishli absolute binding-energy correction hadidir.
\(x\) ikki xil yadro-teshigi yondashuvini ajratadi:
- FCH — Full Core Hole: \(x=0\). Yadro elektroni tizimdan butunlay chiqariladi.
- XCH — eXcited electron and Core Hole: \(x=1\). Yadrodan chiqarilgan elektron valent/o‘tkazuvchanlik tomonida tizim ichida saqlanadi.
Tadqiqotda binding-energy hisoblari uchun XCH tanlangan. Elektron zichligi qayta taqsimlanishi va mahalliy yadro-teshigi ekranlanishini o‘rganish uchun esa FCH ishlatilgan.
Izolyatorlarda energiya referensi nega muammo tug‘diradi?
Metallarda Fermi darajasi yaxshi aniqlangan. Izolyatorlarda esa chekli band gap mavjud va Kohn–Sham Fermi darajasini band oralig‘ining qayerida referens qilish borasida noaniqlik yuzaga kelishi mumkin.
Manba XCH uchun:
tuzatishni beradi.
Manba izohiga ko‘ra \(E_{B,ij}^{1}\) va \(\varepsilon_{\mathrm{CBmin}}^{1}\) XCH hisobidan olinadi. Metallarda:
bo‘lgani uchun tuzatish ta’sir qilmaydi.
Izolyatorlarda esa \(\varepsilon_F\) asosiy-holat DFT band oralig‘ining o‘rta nuqtasi bilan yaqinlashtiriladi. Semilocal PBE band gap ni kichik baholashi sababli bu yondashuv ayniqsa keng band oralig‘iga ega izolyatorlarda muhim noaniqlik manbaidir.
∆KS hisoblash sozlamalari
| Band | Manbada ishlatilgan yondashuv |
|---|---|
| Workflow | AiiDA, aiida-qe-xspec va Quantum ESPRESSO |
| Exchange–correlation functional | PBE |
| Asosiy-holat pseudopotential | SSSP PBE efficiency v1.3 |
| Core-hole pseudopotentials | Al 1s, Al 2s, Al 2p va O 1s uchun maxsus yaratilgan |
| Binding-energy hisobi | XCH |
| Charge-density redistribution | FCH |
| Spin polarization | Faol |
| Wavefunction cutoff — FCH | 50 Ry ≈ 680 eV |
| Charge-density cutoff — FCH | 400 Ry ≈ 5442 eV |
| Gaussian smearing | 0.05 Ry ≈ 0.68 eV |
| Sapphire referens k-grid | 10 × 10 × 10 Monkhorst–Pack |
| Taxminiy k-point chiziqli oralig‘i | 0.036 Å−1 |
Metall va oksid ekranlanishi nega farq qiladi?
FCH–ground-state valent charge-density difference hisoblari metallik Al da yadro teshigi atrofida ixcham va taxminan sferik charge redistribution ni ko‘rsatadi. Buning sababi metalldagi erkin/delokallashgan elektron zichligining yuqoriroq bo‘lishidir.
Sapphire va bayerite kabi izolyator tuzilmalarda esa charge redistribution kengroq va ligand yo‘nalishli. Elektron zichligi o‘zgarishining eng muhim qismi birinchi Al–O qo‘shnichilik sferasi ichida shakllanadi.
Manba radial integrated charge difference ni:
bilan aniqlaydi.
Bu yerda \(\Delta\rho_v(r)\), yadro-teshikli FCH hisobi bilan asosiy holat orasidagi valent elektron zichligi farqining markaziy Al atomidan masofaga ko‘ra radial taqsimotidir.
Sapphire uchun taxminan 1.7 Å da taxminan \(0.85|e|\) kattalikdagi birinchi maksimum va taxminan 2.3 Å atrofida biroz pastroq ikkinchi maksimum qayd etiladi. Bayerite o‘xshash, ammo amplitudasi biroz pastroq xulq ko‘rsatadi. Metallik Al esa ikkinchi-nearest-neighbour radiusidan tashqarida ham ko‘proq screening charge tortadi.
Manba bu natijadan elektrostatik modelning birinchi-qo‘shnichilik ligand qutblanishiga oid ikkinchi farazini qo‘llab-quvvatlash uchun foydalanadi.
Al Auger parametri va screening strength
Manba Al3+ gaz referensiga nisbatan Auger parametri farqlarini:
| Muhit | \(\Delta\alpha_{\mathrm{Al}}\) |
|---|---|
| Metallik Al | 12.0 eV |
| Sapphire | 7.7 eV |
| Bayerite | 7.0 eV |
deb beradi.
Bu tartib manba DFT charge-redistribution tahlilidagi screening strength tartibiga mos deb ko‘riladi. Shu sababli tadqiqot \(\Delta\alpha\) ni yadro-teshigi ekranlanish kuchi uchun eksperimental proxy sifatida ishlatish mumkinligini taklif qiladi.
Bayesian optimizatsiya nega ishlatiladi?
Full electrostatic model har bir sinov qutblanuvchanlik jufti uchun barcha MD snapshots dagi Auger parametri taqsimotini qayta baholashi hisoblash jihatidan qimmat. Bayesian optimizatsiya qimmat objective function larda oz sonli baholash bilan istiqbolli parametr hududlarini tanlash uchun Gaussian-process asosidagi ehtimollik modelidan foydalanadigan optimizatsiya yondashuvidir.
Manbaning objective function i:
ko‘rinishidadir.
Bu tuzilma manfiy squared-error yig‘indisidir. Bayesian optimizatsiya \(F\) ni maksimum qilishga intilgani sababli tajriba va bashorat orasidagi kvadrat-xato yig‘indisini minimumga olib keladi.
Umumiy usul bo‘limida O-asosli ligandlar uchun qabul qilingan qutblanuvchanlik oralig‘i 0.9–3.2 ų deb berilgan. Full modelning qimmat optimizatsiyasida esa mualliflar kutilgan qiymatlar 1–3 ų oralig‘ida ekanini qabul qilib, torroq chegaralar va 34 optimization step dan foydalangan.
Full-model optimumi:
deb topiladi.
Bu qiymatlar simplified model dan olingan mos qiymatlardan mos ravishda atigi taxminan %0.2 va %1.7 kichik. Full model objective value jihatidan biroz yaxshiroq eksperimental moslik bersa-da, ikki modelning qutblanuvchanlik natijalari bunchalik yaqin bo‘lishi vaqt va tuzilma bo‘yicha o‘rtachalangan simplified model amorf alyumina uchun kutilmagan darajada kuchli yondashuv ekanini qo‘llab-quvvatlaydi.
Nega Cryo-XPS Tavsiya Etiladi?
Cryo-XPS/HAXPES haroratga bog‘liq atom tebranishlari ekstra-atomik relaksatsiya energiyasi va spektral chiziq taqsimotlariga qo‘shadigan termal kengayishni kamaytirib, harorat pasayganda ham amorf materialda saqlanib qoladigan haqiqiy tuzilmaviy geterogenlikni yanada aniq ko‘rsatishi mumkinligi sababli tavsiya etiladi; tadqiqot buni hali amalga oshirilgan yangi cryo-XPS tajribasi natijasi sifatida emas, balki simulyatsiyalar qo‘llab-quvvatlaydigan eksperimental imkoniyat sifatida taqdim etadi.
Kristallar va amorf tuzilmalarning haroratga javobi
Manba sapphire va bayerite uchun \(R^{ea}\) taqsimotlari kristall davriylik va cheklangan tuzilmaviy xilma-xillik sababli amorf tuzilmalarnikidan torroq ekanini ko‘rsatadi.
Harorat oshgani sari kristallarda termal tebranishlar taqsimotni kengaytiradi. Aksincha, \(-263^\circ\mathrm C\) kabi kriogen haroratlarda sapphire taqsimoti juda torayadi va ikki xil Al–O bog‘ uzunligiga bog‘liq nozik tuzilma ko‘rinadigan bo‘ladi.
Amorf alyumina namunalari harorati \(-263^\circ\mathrm C\) gacha tushirilganda esa taqsimot to‘liq toraymaydi. Manbaning talqini shuki: termal tebranishlar katta darajada kamaytirilgandan keyin qoladigan kenglik amorf materialdagi 4-, 5- va 6-koordinatsiyali, O/OH tarkibi turlicha va geometrik buzilgan mahalliy Al muhitlarining haqiqiy tuzilmaviy xilma-xilligidan kelib chiqadi.
\(-173^\circ\mathrm C\) da amorf namunalarda \(R^{ea}\) taqsimotlarining asimmetriyasi aniqroq bo‘ladi. H/Al = 2 va H/Al = 0.2 namunalarining skewness yo‘nalishlari o‘rtacha qiymatga nisbatan qarama-qarshi; H/Al = 1 oraliq xulq ko‘rsatadi.
Shu sababli mualliflar yetarli eksperimental energiya ajrata olish qobiliyati ta’minlansa, cryo-XPS/HAXPES amorf oksidlarda ma’lum mahalliy tuzilma birliklarini ajratish uchun ishlatilishi mumkinligini taklif qiladilar.
Tadqiqot Usuli va Natijalari
Eksperimental ma’lumotlar bazasi
Tadqiqot Cancellieri va hamkasblari avval nashr etgan ALD amorf alyumina ma’lumotlar to‘plamidagi:
- Al Auger parametri o‘zgarishlari,
- H/Al stoxiometriyasi,
- ALD o‘stirish harorati,
- zichlik o‘lchovlari
asosida qurilgan.
Shu sababli tadqiqot butunlay yangi XPS/HAXPES tajribalaridan iborat emas. Yangi ilmiy hissaning muhim qismi mavjud eksperimental kimyoviy-holat ma’lumotlarini atomistik modellashtirish, ∆KS DFT va full electrostatic relaxation model bilan qayta talqin qilishdir.
Molekulyar dinamika simulyatsiyalari
| Band | Manba qiymati / usuli |
|---|---|
| MD dasturi | LAMMPS |
| Atomlararo potensial | Matlantis PreFerred Potential (PFP), graph neural network potential |
| Dispersion correction | Becke–Johnson D3 |
| Timestep | 0.5 fs |
| Thermostat | Nosé–Hoover, damping 0.05 ps |
| Barostat | Parrinello–Rahman, damping 0.5 ps |
| Chegara shartlari | Barcha yo‘nalishlarda davriy |
| Boshlang‘ich tuzilma oilasi | Bayerite dan hosil qilingan tuzilmalar |
| H miqdorini sozlash | OH–H juftlarini charge neutrality saqlangan holda tasodifiy chiqarish |
| Birinchi NVT equilibration | \(T_{\mathrm{ALD}}\) da 50 ps |
| Quench harorati | \(T_E=27^\circ\mathrm C\) |
| Birinchi NpT equilibration | 50 ps |
| Qo‘shimcha NpT equilibration | 50 ps |
| Production tahlili | Har bir tuzilmadan muntazam oraliqlarda 1000 snapshot |
Nega 0.5 fs timestep ishlatilgan?
Manba standartdan past 0.5 fs timestep tanlovini ikki sabab bilan izohlaydi: amorf tuzilishda real bo‘lmagan tez vodorod harakati artefaktlarining oldini olish va tizimdagi turli degrees of freedom o‘rtasida energiya teng taqsimlanishining ishonchliroq bo‘lishini ta’minlash.
PFP mashina o‘rganishiga asoslangan potensiali
PreFerred Potential (PFP) grafik neyron tarmog‘iga asoslangan universal interatomic potential dir. Manba PFP 72 elementgacha bo‘lgan kombinatsiyalarni qo‘llab-quvvatlaydigan va 32 milliondan ortiq DFT dan hosil qilingan tuzilmani o‘z ichiga olgan keng o‘quv ma’lumotlar bazasiga tayanganini bildiradi.
Biroq maqola “universal” ifodasini shartsiz haqiqiylik kafolati sifatida ishlatmaydi. Mualliflar har qanday atomlararo potensial singari PFP ham tegishli tizim va xossa uchun alohida tekshirilishi kerakligini ta’kidlaydilar.
Amorf tuzilmalar qanday yaratildi?
Boshlang‘ich tuzilma crystalline Al-trihydroxide bayerite dan hosil qilingan. Eksperimental maqsad H/Al nisbatiga erishish uchun OH guruhlari va ularga bog‘liq H atomlari stoxiometrik OH–H juftlari ko‘rinishida tasodifiy chiqarilgan.
Umumiy elektr neytralligini saqlash ayniqsa muhim; manba PFP formal jihatdan turli stoxiometriyalarga ruxsat bersa ham, hisoblash ishonchliligi uchun charge neutrality cheklovi qo‘llanganini bildiradi.
Keyin hujayra vektorlari isotropic tarzda masshtablangan, zichlashish va bond reconstruction ning equilibration davomida sodir bo‘lishiga imkon berilgan.
Koordinatsion muhitning ALD harorati bilan o‘zgarishi
27 °C ALD sharoitiga mos amorf modelda 4-, 5- va 6-koordinatsiyali Al muhitlari taxminan taqqoslanadigan nisbatlarda mavjudligi qayd etiladi.
ALD o‘stirish harorati 50, 120, 150 va 200 °C gacha oshgani sayin eksperimental H tarkibi kamayadi. Simulyatsiyalarda shu bilan birga 6-koordinatsiyali Al muhitlari ulushi kamayadi va ayniqsa 5-koordinatsiya ustunroq bo‘ladi.
∆KS natijalari qanchalik muvaffaqiyatli?
∆KS/XCH hisoblari Al 1s, Al 2s, Al 2p va O 1s bog‘lanish energiyalarida metallik Al dan ko‘proq oksidlangan muhitlarga o‘tishda energiya o‘sishining yo‘nalishini to‘g‘ri qayd etadi.
Ammo izolyator fazalar o‘zaro taqqoslanganda xato aniqroq ko‘rinadi. Ayniqsa Al 2s, Al 2p va O 1s darajalarida bayerite va amorf namuna qiymatlari sapphire ga nisbatan tajriba bilan bir xil tartibda chiqmaydi.
Shu sababli tadqiqot xulosasi:
- ∆KS metall–izolyator farqi va screening physics ni qayd etishda foydalidir.
- Bir-biriga juda o‘xshash izolyator polymorphs orasida aniq chemical-state assignment uchun hozirgi energiya referenslash usuli yetarli bo‘lmasligi mumkin.
Manba, shuningdek, izolyator namunalarda differential charging va energiya shkalasi kalibrlash muammolari sababli eksperimental absolute binding energies 2–3 eV gacha yetadigan xatolarga duch kelishi mumkinligini ta’kidlaydi.
Full model va simplified model taqqoslanishi
Full model Bayesian optimizatsiyada 34 step bilan:
natijasini beradi.
Bu qiymatlar simplified model natijalaridan atigi taxminan %0.2 va %1.7 farq qiladi. Full model objective function jihatidan biroz yaxshiroq experimental agreement beradi.
Manba bu yaqinlikni hatto amorf tuzilma uchun ham time- and structure-averaged geometric descriptors va ligand mixture rule ishlatadigan simplified model farazlari to‘liq modelga nisbatan qo‘llab-quvvatlangan deb talqin qiladi.
H tarkibiga bog‘liq mahalliy tuzilma evolyutsiyasi
| H/Al | Manbada ajralib turadigan tuzilmaviy xulq |
|---|---|
| 2 | Octahedral [Al(OH)6] muhitlari ustun; 4- va 5-koordinatsiyali muhitlarda ham OH to‘planishi kuzatiladi. |
| 1 | [Al(OH)6] muhitlari endi uchramaydi; OH ligandlari asosan 4- va 5-koordinatsiyali Al NNCS lariga bir tekisroq taqsimlanadi. |
| 0.2 | 4- va 5-koordinatsiyali Al muhitlari ustun va ular ko‘pincha faqat bitta OH ligandini o‘z ichiga oladi. |
Manba H/Al ≤ 1 bo‘lganda H atomlari odatda 4- va 5-koordinatsiyali Al muhitlariga bir tekisroq taqsimlanishini; H/Al nisbati yuqoriroq bo‘lganda esa vodorod 6-koordinatsiyali Al muhitlarida to‘planishga moyilligini bildiradi.
Mualliflar yuqori H tarkibida bu xulqni Al-hydroxide, ehtimol boehmite AlOOH tomon solid-state transformation ning dastlabki tuzilmaviy belgisi deb talqin qiladilar. Bu ifoda boehmite kristali bevosita eksperimental ravishda hosil bo‘lganini anglatmaydi.
Koordinatsiya soni \(R^{ea}\) ga qanday ta’sir qiladi?
Manba H/Al = 2 namunasida 5- va 6-koordinatsiyali NNCS taqsimotlari taxminan 3.5 eV atrofida o‘xshash mean/mode qiymatlarga ega ekanini, 4-koordinatsiyali muhitlar esa taxminan 4.1 eV tomon 0.5 eV dan ko‘proq siljiganini bildiradi.
Umumiy tendensiyada pastroq coordination number va/yoki yuqoriroq OH ligand soni \(R^{ea}\) taqsimotining pastroq tomoni bilan bog‘lanadi.
H miqdori kamayib, O ligand fraksiyasi oshgani sayin:
bo‘lgani sababli taqsimotlarning ayniqsa 5- va 6-koordinatsiyali komponentlari yuqoriroq \(R^{ea}\) tomon kengayadi.
Al 2p chizig‘i asimmetriyasi H tarkibini ko‘rsatishi mumkinmi?
Manba cryo-XPS bilan thermal broadening kamaytirilganda Al 2p core-level peak shape ning asymmetry/skewness tuzilishi H tarkibi haqida qo‘shimcha ma’lumot bera olishini taklif qiladi.
Biroq asimmetrik XPS chiziqlari faqat mahalliy tuzilmaviy geterogenlikdan kelib chiqmasligini ham alohida qayd etadi. Satellite structures, vibrational excitations, multi-electron excitations va metallik valence bands dagi electron-hole pair creation ham asimmetrik chiziq shakllarini hosil qilishi mumkin.
Shuning uchun faqat peak skewness yordamida vodorod miqdori bevosita va yagona tarzda aniqlangan emas.
Zichlik kamayishi va Auger parametri ko‘rmaydigan tuzilma masshtabi
H tarkibi oshganda amorf alyumina zichligi taxminan %20–25 kamayadi, o‘rtacha Al–O bog‘ uzunligidagi ortish esa atigi taxminan %2 deb baholangan.
Manba bu katta zichlik pasayishini faqat birinchi-qo‘shni bog‘ uzunligi bilan tushuntirish mumkin emasligini va randomly interconnected corner-sharing \([\mathrm{AlO}_n]\) polyhedra tarmog‘i orasida ko‘proq free volume paydo bo‘lishi kerakligini ta’kidlaydi.
Bu farq juda muhim:
- Al Auger parametri: asosan qisqa-masofali birinchi-qo‘shnichilik muhitiga sezgir.
- Zichlik: polyhedra orasidagi o‘rta-masofali packing/free-volume o‘zgarishlariga ham sezgir.
Shuning uchun tadqiqot Auger parametri amorf tuzilmaning barcha masshtablarini bir o‘zi o‘lchaydi deb da’vo qilmaydi.
Simulyatsiya Qilingan 727 °C Tavlash Haqiqiy Faza O‘tish Harorati Sifatida Talqin Qilinishi Kerakmi?
Yo‘q. H/Al = 2 modelini 727 °C gacha 1 ns ichida qizdirish va 1 ns tavlash haqiqiy eksperimental o‘zgarish kinetikasini ayni vaqt masshtabida taqlid qilish uchun emas, balki daqiqalar–soatlar davom etishi mumkin bo‘lgan sekin strukturaviy o‘zgarishlarni nanosekundlik molekulyar-dinamika vaqt oynasida kuzatiladigan qilish uchun tanlangan tezlashtirilgan simulyatsiya protokolidir.
Termik parchalanish protokoli
Vodorodga eng boy:
amorf polimorf tanlanadi.
Manba protokoli:
- Boshlanish: taxminan 25 °C.
- Qizdirish: 1 ns ichida 727 °C, ya’ni 1000 K.
- Tavlash: 727 °C da qo‘shimcha 1 ns.
- Simulyatsiya hujayrasi: katta ALD plyonka yuzasining normal yo‘nalishdagi bo‘shashishini taqlid qilish uchun z-yo‘nalishda relaksatsiyaga ruxsat beriladi.
Manba 200 °C atrofidagi kristallanish kinetikasi eksperimental ravishda daqiqalar–soatlar masshtabida bo‘lishi mumkinligini, bu vaqt MDning nano–mikrosekund masshtabidan ancha yuqori ekanini ta’kidlaydi. 727 °C tanlovi ushbu kinetik-vaqt-masshtabi muammosiga qaratilgan hisoblash tezlashtirishidir.
Auger parametri va suv hosil bo‘lishi
Qizdirish davomida bashorat qilingan \(\Delta\alpha_{\mathrm{Al}}\) taxminan:
ortadi.
Manbaning mexanistik izohi shuki, qizdirish vaqtida ayrim OH ligandlari O ligandlariga aylanadi va:
bo‘lgani sababli ekstra-atomik ekranlanish kuchayadi.
Suv molekulalari uchun ikki xarakterli harorat kuzatiladi:
| Harorat | Manbada kuzatilgan hodisa |
|---|---|
| Taxminan 237 °C | Amorf matritsa ichida dastlabki barqaror suv molekulalarining aniq ko‘rina boshlashi. |
| Taxminan 577 °C | Suv miqdori va molekulyar harakatchanlik ortishi bilan bo‘shliq va suv pufakchasi rivojlanishining sezilarli tezlashishi. |
| 727 °C | Qizdirishning yakuniy harorati va undan keyingi 1 ns tavlash harorati. |
Tavlash davomida suv soni va Auger parametri signalining taxminiy barqarorlashuvi manba tomonidan hajmiy faza-o‘tish ketma-ketligida metastabil tuzilma hosil bo‘lishi doirasida talqin qilinadi.
Tadqiqot qo‘llab-quvvatlaydigan natijalar
- Al oksid/gidroksid muhitlarida Auger parametri farqlarining muhim qismi ekstra-atomik yadro-teshigi relaksatsiyasi bilan bog‘lanishi mumkin.
- O2− va OH− ligandlari uchun turli elektron polarizatsiyalanuvchanliklar zarur bo‘lib, manba optimallashtirishida \(\zeta_{\mathrm O}>\zeta_{\mathrm{OH}}\) aniqlangan.
- To‘liq elektrostatik model bilan vaqt-/tuzilma-bo‘yicha o‘rtachalangan soddalashtirilgan model natijalari bir-biriga yaqin.
- ∆KS hisoblari metall–izolyator yadro-daraja siljishining yo‘nalishi va umumiy masshtabini qamrab oladi.
- ∆KS/FCH zaryad qayta taqsimlanishi metall Al bilan oksid/gidroksid ekranlanish tuzilmalari o‘rtasidagi farqni ko‘rsatadi.
- Amorf tuzilmalardagi \(R^{ea}\) taqsimoti kengligining muhim qismi termik tebranishdan emas, strukturaviy xilma-xillikdan kelib chiqadi.
- H miqdori kamaygan sari 6-koordinatsiyali OH-ga boy muhitlarning ahamiyati kamayadi, 4- va 5-koordinatsiyali O-ga boy muhitlar aniqroq bo‘ladi.
- Simulyatsiya qilingan qizdirish davomida \(\Delta\alpha_{\mathrm{Al}}\) suv hosil bo‘lishi va kimyoviy parchalanish bilan birga o‘zgaradi.
- Al Auger parametri tegishli eksperimental sharoitlarda vodorodlangan amorf alyuminadagi termik parchalanishni kuzatish uchun nomzod eksperimental ko‘rsatkich bo‘lishi mumkin.
Tadqiqot qo‘llab-quvvatlamaydigan natijalar
- Tadqiqot kvant kompyuteri yoki kvant hisoblash ustunligini ko‘rsatmaydi.
- ∆KS barcha izolyator alyumina/gidroksid fazalarini miqdoriy jihatdan xatosiz ajrata olmaydi.
- Auger parametri amorf materialning barcha o‘rta- va uzoq-masofali tuzilishini yakka o‘zi o‘lchamaydi.
- 727 °C simulyatsiya harorati haqiqiy plyonka uchun bevosita eksperimental parchalanish chegarasi emas.
- 237 °C va 577 °C hodisalari ushbu tadqiqotda mustaqil eksperimental XPS o‘lchovlari bilan tasdiqlanmagan.
- Cryo-XPS bilan bashorat qilingan nozik tuzilma ushbu tadqiqot doirasida yangi kriogen XPS tajribasi bilan kuzatilmagan.
- H/Al bilan XPS cho‘qqi asimmetriyasi o‘rtasida bir qiymatli vodorod kalibrlash egri chizig‘i yaratilmagan.
- Yuqori H miqdorida boehmite tomon strukturaviy moyillik kuzatilishi haqiqiy boehmite kristall fazasi eksperimental ravishda hosil bo‘lganining bevosita isboti emas.
- Al uchun tasdiqlangan ekstra-atomik-dominant elektrostatik yondashuv barcha o‘tish-metall birikmalariga umumlashtirilmaydi.
Tadqiqotning kuchli tomonlari
- Eksperimental XPS/HAXPES, atomistik MD, kvant-mexanik DFT va klassik elektrostatik model yagona talqin doirasida bog‘langan.
- Model farazlari bevosita fizik va atomistik tekshiruvlar bilan sinovdan o‘tkazilgan.
- Amorf tuzilmani bitta o‘rtacha koordinatsiya bilan ifodalash o‘rniga turli NNCS turlarining taqsimotlari o‘rganilgan.
- 1000 MD snapshot orqali termik fluktuatsiyalar va strukturaviy tartibsizlik birgalikda hisobga olingan.
- To‘liq model bilan soddalashtirilgan model taqqoslangan.
- Yadro-teshigi zaryad-zichligi qayta taqsimlanishi bevosita ∆KS/FCH hisoblari bilan o‘rganilgan.
- Termik parchalanish uchun atom trayektoriyalari, kimyoviy muhit va bashorat qilingan XPS/Auger kuzatiladigan kattalik o‘rtasida bog‘lanish yaratilgan.
- Simulyatsiya kirishlari va trayektoriyalari uchun Materials Cloud ma’lumotlariga kirish ta’minlangan.
Asosiy uslubiy cheklovlar
- ∆KS/PBE mutlaq bog‘lanish energiyalari, ayniqsa keng band-gap izolyatorlarda energiya-referens va band-gap xatolariga sezgir.
- Eksperimental izolyator-namuna XPS bog‘lanish energiyalariga differensial zaryadlanish va kalibrlash muammolari ta’sir qilishi mumkin.
- To‘liq elektrostatik model asosan birinchi-qo‘shni ligand ekranlanishiga qaratilgan.
- Soddalashtirilgan model amorf tuzilma uchun vaqt- va tuzilma-bo‘yicha o‘rtachalangan deskriptorlardan foydalanadi; alohida atomlarning barcha geometrik tafsilotlarini saqlamaydi.
- MD atomlararo o‘zaro ta’sirlarni mashinali o‘rganish potensiali bilan ifodalaydi; ab initio MD emas.
- PFP universal model bo‘lsa ham, barcha mumkin bo‘lgan amorf alyumina sharoitlarida avtomatik aniqlik kafolati yo‘q.
- Termik parchalanish simulyatsiyasi nanosekundlik vaqt masshtabi sabab eksperimental jarayondan ancha yuqori harorat bilan tezlashtirilgan.
- Simulyatsiya hujayrasi hajmiy/davriy tasvirlashdan foydalanadi; haqiqiy ALD yupqa plyonkasining barcha sirt, interfeys va substrat ta’sirlarini bevosita o‘z ichiga olmaydi.
- Cryo-XPS va real-vaqt tavlash XPS tasdiqlashlari kelajakda bajarilishi kerak bo‘lgan tajribalar bo‘lib qolmoqda.
Kelajakdagi tadqiqot yo‘nalishlari
Manba vodorodlangan alyumina plyonkalarini nazorat qilinadigan tavlash davomida real-vaqt XPS o‘lchovlari bilan kuzatishni va \(\Delta\alpha_{\mathrm{Al}}\) bilan faza parchalanishi o‘rtasidagi bashorat qilingan korrelyatsiyani bevosita sinashni muhim keyingi qadam sifatida ko‘rsatadi.
Izolyator kimyoviy muhitlari o‘rtasida yuqoriroq miqdoriy farqlash uchun ∆KS/DFT energiya-referens usulini takomillashtirish zarur.
Doirani Si va Mg oksidlari kabi ekstra-atomik ekranlanish muhim bo‘lgan boshqa kationli oksid tizimlariga kengaytirish ham taklif qilinadi.
Manba va Usul Haqida Izoh
Asl sarlavha: Bridging classical and quantum interpretation of chemical state analysis by XPS/HAXPES to resolve short-range order in amorphous alumina films.
Mualliflar: Simon Gramatte; Xing Wang; Michael Alejandro Hernández Bertrán; Claudia Cancellieri; Giovanni Pizzi; Deborah Prezzi; Iurii Timrov; Olivier Politano; Ivo Utke; Lars P. H. Jeurgens; Vladyslav Turlo.
Yuklangan manba versiyasi: arXiv:2408.08255v2 [cond-mat.mtrl-sci], 20 Avgust 2025. PDFda shuningdek 21 Avgust 2025 sanasi ham mavjud.
Taqrizdan o‘tgan yakuniy nashr: Journal of Materials Chemistry A, 2026, Volume 14, 15364–15385.
Maqola turi: Paper.
DOI: 10.1039/D5TA08586A.
Nashriyot: Royal Society of Chemistry.
Yuborilgan sana: 22 Oktabr 2025.
Qabul qilingan sana: 11 Fevral 2026.
Ilk nashr sanasi: 11 Mart 2026.
Taqriz holati: Taqrizdan o‘tgan va nashr etilgan tadqiqot. Ilmiy bayonning asosiy manbasi foydalanuvchi taqdim etgan arXiv v2 PDFdir.
Litsenziya: Yakuniy RSC versiyasi Creative Commons Attribution 3.0 Unported Licence (CC BY 3.0) ostida ochiq kirishlidir.
Corresponding author — yuklangan preprint: Vladyslav Turlo.
Corresponding authors — yakuniy RSC yozuvi: Simon Gramatte va Vladyslav Turlo.
Teng hissa: Yuklangan manbada equal-contribution / co-first-author bayonoti ko‘rinmaydi.
Muassasalar: Empa – Swiss Federal Laboratories for Materials Science and Technology; Laboratoire Interdisciplinaire Carnot de Bourgogne / CNRS / Université de Bourgogne; MARVEL; Paul Scherrer Institute / PSI Center for Scientific Computing, Theory, and Data; CNR-NANO Modena; Empa Laboratory for Mechanics of Materials and Nanostructures.
Tadqiqot sohasi: Sirt/interfeys tahlili, XPS/HAXPES, hisoblash materialshunosligi, amorf oksidlar, zichlik-funksional nazariyasi va atomistik modellashtirish.
Tadqiqotning ilmiy turi: Avval nashr etilgan eksperimental XPS/HAXPES ma’lumotlari bilan yangi atomistik va kvant-mexanik hisoblarni birlashtiruvchi, eksperimental ma’lumotlar bilan qo‘llab-quvvatlangan hisoblash materialshunosligi tadqiqoti.
Asosiy eksperimental kuzatiladigan kattalik: Al modified Auger parameter, \(\alpha_{\mathrm{Al}}\), va uning turli kimyoviy holatlar orasidagi o‘zgarishi \(\Delta\alpha_{\mathrm{Al}}\).
Asosiy nazariy kattalik: Extra-atomic relaxation energy \(R^{ea}\).
Asosiy strukturaviy birlik: Al atomining nearest-neighbour coordination sphere’i va \([\mathrm{Al(O)}_{n-m}(\mathrm{OH})_m]\) mahalliy tuzilma birliklari.
Asosiy atomistik usul: LAMMPS molekulyar dinamikasi va PFP+D3 machine-learning interatomic potential.
Asosiy DFT usuli: ∆Kohn–Sham, XCH binding-energy hisoblari va FCH charge-density redistribution hisoblari.
DFT dasturiy infratuzilmasi: AiiDA, aiida-qe-xspec va Quantum ESPRESSO.
Exchange–correlation functional: PBE.
Asosiy elektrostatik model: Moretti extra-atomic core-hole relaxation modeli; complete va simplified formulations birgalikda baholangan.
Bayesian optimallashtirish parametrlari: O2− va OH− ligand polarizatsiyalanuvchanliklari.
Full-model optimal polarizatsiyalanuvchanliklari: \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) va \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\).
MD timestep: 0.5 fs.
Production sampling: Har bir tuzilma uchun 1000 snapshot.
Thermal-decomposition simulation: H/Al = 2 modelini taxminan 25 °C dan 727 °C gacha 1 ns ichida qizdirish va 727 °C da yana 1 ns annealing.
Simulyatsiyani talqin qilish chegarasi: 727 °C va nanosecond heating protocol haqiqiy eksperimental o‘zgarish harorati yoki kinetikasi sifatida bevosita talqin qilinmasligi kerak.
Statistik gipoteza testi: Tadqiqot klassik p-qiymati / confidence interval asosidagi eksperimental gipoteza testi emas. Bayesian optimization va Gaussian-process modeling hisoblash vositalari sifatida qo‘llanadi.
Ma’lumotlar mavjudligi — yuklangan preprint: Materials Cloud DOI 10.24435/materialscloud:9v-61.
Ma’lumotlar mavjudligi — yakuniy RSC versiyasi: Materials Cloud DOI 10.24435/materialscloud:1p-1m.
Manfaatlar to‘qnashuvi: Yakuniy RSC versiyasi manfaatlar to‘qnashuvi yo‘qligini bildiradi. Yuklangan preprintda alohida conflict-of-interest bo‘limi ko‘rinmaydi.
Muallif hissalari: Yuklangan preprintda alohida CRediT / Author Contributions bo‘limi ko‘rinmaydi.
Moliyalashtirish: NCCR MARVEL / Swiss National Science Foundation grant 205602; Swiss National Science Foundation R'Equip Proposal No. 206021 182987; Iurii Timrov uchun SNSF Project Funding grant 200021-227641 va 200021-236507. Hisoblash resurslari Swiss National Supercomputing Centre Alps tizimi orqali MARVEL project ID mr30 doirasida ishlatilgan.
Tashakkur: Manba Prof. Giuliano Moretti va Prof. Patrik Hoffmann’ga ilmiy fikr almashinuvi va takliflari uchun minnatdorlik bildiradi.
Supplementary Information izohi: Taqrizdan o‘tgan RSC nashrining alohida Supplementary Information PDFi mavjud. Foydalanuvchi taqdim etgan 26 sahifalik asosiy manba fayli ushbu alohida qo‘shimcha PDFni o‘z ichiga olmagani uchun Verianla matni qo‘shimcha materialdan faqat asosiy maqolada ochiq bayon qilingan ma’lumotlar bilan cheklangan.
Izoh qoldiring
E-pochta manzilingiz chop etilmaydi. Majburiy maydonlar * bilan belgilangan