


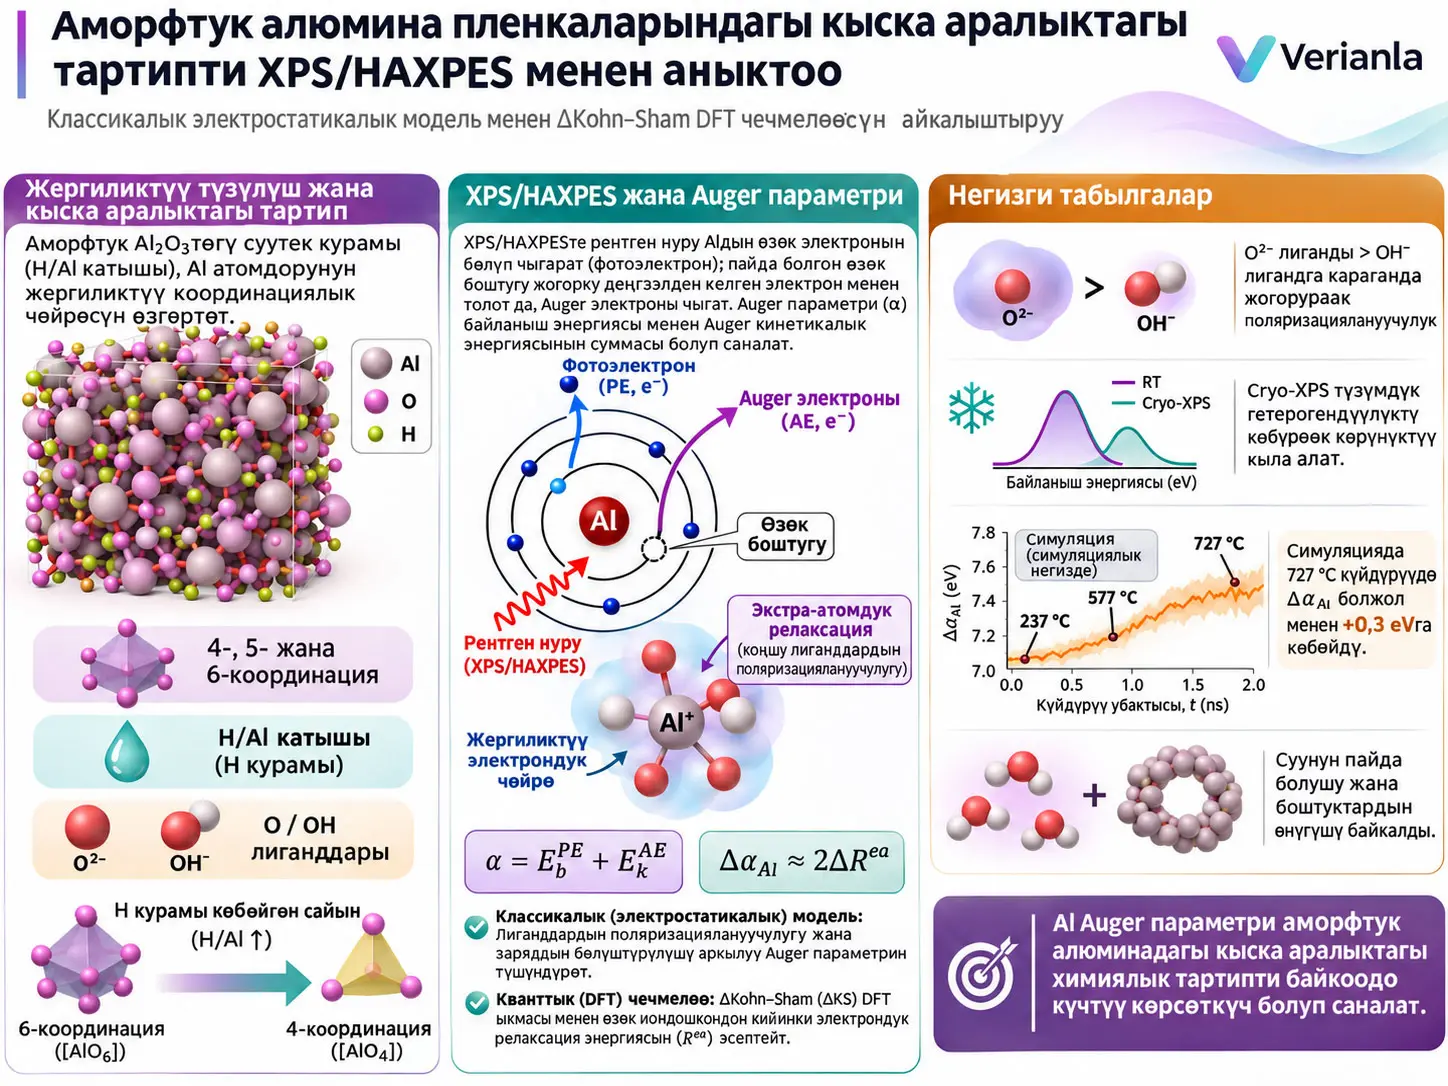
Өзгөртүлгөн Auger параметри (modified Auger parameter, \(\alpha\)) — бир эле элементке таандык өзөк-деңгээлдеги фотоэлектрон сызыгынын байланыш энергиясы менен ага байланышкан Auger электронунун кинетикалык энергиясынын суммасынан түзүлгөн жана жергиликтүү электрондук чөйрөгө, ошондой эле өзөк-тешиктин акыркы-абал релаксациясына сезгич XPS/HAXPES химиялык абал көрсөткүчү. Бул изилдөө атомдук катмар менен чөктүрүү (atomic layer deposition, ALD) менен байланышкан суутектүү аморфтук алюмина түзүлүштөрүн түшүнүү үчүн эксперименттик XPS/HAXPES маалыматтарын, машиналык үйрөнүүгө негизделген атом аралык потенциал менен жүргүзүлгөн молекулалык динамика (MD) симуляцияларын, ∆Kohn–Sham тыгыздык функционалы теориясынын эсептөөлөрүн жана классикалык электростатикалык өзөк-тешик релаксация моделин бир илимий алкакта бириктирет.
Изилдөөнүн негизги көйгөйү — аморфтук алюмина сыяктуу кең тыюу салынган зонасы бар тартипсиз оксиддерде бири-бирине жакын химиялык байланыш чөйрөлөрүн жана кыска аралыктагы тартипти түздөн-түз айырмалоо кыйын. Аморфтук катуу затта бир эле элементтин атомдору 4-, 5- же 6-координациялуу түзүлүштөрдү, ар башка Al–O байланыш узундуктарын жана ар башка O2−/OH− лиганддык курамдарды көрсөтүшү мүмкүн. Бул жергиликтүү түзүлүштүк ар түрдүүлүктү классикалык кристалл фазалардагыдай бир эле так координация чөйрөсүнө түшүрүүгө болбойт.
Макаланын аталышындагы “квант” деген түшүнүк кванттык компьютер колдонулганын билдирбейт. Квант-механикалык бөлүк Al атомунан өзөк электрону чыгарылганда пайда болгон өзөк тешигинин айланасындагы электрондук кайра түзүлүүнү ∆Kohn–Sham DFT менен эсептөөгө негизделет. Классикалык бөлүк болсо бул өзөк тешиги кошуна лиганддарда пайда кылган индукцияланган диполдорду жана экстра-атомдук релаксация энергиясын электростатикалык поляризация модели менен сүрөттөйт.
Изилдөөнүн маанилүү физикалык натыйжасы — Al оксиддери жана гидроксиддери үчүн Al өзөк-тешигинин релаксация энергиясынын өзгөрүшү көбүнчө кошуна лиганддардын поляризациясынан келип чыккан экстра-атомдук релаксация менен аныкталышы мүмкүн. Булакта колдонулган чектөөдө Auger параметринин өзгөрүшү:
түрүнө жөнөкөйлөтүлөт. Ошентип, ар башка аморфтук алюмина жергиликтүү чөйрөлөрүнүн ортосундагы Auger параметринин өзгөрүштөрү Al атомунун эң жакын коңшулук сферасындагы координация, байланыш геометриясы жана O/OH лиганддарынын поляризациялануучулугу менен байланыштырылышы мүмкүн.
Bayesian оптималдаштыруу аркылуу толук электростатикалык моделге ылайыкташтырылган лиганд поляризациялануучулуктары OH− үчүн \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) жана O2− үчүн \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\) деп табылган. O лиганддын жогорку поляризациялануучулугу O га бай жергиликтүү чөйрөлөргө өзөк тешигин экстра-атомдук жактан күчтүүрөөк экрандоого мүмкүндүк берет.
∆Kohn–Sham DFT эсептөөлөрү металлдык Al менен оксид/гидроксид чөйрөлөрүнүн ортосундагы чоң өзөк-деңгээл жылыштарынын багытын жана жалпы энергия диапазонун кармай алган. Бирок ыкма sapphire, bayerite жана аморфтук алюмина сыяктуу бири-бирине жакын изолятор чөйрөлөрүнүн байланыш энергиясынын тартибин бардык өзөк деңгээлдеринде туура бере алган эмес. Ошондуктан изилдөө ∆KS кемчиликсиз XPS спектрин болжолдоо ыкмасы деп ырастабайт.
Экстра-атомдук релаксация энергиясынын бөлүштүрүлүштөрү температурага жараша изилденгенде, кристалл sapphire жана bayerite үчүн температура төмөндөгөн сайын бөлүштүрүлүштөр тарылат, ал эми аморфтук алюмина үлгүлөрүндө криогендик температураларда да олуттуу кеңдик сакталат. Булак бул туруктуу кеңдикти жылуулук термелүүлөрүнө караганда аморфтук түзүлүштүн чыныгы жергиликтүү түзүлүштүк ар түрдүүлүгүнүн көрсөткүчү катары чечмелейт. Ошондуктан cryo-XPS/HAXPES жылуулук кеңейүүсүн азайтып, жергиликтүү түзүлүш бирдиктерин айкыныраак көрсөтө ала турган ыкма катары сунушталат.
Термалдык ажыроо бөлүгү толугу менен атомисттик симуляцияга негизделген. H/Al = 2 болгон суутекке бай аморфтук модель бөлмө температурасынан 727 °C ге 1 ns ичинде ысытылып, андан кийин 727 °C де 1 ns күйдүрүлгөн. Симуляцияда Al Auger параметринин өзгөрүшү болжол менен 0.3 eV өскөн; суунун пайда болушунун биринчи ачык башталышы болжол менен 237 °C де, суунун кыймылдуулугу жана боштук/көбүкчө өнүгүшүндөгү экинчи ачык бурулуш болжол менен 577 °C чамасында байкалган. Бул температураларды түздөн-түз эксперименттик фаза-өтүү чектери катары чечмелөөгө болбойт; булак өтө жогорку күйдүрүү температурасын наносекунддук MD убакыт масштабында жай өзгөрүү кинетикасын тездетүү үчүн колдонгон.
Изилдөөнүн негизги көйгөйү
Кристалл материалда атомдор узак аралыктарда кайталанган тартиптүү тор түзөт. Аморфтук алюминада болсо узак аралыктагы кристаллдык мезгилдүүлүк жок; ошого карабастан ар бир Al атомунун бир нече ангстрем айланасында белгилүү Al–O же Al–OH коңшулуктары бар. Бул жергиликтүү түзүлүш кыска аралыктагы тартип деп аталат.
Макаладагы негизги түзүлүш бирдиги:
түрүндө көрсөтүлөт.
Бул жерде:
- \(n\) — Al атомунун биринчи коңшулук сферасындагы жалпы O/OH координация саны.
- \(m\) — бул коңшулардын арасындагы OH− лиганддарынын саны.
- \(n-m\) — O2− лиганддарынын саны.
Изилдөөдө Al айланасында негизинен 4-, 5- жана 6-координациялуу түзүлүштөр каралат. Бирдей координация санында да O жана OH катышы, байланыш узундуктары жана геометриялык бурмалануу өзгөрүшү мүмкүн болгондуктан, ар кандай nearest-neighbour coordination sphere (NNCS) түрлөрү пайда болот.
Бул Изилдөөдөгү “Квант” Деген Түшүнүк Кванттык Компьютерди Билдиреби?
Жок. Изилдөөдөгү кванттык катмар — өзөк электрону чыгарылган Al атомунун электрондук түзүлүшүн жана өзөк-тешик экрандалуусун тыгыздык функционалы теориясы менен квант-механикалык түрдө эсептеген ∆Kohn–Sham ыкмасы; макалада кубит, кванттык схема, кванттык процессор же кванттык эсептөө алгоритми колдонулган эмес.
XPS жана HAXPES эмнени өлчөйт?
X-ray Photoelectron Spectroscopy (XPS) материалга X-нур жиберип, өзөк деңгээлдеринен фотоэлектрондорду чыгарат. Кирген фотондун энергиясы белгилүү болуп, чыккан электрондун кинетикалык энергиясы өлчөнгөндүктөн, өзөк электронунун байланыш энергиясын эсептөөгө болот.
Негизги фотоэлектрондук энергия байланышы:
түрүндө берилет.
\(h\nu\) — кирген X-нур фотонунун энергиясы. \(E_k^{PE}\) — сыртка чыккан фотоэлектрондун кинетикалык энергиясы. \(E_b^{PE}\) — тиешелүү өзөк деңгээлинин байланыш энергиясы.
Hard X-ray Photoemission Spectroscopy (HAXPES) жогорураак фотон энергияларын колдонгондуктан кинетикалык энергиясы жогору фотоэлектрондорду пайда кылат жана материалдын тереңирээк катмарларынан маалымат чогултууга мүмкүндүк берет. Булак катуу Cr-Kα нурлануусу үчүн болжол менен 20–30 nm ге жеткен изилдөө тереңдиктерин көрсөтөт.
Auger электрону кантип пайда болот?
Өзөк электрону фотоэлектрдик кубулуш менен чыгарылганда атомдун ички кабыгында өзөк тешиги пайда болот. Жогорку энергия деңгээлиндеги башка электрон бул боштукту толтурушу мүмкүн. Бул өтүүдө бөлүнгөн энергия фотон түрүндө чыгыштын ордуна башка электронду атомдон чыгарууга өткөрүлүшү мүмкүн. Бул экинчи электрон Auger электрону деп аталат.
Булак Al үчүн өзгөчө \(KL_{23}L_{23}\) тибиндеги Auger өтүүлөрүн карайт. Бул жерде K кабыгы 1s деңгээлин, L2 жана L3 болсо 2p деңгээлдеринин spin–orbit компоненттерин билдирет.
Өзгөртүлгөн Auger параметри
Булактын Теңдеме (1)и:
\(\alpha\): өзгөртүлгөн Auger параметри жана энергия бирдиги eV.
\(E_b^{PE}\): өзөк-деңгээл фотоэлектронунун байланыш энергиясы.
\(E_k^{AE}\): байланышкан Auger электронунун кинетикалык энергиясы.
Бул сумманын маанилүү артыкчылыгы — байланыш энергиясындагы жана Auger кинетикалык энергиясындагы айрым жалпы энергия-эталон жылыштары бири-бирин жарым-жартылай компенсациялайт. Ошондуктан булак \(\alpha\) X-нур булагынан, тандалган энергия эталонунан жана XPS учурунда пайда болушу мүмкүн болгон статикалык үлгү заряддалуусунан көз каранды эмес, туруктуураак жергиликтүү электрондук түзүлүш көрсөткүчү экенин белгилейт.
Атомдук жана экстра-атомдук релаксациянын айырмасы
Өзөк тешиги түзүлгөндө оң заряддын экрандалуусу эки негизги салымга бөлүнөт:
- Атомдук релаксация \(R^a\): өзөк тешигинин ошол эле атомдогу өзөк жана валенттик электрондор тарабынан экрандалуусу.
- Экстра-атомдук релаксация \(R^{ea}\): кошуна атомдордун же лиганддардын электрондук поляризациясынан пайда болгон экрандалуу.
Булак эки башка химиялык абалдын ортосундагы Auger параметринин өзгөрүшүн:
түрүндө берет.
Бул теңдемеде \(\Delta R\) — эки химиялык абалдын ортосундагы жалпы өзөк-тешик релаксация энергиясынын айырмасы.
Al үчүн булак экстра-атомдук салым эмне үчүн басымдуу экенин өзүнчө баалайт. Morettiнин Al3+ газ эталону үчүн Auger параметри 1454.0 eV деп алынат. Эркин нейтралдуу Al атому үчүн өзүнчө эксперименттерден Al 2p байланыш энергиясы 81.46 eV жана KLL Auger кинетикалык энергиясы 1373.36 eV колдонулганда:
алынат.
Бул маани Al3+ газ эталонунан болгону +0.82 eV жогору. Булак ушул айырмадан эркин Al атомунда ар бир валенттик электронго болжол менен 0.27 eV атомдук релаксация таасирин чыгарат.
Al оксиддеринде жана гидроксиддеринде Bader анализинде Al заряды болжол менен +2.47, AlN де болжол менен +2.39 болгондуктан Al да болжол менен жарым электрон өлчөмүндө валенттик заряд калып, атомдук релаксация Auger параметрине болжол менен 0.15 eV деңгээлинде салым кошушу мүмкүн деп бааланат.
Муну менен салыштырганда Al оксиддеринин, гидроксиддеринин жана нитриддеринин Al3+ газ эталонуна карата жалпы Auger параметр айырмасы болжол менен 6–12 eV аралыгында. Ошондуктан булак Al үчүн:
чегин колдонот жана Теңдеме (2)ни:
түрүнө жөнөкөйлөтөт.
Маанилүү чектөө: Бул жөнөкөйлөтүү жалпы металл эрежеси эмес. Булак көптөгөн өтмө металлдарда \(R^{ea}\gg R^a\) божомолу иштебеши мүмкүн экенин өзгөчө белгилейт.
Auger Параметри Аморфтук Алюминанын Кыска Аралыктагы Тартибине Эмне Үчүн Сезгич?
Al үчүн Auger параметринин айырмасынын маанилүү бөлүгү кошуна лиганддардын өзөк тешигин поляризация аркылуу экрандашынан келип чыккандыктан, Al–лиганд аралыктары, байланыш бурчтары, координация саны жана O2−/OH− лиганддарынын ар башка поляризациялануучулугу экстра-атомдук релаксация энергиясын өзгөртөт; ошондуктан өлчөнгөн \(\Delta\alpha_{\mathrm{Al}}\) ылайыктуу шарттарда Al атомунун эң жакын коңшулук сферасындагы кыска аралыктагы химиялык жана геометриялык чөйрөгө сезгич болуп калат.
Лиганддын поляризациялануучулугу
Өзөк тешиги кошуна лиганддарда электр талаасын пайда кылат. Лиганддын электрон булуту бул талаага жооп катары жылып, индукцияланган диполь моментин түзө алат.
Булак Теңдеме (4):
\(M_i\): \(i\)-лигандда индукцияланган диполь моменти.
\(\varepsilon_0\): вакуумдун диэлектрдик өткөрүмдүүлүгү.
\(\zeta_i\): лиганддын электрондук поляризациялануучулук көлөмү жана булакта ų менен колдонулат.
\(F_{L_i}\): өзөк тешиги жана башка индукцияланган диполдордун таасиринен лиганд сезген жергиликтүү электр талаасын билдирет.
Башка шарттар бирдей болгондо жогорураак \(\zeta_i\) колдонулган электр талаасында чоңураак индукцияланган диполь жана ошого жараша күчтүүрөөк электростатикалык экрандалуу тенденциясын билдирет.
Толук электростатикалык Moretti модели
Булак complete model үчүн:
теңдемесин колдонот.
\(r_i,r_j\): өзөк тешиги бар борбордук атом менен тиешелүү лиганддардын ортосундагы аралыктар.
\(\zeta_i\): \(i\)-лиганддын поляризациялануучулугу.
14.4: колдонулган узундук жана поляризациялануучулук бирдиктери менен натыйжаны eV ге айландыруучу булак моделинин масштаб коэффициенти.
\(C_{ij}\): лиганддардын бири-бирине жана борбордук атомго карата геометриясын камтыган матрица элементтери.
Булак:
жана:
аныктамасын колдонот.
Бурчтук мүчө:
түрүндө.
Бул математикалык түзүлүш моделге “канча лиганд бар?” деген суроону гана эмес, лиганддар борбордук Al атомуна жана бири-бирине карата кандай бурчтук геометрия түзөрүн да киргизет. Ошондуктан full model аморфтук түзүлүштөгү бузулган координация чөйрөлөрүн бир орточо кристалл геометриясына түшүрбөстөн карай алат.
Жөнөкөйлөтүлгөн Moretti модели
Жогорку симметриялуу учурларда булак төмөнкү божомолдорду кылат:
Бул учурда Auger параметринин айырмасы:
түрүндө жөнөкөйлөйт.
Геометриялык фактор:
менен аныкталат.
\(D\) айрыкча лиганддарда индукцияланган диполдордун ортосундагы диполь–диполь түртүлүшүн геометриялык жактан эсепке алат.
Аморфтук алюмина жогорку симметриялуу кристалл болбогондуктан, бул модель түздөн-түз бир идеалдуу чөйрөгө колдонулбайт. Авторлор убакыт жана түзүлүш боюнча орточолонгон координация жана геометриялык чоңдуктарды колдонуп, жөнөкөйлөтүлгөн моделди аморфтук түзүлүштөргө кеңейтишет.
O жана OH лиганддарынын аралашуу эрежеси
Аморфтук үлгүнүн бардык коңшулары бир эле лиганд түрү эмес. Ошондуктан орточо лиганд поляризациялануучулугу:
түрүндө эсептелет.
\(f_{\mathrm{OH}}\): Alдын биринчи коңшулук сферасындагы OH лиганддарынын убакыт боюнча орточо фракциясы.
\(\zeta_{\mathrm O}\): O2− лиганддарынын поляризациялануучулугу.
\(\zeta_{\mathrm{OH}}\): OH− лиганддарынын поляризациялануучулугу.
Bayesian оптималдаштыруу натыйжасы:
деп табылган.
Демек:
Бул байланыш O га бай координация чөйрөлөрүнүн OH га бай чөйрөлөргө салыштырмалуу күчтүүрөөк экстра-атомдук экрандалуу жаратышынын негизги моделдик себеби.
Төрт негизги электростатикалык модель божомолу
| Божомол | Мазмуну | Изилдөөдөгү текшерүү |
|---|---|---|
| #1 | Al үчүн Auger жылышында экстра-атомдук релаксация үстөмдүк кылат: \(R^{ea}\gg R^a\). | Газ эталондору, Al Auger параметрлери жана Bader валенттик заряды аркылуу негизделет. |
| #2 | Өзөк-тешик экрандалуусундагы лиганд поляризациясынын маанилүү бөлүгү биринчи коңшулук сферасы менен түшүндүрүлөт. | ∆KS/FCH электрон тыгыздыгынын кайра бөлүштүрүлүшү жана радиалдык заряд анализи менен текшерилет. |
| #3 | Жөнөкөйлөтүлгөн кристалл-негиздүү модель убакыт/түзүлүш орточолору менен аморфтук чөйрөлөргө колдонулушу мүмкүн. | Full electrostatic model менен натыйжалардын жакындыгы аркылуу текшерилет. |
| #4 | O жана OH лиганддарынын орточо поляризациялануучулугу жөнөкөй аралашуу эрежеси менен берилет. | Bayesian оптималдаштырылган full-model натыйжалары менен салыштырылат. |
∆Kohn–Sham ыкмасы деген эмне?
∆Kohn–Sham (∆KS) ыкмасы өзөк электрону чыгарылган козголгон абалдын жалпы энергиясы менен негизги абалдын жалпы энергиясынын айырмасын колдонуп, өзөк-деңгээл байланыш энергиясын эсептеген DFT негизиндеги total-energy difference ыкмасы.
Булактын Теңдеме (12)си:
\(i\): өзөк электрону чыгарылган атомду билдирет.
\(j\): өзөк деңгээлин билдирет.
\(n_{c,j}\): тиешелүү өзөк деңгээлинин электрондук толушу.
\(n_v\): валенттик электрон популяциясы.
\(E^0\): негизги абалдын жалпы энергиясы.
\(E^*\): өзөк тешиги бар козголгон абалдын жалпы энергиясы.
\(\Delta E_{\mathrm{corr}}\): core relaxation жана semilocal DFT колдонууга байланышкан absolute binding-energy correction мүчөсү.
\(x\) эки түрдүү өзөк-тешик ыкмасын айырмалайт:
- FCH — Full Core Hole: \(x=0\). Өзөк электрону системадан толугу менен чыгарылат.
- XCH — eXcited electron and Core Hole: \(x=1\). Өзөктөн чыгарылган электрон валенттик/өткөрүмдүүлүк тарабында системанын ичинде сакталат.
Изилдөөдө binding-energy эсептөөлөрү үчүн XCH тандалган. Электрон тыгыздыгынын кайра бөлүштүрүлүшүн жана жергиликтүү өзөк-тешик экрандалуусун изилдөө үчүн FCH колдонулган.
Изоляторлордо энергия эталону эмне үчүн көйгөй жаратат?
Металлдарда Fermi деңгээли жакшы аныкталат. Изоляторлордо болсо чектүү band gap бар жана Kohn–Sham Fermi деңгээли band аралыгынын кайсы жерине эталондолору боюнча белгисиздик жаралышы мүмкүн.
Булак XCH үчүн:
түзөтүүсүн берет.
Булактын түшүндүрмөсүнө ылайык \(E_{B,ij}^{1}\) жана \(\varepsilon_{\mathrm{CBmin}}^{1}\) XCH эсептөөсүнөн алынат. Металлдарда:
болгондуктан түзөтүүнүн таасири жок.
Изоляторлордо болсо \(\varepsilon_F\) негизги-абал DFT band аралыгынын ортосу менен жакындатылат. Semilocal PBE band gap ти төмөн баалагандыктан, бул ыкма өзгөчө кең band gap изоляторлордо маанилүү белгисиздик булагы болуп саналат.
∆KS эсептөө орнотуулары
| Пункт | Булакта колдонулган ыкма |
|---|---|
| Workflow | AiiDA, aiida-qe-xspec жана Quantum ESPRESSO |
| Exchange–correlation functional | PBE |
| Негизги-абал pseudopotential | SSSP PBE efficiency v1.3 |
| Core-hole pseudopotentials | Al 1s, Al 2s, Al 2p жана O 1s үчүн атайын түзүлгөн |
| Binding-energy эсеби | XCH |
| Charge-density redistribution | FCH |
| Spin polarization | Иштетилген |
| Wavefunction cutoff — FCH | 50 Ry ≈ 680 eV |
| Charge-density cutoff — FCH | 400 Ry ≈ 5442 eV |
| Gaussian smearing | 0.05 Ry ≈ 0.68 eV |
| Sapphire эталон k-grid | 10 × 10 × 10 Monkhorst–Pack |
| Болжолдуу k-point сызыктуу аралыгы | 0.036 Å−1 |
Металл жана оксид экрандалуусу эмне үчүн айырмаланат?
FCH–ground-state валенттик charge-density difference эсептөөлөрү металлдык Al да өзөк тешигинин айланасында компакттуу жана болжол менен сферикалык charge redistribution көрсөтөт. Бул металлдагы эркин/делокалдашкан электрон тыгыздыгынын жогорулугуна байланыштуу.
Sapphire жана bayerite сыяктуу изолятор түзүлүштөрдө charge redistribution кеңири жана лиганд багыттуу. Электрон тыгыздыгынын өзгөрүшүнүн эң маанилүү бөлүгү биринчи Al–O коңшулук сферасында түзүлөт.
Булак радиалдык integrated charge difference ти:
менен аныктайт.
Бул жерде \(\Delta\rho_v(r)\) — өзөк-тешиктүү FCH эсеби менен негизги абалдын ортосундагы валенттик электрон тыгыздыгынын айырмасынын борбордук Al атомунан аралыкка жараша радиалдык бөлүштүрүлүшү.
Sapphire үчүн болжол менен 1.7 Å де болжол менен \(0.85|e|\) өлчөмүндөгү биринчи максимум жана болжол менен 2.3 Å чамасында бир аз төмөн экинчи максимум берилет. Bayerite окшош, бирок бир аз төмөн амплитудалуу жүрүм-турум көрсөтөт. Металлдык Al болсо экинчи-nearest-neighbour радиусунан ары да көбүрөөк screening charge тартат.
Булак бул натыйжаны электростатикалык моделдин биринчи-коңшулук лиганд поляризациясына байланышкан экинчи божомолун колдоо үчүн пайдаланат.
Al Auger параметри жана screening strength
Булак Al3+ газ эталонуна карата Auger параметринин айырмаларын:
| Чөйрө | \(\Delta\alpha_{\mathrm{Al}}\) |
|---|---|
| Металлдык Al | 12.0 eV |
| Sapphire | 7.7 eV |
| Bayerite | 7.0 eV |
деп берет.
Бул тартип булактын DFT charge-redistribution анализиндеги screening strength тартибине шайкеш деп эсептелет. Ошондуктан изилдөө \(\Delta\alpha\) өзөк-тешик экрандалуу күчү үчүн эксперименттик proxy катары колдонулушу мүмкүн деп сунуштайт.
Bayesian оптималдаштыруу эмне үчүн колдонулат?
Full electrostatic model ар бир сыноо поляризациялануучулук жуп үчүн бардык MD snapshots боюнча Auger параметринин бөлүштүрүлүшүн кайра баалоосу эсептөө жагынан кымбат. Bayesian оптималдаштыруу кымбат objective function ларда аз сандагы баалоо менен келечектүү параметр аймактарын тандоо үчүн Gaussian-process негизиндеги ыктымалдык моделин колдонгон оптималдаштыруу ыкмасы.
Булактын objective function ы:
түрүндө.
Бул түзүлүш терс squared-error суммасы. Bayesian оптималдаштыруу \(F\) ни максималдаштырууга аракет кылгандыктан, эксперимент менен божомолдун ортосундагы квадраттык ката суммасын минимумга түшүрөт.
Жалпы ыкма бөлүмүндө O-негиздүү лиганддар үчүн кабыл алынган поляризациялануучулук аралыгы 0.9–3.2 ų деп берилет. Full modelдин кымбат оптималдаштыруусунда авторлор күтүлгөн маанилер 1–3 ų аралыгында деп кабыл алып, тар чектер жана 34 optimization step колдонгон.
Full-model оптимуму:
деп табылат.
Бул маанилер simplified modelден алынган тиешелүү маанилерден болгону болжол менен %0.2 жана %1.7 кичине. Full model objective value жагынан бир аз жакшыраак эксперименттик шайкештик бергени менен, эки моделдин поляризациялануучулук натыйжаларынын ушунчалык жакын болушу убакыт жана түзүлүш боюнча орточолонгон simplified model аморфтук алюмина үчүн таң каларлык күчтүү ыкма экенин колдойт.
Cryo-XPS Эмне Үчүн Сунушталат?
Cryo-XPS/HAXPES температурага көз каранды атомдук термелүүлөр экстра-атомдук релаксация энергиясына жана спектрдик сызык бөлүштүрүлүштөрүнө кошкон жылуулук кеңейүүсүн азайтып, температура төмөндөсө да аморфтук материалда кала турган чыныгы түзүлүштүк гетерогендүүлүктү айкыныраак көрсөтө алышы мүмкүн болгондуктан сунушталат; изилдөө муну буга чейин жүргүзүлгөн жаңы cryo-XPS эксперименттин жыйынтыгы катары эмес, симуляциялар колдогон эксперименттик мүмкүнчүлүк катары берет.
Кристаллдар менен аморфтук түзүлүштөрдүн температурага жообу
Булак sapphire жана bayerite үчүн \(R^{ea}\) бөлүштүрүлүштөрү кристаллдык мезгилдүүлүк жана чектелген түзүлүштүк ар түрдүүлүк себептүү аморфтук түзүлүштөргө караганда тар экенин көрсөтөт.
Температура жогорулаган сайын кристаллдарда жылуулук термелүүлөрү бөлүштүрүлүштү кеңейтет. Тескерисинче, \(-263^\circ\mathrm C\) сыяктуу криогендик температураларда sapphire бөлүштүрүлүшү абдан тарылып, эки ар башка Al–O байланыш узундугу менен байланышкан майда түзүлүш көрүнөт.
Аморфтук алюмина үлгүлөрүндө температура \(-263^\circ\mathrm C\) ге түшүрүлгөндө бөлүштүрүлүш толугу менен тарылбайт. Булактын түшүндүрмөсү боюнча, жылуулук термелүүсү негизинен азайтылгандан кийин калган кеңдик аморфтук материалдагы 4-, 5- жана 6-координациялуу, ар башка O/OH курамдуу жана геометриялык бузулган жергиликтүү Al чөйрөлөрүнүн чыныгы түзүлүштүк ар түрдүүлүгүнөн келип чыгат.
\(-173^\circ\mathrm C\) де аморфтук үлгүлөрдө \(R^{ea}\) бөлүштүрүлүштөрүнүн асимметриясы айкыныраак болот. H/Al = 2 жана H/Al = 0.2 үлгүлөрүнүн skewness багыттары орточо мааниге салыштырмалуу карама-каршы; H/Al = 1 аралык жүрүм-турум көрсөтөт.
Ошондуктан авторлор жетиштүү эксперименттик энергия ажыратуу жөндөмү камсыздалса, cryo-XPS/HAXPES аморфтук оксиддердеги белгилүү жергиликтүү түзүлүш бирдиктерин айырмалоодо колдонулушу мүмкүн деп сунушташат.
Изилдөөнүн Ыкмасы жана Жыйынтыктары
Эксперименттик маалымат базасы
Изилдөө Cancellieri жана анын кесиптештери мурда жарыялаган ALD аморфтук алюмина маалымат топтомундагы:
- Al Auger параметринин өзгөрүүлөрү,
- H/Al стехиометриясы,
- ALD өстүрүү температурасы,
- тыгыздык өлчөөлөрү
негизинде курулган.
Ошондуктан изилдөө толугу менен жаңы XPS/HAXPES эксперименттеринен турбайт. Жаңы илимий салымдын маанилүү бөлүгү мурдагы эксперименттик химиялык-абал маалыматтарын атомисттик моделдөө, ∆KS DFT жана full electrostatic relaxation model менен кайра түшүндүрүү болуп саналат.
Молекулалык динамика симуляциялары
| Пункт | Булактагы маани / ыкма |
|---|---|
| MD программасы | LAMMPS |
| Атом аралык потенциал | Matlantis PreFerred Potential (PFP), graph neural network potential |
| Dispersion correction | Becke–Johnson D3 |
| Timestep | 0.5 fs |
| Thermostat | Nosé–Hoover, damping 0.05 ps |
| Barostat | Parrinello–Rahman, damping 0.5 ps |
| Чек ара шарттары | Бардык багыттарда периоддук |
| Баштапкы түзүлүш үй-бүлөсү | Bayerite туунду түзүлүштөрү |
| H көлөмүн жөнгө салуу | OH–H жуптарын charge neutrality сактоо менен туш келди алып салуу |
| Биринчи NVT equilibration | \(T_{\mathrm{ALD}}\) де 50 ps |
| Quench температурасы | \(T_E=27^\circ\mathrm C\) |
| Биринчи NpT equilibration | 50 ps |
| Кошумча NpT equilibration | 50 ps |
| Production анализи | Ар бир түзүлүштөн үзгүлтүксүз аралыктарда 1000 snapshot |
Эмне үчүн 0.5 fs timestep колдонулган?
Булак демейкиден төмөн 0.5 fs timestep тандоосун эки себеп менен түшүндүрөт: аморфтук түзүлүштө реалдуу эмес тез суутек кыймылынын артефакттарын алдын алуу жана системадагы ар башка degrees of freedom арасында энергиянын тең бөлүштүрүлүшүн ишенимдүүрөөк камсыз кылуу.
PFP машиналык үйрөнүү потенциалы
PreFerred Potential (PFP) — граф нейрон тармагына негизделген universal interatomic potential. Булак PFP 72 элементке чейинки комбинацияларды колдогон жана 32 миллиондон ашык DFT-туунду түзүлүштөрдү камтыган кеңири окутуу маалымат базасына негизделгенин билдирет.
Бирок макала “universal” деген сөздү суроосуз жарактуулук кепилдиги катары колдонбойт. Авторлор ар бир атом аралык потенциал сыяктуу эле PFP да тиешелүү система жана касиет үчүн өзүнчө текшерилиши керек экенин белгилешет.
Аморфтук түзүлүштөр кантип түзүлгөн?
Баштапкы түзүлүш crystalline Al-trihydroxide bayerite тан алынган. Эксперименттик максат H/Al катышына жетүү үчүн OH топтору жана байланышкан H атомдору стехиометриялык OH–H жуптары түрүндө туш келди чыгарылган.
Жалпы электрдик нейтралдуулукту сактоо өзгөчө маанилүү; булак PFP формалдуу түрдө ар башка стехиометрияларга жол бергени менен, эсептөөнүн ишенимдүүлүгү үчүн charge neutrality чектөөсү колдонулганын билдирет.
Андан кийин уяча векторлору isotropic масштабдалып, тыгыздалуу жана bond reconstruction equilibration учурунда ишке ашышына уруксат берилген.
Координация чөйрөсүнүн ALD температурасы менен өзгөрүшү
27 °C ALD шартына туура келген аморфтук моделде 4-, 5- жана 6-координациялуу Al чөйрөлөрү болжол менен салыштырмалуу үлүштөрдө бар экени билдирилет.
ALD өстүрүү температурасы 50, 120, 150 жана 200 °C ге жогорулаган сайын эксперименттик H курамы азаят. Симуляцияларда муну менен бирге 6-координациялуу Al чөйрөлөрүнүн үлүшү азайып, айрыкча 5-координация үстөм боло баштайт.
∆KS натыйжалары канчалык ийгиликтүү?
∆KS/XCH эсептөөлөрү Al 1s, Al 2s, Al 2p жана O 1s байланыш энергияларында металлдык Al дан көбүрөөк кычкылданган чөйрөлөргө өткөндө энергия өсүшүнүн багытын туура кармайт.
Бирок изолятор фазалар өз ара салыштырылганда ката айкыныраак көрүнөт. Айрыкча Al 2s, Al 2p жана O 1s деңгээлдеринде bayerite жана аморфтук үлгү маанилери sapphire га салыштырмалуу эксперименттегидей эле тартипте алынбайт.
Ошондуктан изилдөөнүн жыйынтыгы:
- ∆KS металл–изолятор айырмасын жана screening physics ти кармоодо пайдалуу.
- Бири-бирине абдан окшош изолятор polymorphs арасында так chemical-state assignment үчүн учурдагы энергия эталондоо ыкмасы жетишсиз болушу мүмкүн.
Булак мындан тышкары изолятор үлгүлөрүндө differential charging жана энергия шкаласын калибрлөө көйгөйлөрүнөн улам эксперименттик absolute binding energies 2–3 eV ге жеткен каталарга дуушар болушу мүмкүн экенин айтат.
Full model жана simplified model салыштырылышы
Full model Bayesian оптималдаштырууда 34 step менен:
натыйжасын берет.
Бул маанилер simplified model натыйжаларынан болгону болжол менен %0.2 жана %1.7 айырмаланат. Full model objective function жагынан бир аз жакшыраак experimental agreement берет.
Булак бул жакындыкты аморфтук түзүлүш үчүн да time- and structure-averaged geometric descriptors жана ligand mixture rule колдонгон simplified model божомолдору толук моделге карата колдоого алынган деп түшүндүрөт.
H курамына байланыштуу жергиликтүү түзүлүш эволюциясы
| H/Al | Булакта өзгөчөлөнгөн түзүлүш жүрүм-туруму |
|---|---|
| 2 | Octahedral [Al(OH)6] чөйрөлөрү үстөмдүк кылат; 4- жана 5-координациялуу чөйрөлөрдө да OH топтолушу көрүнөт. |
| 1 | [Al(OH)6] чөйрөлөрү мындан ары жок; OH лиганддары негизинен 4- жана 5-координациялуу Al NNCS үстүнө бир калыптарак бөлүштүрүлөт. |
| 0.2 | 4- жана 5-координациялуу Al чөйрөлөрү үстөмдүк кылат жана алар көбүнчө бир гана OH лиганды камтыйт. |
Булак H/Al ≤ 1 болгондо H атомдору жалпысынан 4- жана 5-координациялуу Al чөйрөлөрүнө бир калыптарак бөлүштүрүлөрүн; жогорку H/Al катыштарында болсо суутек 6-координациялуу Al чөйрөлөрүндө топтолууга тенденция көрсөтөрүн билдирет.
Авторлор жогорку H курамында бул жүрүм-турумду Al-hydroxide, мүмкүн boehmite AlOOH багытындагы solid-state transformation дын алгачкы түзүлүштүк белгиси катары түшүндүрүшөт. Бул сөз boehmite кристаллы эксперименттик түрдө түздөн-түз пайда болду дегенди билдирбейт.
Координация саны \(R^{ea}\) га кантип таасир берет?
Булак H/Al = 2 үлгүсүндө 5- жана 6-координациялуу NNCS бөлүштүрүлүштөрү болжол менен 3.5 eV чамасында окшош mean/mode маанилерине ээ экенин, 4-координациялуу чөйрөлөр болсо болжол менен 4.1 eV багытына 0.5 eV ден көбүрөөк жылганын билдирет.
Жалпы тенденцияда төмөн coordination number жана/же жогорку OH лиганд саны \(R^{ea}\) бөлүштүрүлүшүнүн төмөн жагы менен байланыштуу.
H көлөмү азайып, O лиганд фракциясы көбөйгөн сайын:
болгондуктан, бөлүштүрүлүштөрдүн айрыкча 5- жана 6-координациялуу компоненттери жогору \(R^{ea}\) тарапка кеңейет.
Al 2p сызык асимметриясы H курамын көрсөтө алабы?
Булак cryo-XPS менен thermal broadening азайтылганда Al 2p core-level peak shape тин asymmetry/skewness түзүлүшү H курамы жөнүндө кошумча маалымат бере алат деп сунуштайт.
Бирок асимметриялуу XPS сызыктары жергиликтүү түзүлүштүк гетерогендүүлүктөн гана пайда болбой турганын өзгөчө белгилейт. Satellite structures, vibrational excitations, multi-electron excitations жана металлдык valence bands те electron-hole pair creation да асимметриялуу сызык формаларын түзүшү мүмкүн.
Демек, peak skewness гана колдонулуп суутектин көлөмү түздөн-түз жана бир маанилүү түрдө аныкталган эмес.
Тыгыздыктын азайышы жана Auger параметри көрбөгөн түзүлүш масштабы
H курамы көбөйгөндө аморфтук алюмина тыгыздыгы болжол менен %20–25 азаят, ал эми орточо Al–O байланыш узундугунун өсүшү болгону болжол менен %2 деп бааланган.
Булак бул чоң тыгыздык төмөндөшүн биринчи-коңшу байланыш узундугу менен гана түшүндүрүүгө болбой турганын жана randomly interconnected corner-sharing \([\mathrm{AlO}_n]\) polyhedra тармагы арасында көбүрөөк free volume пайда болушу керек экенин айтат.
Бул айырма абдан маанилүү:
- Al Auger параметри: негизинен кыска аралыктагы биринчи-коңшулук чөйрөгө сезгич.
- Тыгыздык: polyhedra арасындагы орто аралыктагы packing/free-volume өзгөрүүлөрүнө да сезгич.
Ошондуктан изилдөө Auger параметри аморфтук түзүлүштүн бардык масштабдарын жалгыз өзү өлчөйт деп ырастабайт.
Симуляцияланган 727 °C Күйдүрүүнү Чыныгы Фазалык Өтүү Температурасы Катары Окуу Керекпи?
Жок. H/Al = 2 моделин 727 °C'ге 1 ns ичинде ысытуу жана 1 ns күйдүрүү чыныгы эксперименттик өзгөрүү кинетикасын ошол эле убакыт масштабында туураш үчүн эмес, мүнөттөр–сааттарга созулушу мүмкүн болгон жай түзүмдүк өзгөрүүлөрдү наносекунддук молекулалык-динамикалык убакыт терезесинде байкала турган кылуу үчүн тандалган тездетилген симуляция протоколу.
Термиялык ажыроо протоколу
Суутекке эң бай:
аморфтук полиморф тандалат.
Булактагы протокол:
- Башталышы: болжол менен 25 °C.
- Ысытуу: 1 ns ичинде 727 °C, башкача айтканда 1000 K.
- Күйдүрүү: 727 °C'де кошумча 1 ns.
- Симуляциялык ячейка: чоң ALD пленкасынын бетинин нормал багыттагы бошоңдоосун тууроо үчүн z-багытта релаксацияга уруксат берилет.
Булак 200 °C чамасындагы кристаллдашуу кинетикасы экспериментте мүнөттөр–сааттар масштабында болушу мүмкүн экенин, бул убакыт MDнин нано–микросекунд масштабынан кыйла узак экенин белгилейт. 727 °C тандоосу ушул кинетикалык-убакыт-масштаб көйгөйүнө багытталган эсептөөчү тездетүү болуп саналат.
Auger параметри жана суунун пайда болушу
Ысытуу учурунда болжолдонгон \(\Delta\alpha_{\mathrm{Al}}\) болжол менен:
көбөйөт.
Булактын механисттик түшүндүрмөсү боюнча, ысытуу маалында айрым OH лиганддары O лиганддарына айланып жана:
болгондуктан extra-atomic screening күчөйт.
Суу молекулалары үчүн эки мүнөздүү температура байкалат:
| Температура | Булакта байкалган окуя |
|---|---|
| Болжол менен 237 °C | Аморфтук матрицада алгачкы туруктуу суу молекулаларынын даана пайда болушу. |
| Болжол менен 577 °C | Суунун көлөмү жана молекулалык кыймылдуулугу өскөндө көңдөй жана суу-көбүкчөлөрүнүн өнүгүшүнүн кескин ылдамдашы. |
| 727 °C | Ысытуунун акыркы температурасы жана кийинки 1 ns күйдүрүү температурасы. |
Күйдүрүү маалында суунун санынын жана Auger параметри сигналынын болжолдуу турукташуусу булакта bulk phase-transition sequence ичинде метастабилдүү түзүмдүн пайда болушу контекстинде түшүндүрүлөт.
Изилдөө колдогон жыйынтыктар
- Al оксид/гидроксид чөйрөлөрүндө Auger параметринин айырмаларынын маанилүү бөлүгү extra-atomic core-hole relaxation менен байланыштуу болушу мүмкүн.
- O2− жана OH− лиганддары үчүн ар башка электрондук поляризациялануучулук талап кылынат жана булактагы оптималдаштырууда \(\zeta_{\mathrm O}>\zeta_{\mathrm{OH}}\) табылган.
- Full electrostatic model менен time-/structure-averaged simplified model натыйжалары бири-бирине жакын.
- ∆KS calculations металл–изолятор core-level shift багытын жана жалпы масштабын кармайт.
- ∆KS/FCH charge redistribution металлдык Al менен oxide/hydroxide screening түзүмдөрүнүн ортосундагы айырманы көрсөтөт.
- Аморфтук түзүмдөрдөгү \(R^{ea}\) бөлүштүрүүсүнүн кеңдигинин маанилүү бөлүгү термиялык термелүүдөн эмес, түзүмдүк ар түрдүүлүктөн келип чыгат.
- H курамы азайган сайын 6-координациялуу OH-бай чөйрөлөрдүн мааниси төмөндөп, 4- жана 5-координациялуу O-бай чөйрөлөр даана боло баштайт.
- Simulated heating учурунда \(\Delta\alpha_{\mathrm{Al}}\) суунун пайда болушу жана chemical decomposition менен кошо өзгөрөт.
- Al Auger параметри ылайыктуу эксперименттик шарттарда hydrogenated amorphous aluminaдагы thermal decomposition'ды көзөмөлдөө үчүн талапкер эксперименттик көрсөткүч болушу мүмкүн.
Изилдөө колдобогон жыйынтыктар
- Изилдөө кванттык компьютер же кванттык эсептөө артыкчылыгын көрсөтпөйт.
- ∆KS бардык изолятор alumina/hydroxide фазаларын сандык жактан катасыз ажырата албайт.
- Auger параметри аморфтук материалдын бардык орто- жана узак-аралык түзүмүн жалгыз өзү өлчөбөйт.
- 727 °C симуляция температурасы чыныгы пленка үчүн түз эксперименттик decomposition threshold эмес.
- 237 °C жана 577 °C окуялары бул изилдөөдө көз карандысыз эксперименттик XPS өлчөөлөрү менен ырасталган эмес.
- Cryo-XPS менен болжолдонгон fine structure бул изилдөөнүн алкагында жаңы cryogenic XPS эксперименти менен байкалган эмес.
- H/Al менен XPS peak asymmetry ортосунда бир-маанилүү hydrogen calibration ийри сызыгы түзүлгөн эмес.
- Жогорку H курамында boehmite багытындагы түзүмдүк тенденциянын байкалышы чыныгы boehmite кристалл фазасы эксперименттик түрдө пайда болгонунун түз далили эмес.
- Al үчүн ырасталган extra-atomic-dominant electrostatic ыкма бардык transition-metal compounds'ка жалпыланбайт.
Изилдөөнүн күчтүү жактары
- Эксперименттик XPS/HAXPES, атомисттик MD, quantum-mechanical DFT жана classical electrostatic model бир interpretation framework ичинде байланышкан.
- Модель божомолдору түз физикалык жана атомисттик текшерүүлөр менен сыналган.
- Аморфтук түзүм бир орточо координация менен гана берилбестен, ар башка NNCS түрлөрүнүн бөлүштүрүүлөрү изилденген.
- 1000 MD snapshot аркылуу thermal fluctuations жана structural disorder бирге эсепке алынган.
- Full model менен simplified model салыштырылган.
- Core-hole charge-density redistribution түздөн-түз ∆KS/FCH эсептөөлөрү менен изилденген.
- Термиялык decomposition үчүн atomic trajectories, chemical environment жана predicted XPS/Auger observable ортосунда байланыш түзүлгөн.
- Симуляция киргизүүлөрү жана trajectories үчүн Materials Cloud маалымат жеткиликтүүлүгү берилген.
Негизги методологиялык чектөөлөр
- ∆KS/PBE absolute binding energies, өзгөчө кең band-gap изоляторлордо energy-reference жана band-gap каталарына сезгич.
- Experimental insulating-sample XPS binding energies differential charging жана calibration көйгөйлөрүнөн таасирлениши мүмкүн.
- Full electrostatic model негизинен first-neighbor ligand screening'ге көңүл бурат.
- Simplified model аморфтук түзүм үчүн time- and structure-averaged descriptors колдонот; ар бир атомдун бардык геометриялык деталдарын сактабайт.
- MD атомдор аралык өз ара аракеттенүүлөрдү machine-learning potential менен берет; ab initio MD эмес.
- PFP universal модель болсо да, мүмкүн болгон бардык аморфтук alumina шарттарында автоматтык тактык кепилдиги жок.
- Thermal decomposition simulation наносекунддук убакыт масштабына байланыштуу эксперименттик процесске караганда кыйла жогорку температура менен тездетилген.
- Simulation cell bulk/periodic representation колдонот; чыныгы ALD thin film'дин бардык surface, interface жана substrate таасирлерин түз камтыбайт.
- Cryo-XPS жана real-time annealing XPS ырастоолору келечекте жасалышы керек болгон эксперименттер бойдон калууда.
Келечектеги изилдөө багыттары
Булак hydrogenated alumina films'ти көзөмөлдөнгөн annealing учурунда real-time XPS measurements менен байкоону жана \(\Delta\alpha_{\mathrm{Al}}\) менен phase decomposition ортосундагы predicted correlation'ды түз сынап көрүүнү маанилүү кийинки кадам катары белгилейт.
Изолятор chemical environments ортосунда жогорку сандык ажыратуу үчүн ∆KS/DFT energy-reference ыкмасын жакшыртуу керек.
Алкакты Si жана Mg oxides сыяктуу extra-atomic screening маанилүү болгон башка cationic oxide systems'ке кеңейтүү да сунушталат.
Булак жана Ыкма Жөнүндө Эскертүү
Түпнуска аталышы: Bridging classical and quantum interpretation of chemical state analysis by XPS/HAXPES to resolve short-range order in amorphous alumina films.
Авторлор: Simon Gramatte; Xing Wang; Michael Alejandro Hernández Bertrán; Claudia Cancellieri; Giovanni Pizzi; Deborah Prezzi; Iurii Timrov; Olivier Politano; Ivo Utke; Lars P. H. Jeurgens; Vladyslav Turlo.
Жүктөлгөн булак версиясы: arXiv:2408.08255v2 [cond-mat.mtrl-sci], 20 Август 2025. PDFде ошондой эле 21 Август 2025 датасы бар.
Рецензияланган акыркы жарыя: Journal of Materials Chemistry A, 2026, Volume 14, 15364–15385.
Макаланын түрү: Paper.
DOI: 10.1039/D5TA08586A.
Басма: Royal Society of Chemistry.
Жөнөтүлгөн дата: 22 Октябрь 2025.
Кабыл алынган дата: 11 Февраль 2026.
Алгач жарыяланган дата: 11 Март 2026.
Рецензия статусу: Рецензияланган жана жарыяланган изилдөө. Илимий баяндоонун негизги булагы — колдонуучу берген arXiv v2 PDF.
Лицензия: Акыркы RSC версиясы Creative Commons Attribution 3.0 Unported Licence (CC BY 3.0) менен ачык жеткиликтүү.
Corresponding author — жүктөлгөн preprint: Vladyslav Turlo.
Corresponding authors — акыркы RSC жазуусу: Simon Gramatte жана Vladyslav Turlo.
Тең салым: Жүктөлгөн булакта equal-contribution / co-first-author билдирүүсү көрүнбөйт.
Мекемелер: Empa – Swiss Federal Laboratories for Materials Science and Technology; Laboratoire Interdisciplinaire Carnot de Bourgogne / CNRS / Université de Bourgogne; MARVEL; Paul Scherrer Institute / PSI Center for Scientific Computing, Theory, and Data; CNR-NANO Modena; Empa Laboratory for Mechanics of Materials and Nanostructures.
Изилдөө тармагы: Surface/interface analysis, XPS/HAXPES, computational materials science, amorphous oxides, density-functional theory жана атомисттик моделдөө.
Изилдөөнүн илимий түрү: Мурда жарыяланган эксперименттик XPS/HAXPES маалыматтары менен жаңы атомисттик жана quantum-mechanical calculations бириктирилген, эксперименттик маалымат менен колдоого алынган эсептөөчү материал таануу изилдөөсү.
Негизги эксперименттик байкалма: Al modified Auger parameter, \(\alpha_{\mathrm{Al}}\), жана анын ар башка химиялык абалдар арасындагы өзгөрүшү \(\Delta\alpha_{\mathrm{Al}}\).
Негизги теориялык чоңдук: Extra-atomic relaxation energy \(R^{ea}\).
Негизги түзүмдүк объект: Al атомунун nearest-neighbour coordination sphere'и жана \([\mathrm{Al(O)}_{n-m}(\mathrm{OH})_m]\) жергиликтүү түзүм бирдиктери.
Негизги атомисттик ыкма: LAMMPS молекулалык динамикасы жана PFP+D3 machine-learning interatomic potential.
Негизги DFT ыкмасы: ∆Kohn–Sham, XCH binding-energy эсептөөлөрү жана FCH charge-density redistribution эсептөөлөрү.
DFT программалык инфраструктурасы: AiiDA, aiida-qe-xspec жана Quantum ESPRESSO.
Exchange–correlation functional: PBE.
Негизги электростатикалык модель: Moretti extra-atomic core-hole relaxation модели; complete жана simplified formulations бирге бааланган.
Bayesian оптималдаштыруу параметрлери: O2− жана OH− лиганддарынын поляризациялануучулугу.
Full-model оптималдуу поляризациялануучулуктары: \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) жана \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\).
MD timestep: 0.5 fs.
Production sampling: Ар бир түзүм үчүн 1000 snapshot.
Thermal-decomposition simulation: H/Al = 2 моделин болжол менен 25 °C'ден 727 °C'ге 1 ns ичинде ысытуу жана 727 °C'де дагы 1 ns annealing.
Симуляцияны чечмелөө чеги: 727 °C жана nanosecond heating protocol чыныгы эксперименттик өзгөрүү температурасы же кинетикасы катары түз чечмеленбеши керек.
Статистикалык гипотеза тести: Изилдөө классикалык p-маани / confidence interval негизиндеги эксперименттик гипотеза тести эмес. Bayesian optimization жана Gaussian-process modeling эсептөө куралдары катары колдонулат.
Маалымат жеткиликтүүлүгү — жүктөлгөн preprint: Materials Cloud DOI 10.24435/materialscloud:9v-61.
Маалымат жеткиликтүүлүгү — акыркы RSC версиясы: Materials Cloud DOI 10.24435/materialscloud:1p-1m.
Кызыкчылыктардын кагылышы: Акыркы RSC версиясы кызыкчылыктардын кагылышы жок экенин билдирет. Жүктөлгөн preprintте өзүнчө conflict-of-interest бөлүмү көрүнбөйт.
Авторлордун салымы: Жүктөлгөн preprintте өзүнчө CRediT / Author Contributions бөлүмү көрүнбөйт.
Каржылоо: NCCR MARVEL / Swiss National Science Foundation grant 205602; Swiss National Science Foundation R'Equip Proposal No. 206021 182987; Iurii Timrov үчүн SNSF Project Funding grant 200021-227641 жана 200021-236507. Эсептөө ресурстары Swiss National Supercomputing Centre Alps системасы аркылуу MARVEL project ID mr30 алкагында колдонулган.
Ыраазычылык: Булак Prof. Giuliano Moretti жана Prof. Patrik Hoffmann'га илимий пикир алмашуу жана сунуштары үчүн ыраазычылык билдирет.
Supplementary Information эскертүүсү: Рецензияланган RSC жарыясынын өзүнчө Supplementary Information PDFи бар. Колдонуучу берген 26 беттик негизги булак файлы бул өзүнчө кошумча PDFти камтыбагандыктан, Verianla тексти кошумча материалдан негизги макалада ачык берилген маалыматтар менен гана чектелет.
Пикир калтырыңыз
E-mail дарегиңиз жарыяланбайт. Милдеттүү талаалар * менен белгиленген