


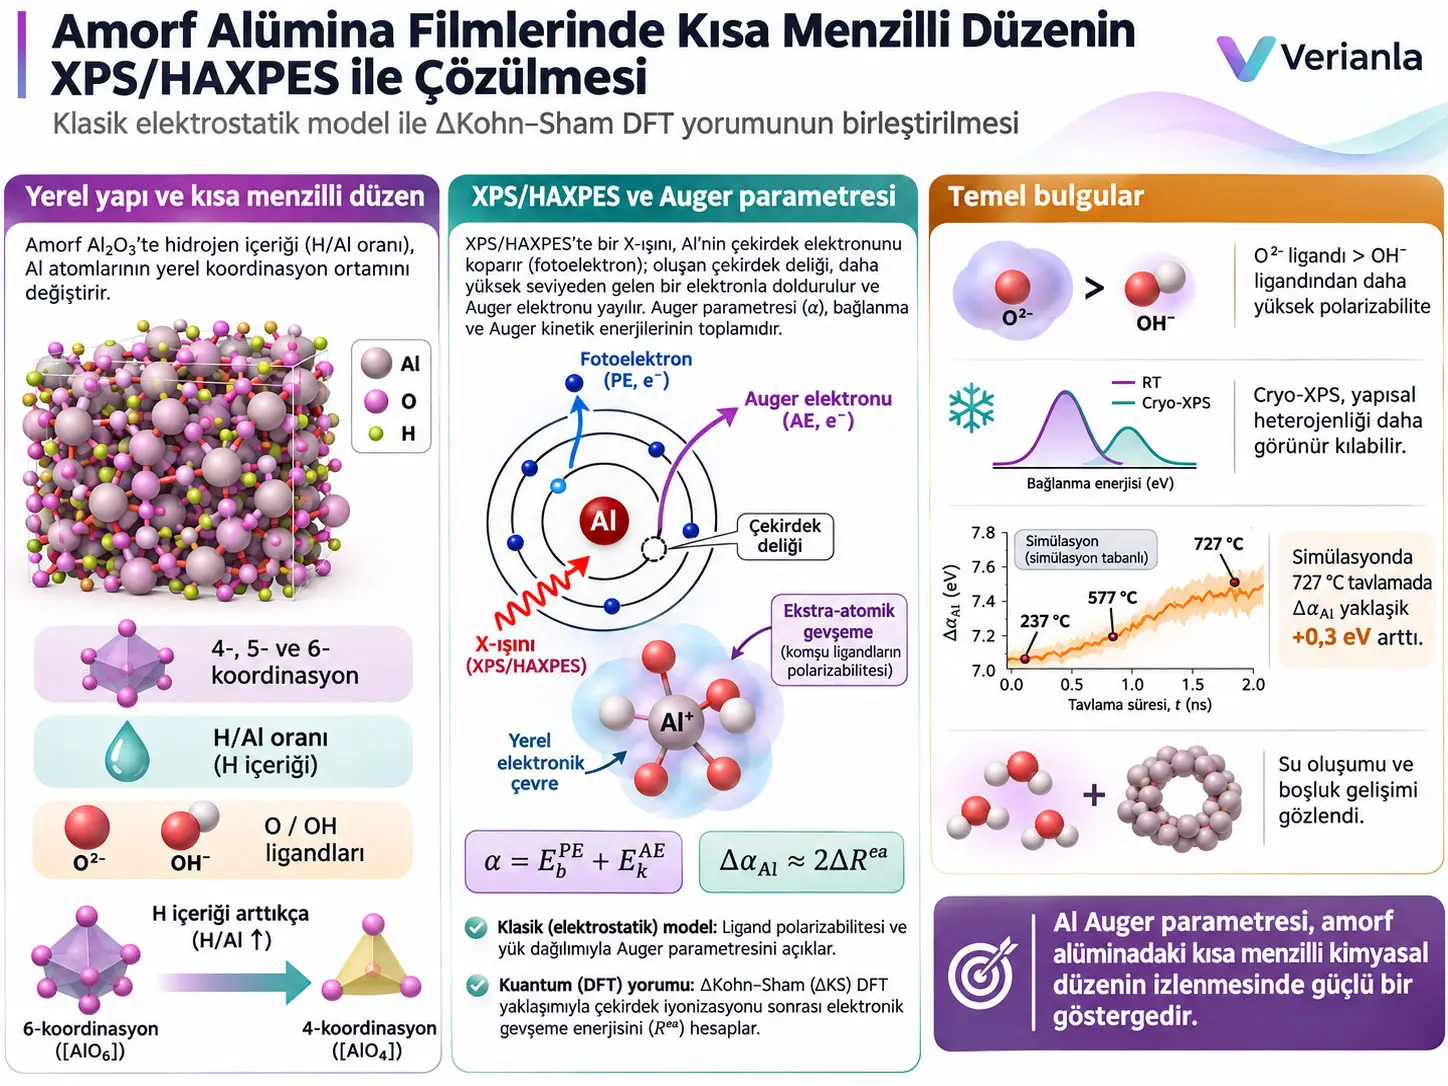
Değiştirilmiş Auger parametresi (modified Auger parameter, \(\alpha\)), aynı elemente ait bir çekirdek-seviye fotoelektron çizgisinin bağlanma enerjisi ile ilişkili Auger elektronunun kinetik enerjisinin toplamından oluşan ve yerel elektronik çevre ile çekirdek-delik son-durum gevşemesine duyarlı bir XPS/HAXPES kimyasal durum göstergesidir. Bu çalışma, atomik katman biriktirme (atomic layer deposition, ALD) ile ilişkili hidrojenli amorf alümina yapılarını anlamak için deneysel XPS/HAXPES verilerini, makine öğrenmeli atomlararası potansiyelle yürütülen moleküler dinamik (MD) simülasyonlarını, ∆Kohn–Sham yoğunluk fonksiyoneli teorisi hesaplarını ve klasik elektrostatik çekirdek-delik gevşeme modelini aynı bilimsel çerçevede birleştirir.
Çalışmanın temel problemi, amorf alümina gibi geniş bant aralıklı düzensiz oksitlerde birbirine yakın kimyasal bağlanma ortamlarının ve kısa-menzilli düzenin doğrudan ayırt edilmesinin zor olmasıdır. Amorf bir katıda aynı elementin atomları 4-, 5- veya 6-katlı koordinasyon, farklı Al–O bağ uzunlukları ve farklı O2−/OH− ligand bileşimleri gösterebilir. Bu yerel yapısal çeşitlilik klasik kristal fazlardaki gibi tek bir keskin koordinasyon çevresine indirgenemez.
Makalenin başlığındaki “kuantum” ifadesi kuantum bilgisayar kullanımını ifade etmez. Kuantum-mekanik bölüm, bir Al atomundan çekirdek elektron çıkarıldığında oluşan çekirdek deliğinin çevresindeki elektronik yeniden düzenlenmenin ∆Kohn–Sham DFT ile hesaplanmasına dayanır. Klasik bölüm ise bu çekirdek deliğinin komşu ligandlarda oluşturduğu indüklenmiş dipolleri ve ekstra-atomik gevşeme enerjisini elektrostatik polarizasyon modeliyle tanımlar.
Çalışmanın önemli fiziksel sonucu, Al oksitleri ve hidroksitleri için Al çekirdek-deliğinin gevşeme enerjisindeki değişimin büyük ölçüde komşu ligandların polarizasyonundan gelen ekstra-atomik gevşeme tarafından belirlenebilmesidir. Kaynakta kullanılan sınır altında Auger parametresi değişimi:
biçimine indirgenir. Böylece farklı amorf alümina yerel çevreleri arasındaki Auger parametresi değişimleri, Al atomunun en yakın komşuluk küresindeki koordinasyon, bağ geometrisi ve O/OH ligandlarının polarize edilebilirliğiyle ilişkilendirilebilir.
Bayesian optimizasyonla tam elektrostatik modele uydurulan ligand polarizabiliteleri OH− için \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) ve O2− için \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\) olarak bulunmuştur. O ligandının daha yüksek polarizabilitesi, O bakımından zengin yerel çevrelerin çekirdek deliğini daha güçlü ekstra-atomik olarak ekranlayabilmesini sağlar.
∆Kohn–Sham DFT hesapları metalik Al ile oksit/hidroksit ortamları arasındaki büyük çekirdek-seviye kaymalarının yönünü ve genel enerji aralığını yakalamıştır. Bununla birlikte yöntem sapphire, bayerite ve amorf alümina gibi birbirine yakın yalıtkan çevrelerin bağlanma enerjisi sıralamasını bütün çekirdek seviyelerinde doğru verememiştir. Bu nedenle çalışma ∆KS'nin kusursuz bir XPS spektrum tahmin yöntemi olduğunu iddia etmez.
Ekstra-atomik gevşeme enerjisi dağılımları sıcaklığa göre incelendiğinde kristal sapphire ve bayerite için sıcaklık düşürüldükçe dağılımlar daralırken amorf alümina örneklerinde kriyojenik sıcaklıklarda bile önemli genişlik korunmuştur. Kaynak bu kalıcı genişliği termal titreşimlerden ziyade amorf yapının gerçek yerel yapısal çeşitliliğinin bir göstergesi olarak yorumlamaktadır. Bu nedenle cryo-XPS/HAXPES, termal genişlemeyi azaltarak yerel yapı birimlerini daha belirgin hale getirebilecek bir yaklaşım olarak önerilmektedir.
Termal bozunma bölümü tamamen atomistik simülasyona dayanır. H/Al = 2 hidrojen-zengin amorf model oda sıcaklığından 727 °C'ye 1 ns içinde ısıtılmış, ardından 727 °C'de 1 ns tavlanmıştır. Simülasyonda Al Auger parametresi değişimi yaklaşık 0.3 eV artmış; su oluşumunun ilk belirgin başlangıcı yaklaşık 237 °C, su hareketliliği ve boşluk/kabarcık gelişimindeki ikinci belirgin dönüm yaklaşık 577 °C civarında görülmüştür. Bu sıcaklıklar doğrudan deneysel faz-geçiş eşikleri olarak yorumlanmamalıdır; kaynak, çok yüksek tavlama sıcaklığını nanosaniselik MD zaman ölçeğinde yavaş dönüşüm kinetiğini hızlandırmak için kullanmıştır.
Araştırmanın temel problemi
Kristal bir malzemede atomlar uzun mesafelerde tekrarlanan düzenli bir kafes oluşturur. Amorf alüminada ise uzun-menzilli kristal periyodiklik bulunmaz; buna rağmen her Al atomunun birkaç angström çevresinde belirli Al–O veya Al–OH komşulukları vardır. Bu yerel yapı kısa-menzilli düzen olarak adlandırılır.
Makaledeki temel yapısal birim:
biçiminde gösterilir.
Burada:
- \(n\), Al atomunun birinci komşuluk küresindeki toplam O/OH koordinasyon sayısıdır.
- \(m\), bu komşular arasındaki OH− ligandlarının sayısıdır.
- \(n-m\), O2− ligandlarının sayısıdır.
Çalışmada Al çevresinde ağırlıklı olarak 4-, 5- ve 6-katlı koordinasyon yapıları incelenir. Aynı koordinasyon sayısında dahi O ve OH oranı, bağ uzunlukları ve geometrik bozulma değişebildiği için farklı nearest-neighbour coordination sphere (NNCS) türleri ortaya çıkar.
Bu Çalışmadaki “Kuantum” İfadesi Kuantum Bilgisayarı Anlamına mı Geliyor?
Hayır. Çalışmadaki kuantum katmanı, çekirdek elektronu çıkarılmış Al atomunun elektronik yapısını ve çekirdek-delik ekranlanmasını yoğunluk fonksiyoneli teorisi ile kuantum-mekanik olarak hesaplayan ∆Kohn–Sham yaklaşımıdır; makalede kübit, kuantum devresi, kuantum işlemci veya kuantum hesaplama algoritması kullanılmamıştır.
XPS ve HAXPES ne ölçüyor?
X-ray Photoelectron Spectroscopy (XPS), bir malzemeye X-ışını göndererek çekirdek seviyelerinden fotoelektron koparır. Gelen fotonun enerjisi bilindiği ve çıkan elektronun kinetik enerjisi ölçüldüğü için çekirdek elektronunun bağlanma enerjisi hesaplanabilir.
Temel fotoelektron enerji ilişkisi:
biçimindedir.
\(h\nu\), gelen X-ışını fotonunun enerjisidir. \(E_k^{PE}\), dışarı çıkan fotoelektronun kinetik enerjisidir. \(E_b^{PE}\), ilgili çekirdek seviyesinin bağlanma enerjisidir.
Hard X-ray Photoemission Spectroscopy (HAXPES), daha yüksek foton enerjileri kullandığı için daha yüksek kinetik enerjili fotoelektronlar üretir ve daha büyük malzeme derinliklerinden bilgi toplanmasına izin verir. Kaynak sert Cr-Kα ışınımı için yaklaşık 20–30 nm'ye ulaşabilen inceleme derinliklerinden söz etmektedir.
Auger elektronu nasıl ortaya çıkıyor?
Bir çekirdek elektron fotoelektrik olayla çıkarıldığında atomun iç kabuğunda bir çekirdek deliği oluşur. Daha yüksek enerji seviyesindeki başka bir elektron bu boşluğu doldurabilir. Bu geçişte açığa çıkan enerji bir foton olarak çıkmak yerine başka bir elektronun atomdan kopmasına aktarılabilir. Bu ikinci elektron Auger elektronu olarak adlandırılır.
Kaynak özellikle Al için \(KL_{23}L_{23}\) tipi Auger geçişlerini ele almaktadır. Burada K kabuğu 1s seviyesini, L2 ve L3 ise 2p seviyelerinin spin–yörünge bileşenlerini ifade eder.
Değiştirilmiş Auger parametresi
Kaynağın Denklem (1)'i:
\(\alpha\): değiştirilmiş Auger parametresidir ve enerji birimi eV'dir.
\(E_b^{PE}\): çekirdek-seviye fotoelektron bağlanma enerjisidir.
\(E_k^{AE}\): ilişkili Auger elektronunun kinetik enerjisidir.
Bu toplamın önemli avantajı, bağlanma enerjisi ve Auger kinetik enerjisindeki bazı ortak enerji-referansı kaymalarının birbirini kısmen götürmesidir. Kaynak bu nedenle \(\alpha\)'nın X-ışını kaynağından, seçilen enerji referansından ve XPS sırasında oluşabilecek statik örnek şarjlanmasından bağımsız, daha dayanıklı bir yerel elektronik yapı göstergesi olduğunu belirtmektedir.
Atomik ve ekstra-atomik gevşeme arasındaki fark
Çekirdek-delik oluşturulduğunda pozitif yükün ekranlanması iki ana katkıya ayrılır:
- Atomik gevşeme \(R^a\): çekirdek deliğinin aynı atom üzerindeki çekirdek ve valans elektronları tarafından ekranlanması.
- Ekstra-atomik gevşeme \(R^{ea}\): komşu atom veya ligandların elektronik polarizasyonuyla oluşan ekranlanma.
Kaynak iki farklı kimyasal durum arasındaki Auger parametresi değişimini:
şeklinde ifade eder.
Bu denklemde \(\Delta R\), iki kimyasal durum arasındaki toplam çekirdek-delik gevşeme enerjisi farkıdır.
Al için kaynak, ekstra-atomik katkının neden baskın olduğunu ayrıca değerlendirir. Moretti'nin Al3+ gaz referansı için Auger parametresi 1454.0 eV olarak alınır. Serbest nötr Al atomu için ayrı deneylerden Al 2p bağlanma enerjisi 81.46 eV ve KLL Auger kinetik enerjisi 1373.36 eV kullanıldığında:
elde edilir.
Bu değer Al3+ gaz referansından yalnız +0.82 eV yüksektir. Kaynak bu farktan serbest Al atomunda valans elektronu başına yaklaşık 0.27 eV atomik gevşeme etkisi çıkarır.
Al oksitleri ve hidroksitlerinde Bader analizinde Al yükünün yaklaşık +2.47, AlN'de yaklaşık +2.39 olması nedeniyle Al üzerinde yaklaşık yarım elektron mertebesinde valans yükü kaldığı ve atomik gevşemenin Auger parametresine yaklaşık 0.15 eV düzeyinde katkı yapabileceği değerlendirilir.
Buna karşılık Al oksitleri, hidroksitleri ve nitrürlerinin Al3+ gaz referansına göre toplam Auger parametresi farkı yaklaşık 6–12 eV aralığındadır. Bu nedenle kaynak Al için:
sınırını kullanır ve Denklem (2)'yi:
biçimine indirger.
Önemli sınırlılık: Bu sadeleştirme genel bir metal kuralı değildir. Kaynak özellikle birçok geçiş metalinde \(R^{ea}\gg R^a\) varsayımının çalışmayabileceğini belirtmektedir.
Auger Parametresi Amorf Alüminanın Kısa Menzilli Düzenine Neden Duyarlı?
Al için Auger parametresi farkının önemli bölümü komşu ligandların çekirdek deliğini polarizasyon yoluyla ekranlamasından geldiği için Al–ligand uzaklıkları, bağ açıları, koordinasyon sayısı ve O2−/OH− ligandlarının farklı polarizabiliteleri ekstra-atomik gevşeme enerjisini değiştirir; bu nedenle ölçülen \(\Delta\alpha_{\mathrm{Al}}\) uygun koşullarda Al atomunun en yakın komşuluk küresindeki kısa-menzilli kimyasal ve geometrik çevreye duyarlı hale gelir.
Ligand polarizabilitesi
Bir çekirdek deliği komşu ligandlarda elektrik alan oluşturur. Bir ligandın elektron bulutu bu alana karşı yer değiştirerek indüklenmiş dipol momenti oluşturabilir.
Kaynak Denklem (4):
\(M_i\): \(i\). ligand üzerinde indüklenen dipol momentidir.
\(\varepsilon_0\): vakum permitivitesidir.
\(\zeta_i\): ligandın elektronik polarizabilite hacmidir ve kaynakta ų cinsinden kullanılır.
\(F_{L_i}\): çekirdek-delik ve diğer indüklenmiş dipollerin etkisiyle ligandın hissettiği yerel elektrik alanı temsil eder.
Diğer koşullar eşitken daha yüksek \(\zeta_i\), uygulanan elektrik alan altında daha büyük indüklenmiş dipol ve dolayısıyla daha güçlü elektrostatik ekranlanma eğilimi anlamına gelir.
Tam elektrostatik Moretti modeli
Kaynak complete model için:
denklemini kullanır.
\(r_i,r_j\): çekirdek-deliği bulunan merkez atom ile ilgili ligandlar arasındaki uzaklıklardır.
\(\zeta_i\): \(i\). ligandın polarizabilitesidir.
14.4: kullanılan uzunluk ve polarizabilite birimleriyle sonucu eV cinsine dönüştüren kaynak model ölçek katsayısıdır.
\(C_{ij}\): ligandların birbirlerine ve merkez atoma göre geometrisini taşıyan matris elemanlarıdır.
Kaynak:
ve:
tanımını kullanır.
Açısal terim:
şeklindedir.
Bu matematiksel yapı yalnız “kaç ligand var?” sorusunu değil, ligandların merkez Al atomuna ve birbirlerine göre hangi açısal geometriyi oluşturduğunu da modele taşır. Bu nedenle full model, amorf yapıdaki bozulmuş koordinasyon çevrelerini ortalama tek bir kristal geometrisine indirgemeden ele alabilir.
Basitleştirilmiş Moretti modeli
Yüksek simetrili durumlarda kaynak şu varsayımları yapar:
Bu durumda Auger parametresi farkı:
şeklinde sadeleşir.
Geometrik faktör:
ile tanımlanır.
\(D\), özellikle ligandlarda indüklenen dipoller arasındaki dipol–dipol itmesini geometrik olarak hesaba katar.
Amorf alümina yüksek simetrili bir kristal olmadığı için bu model doğrudan tek bir ideal çevreye uygulanmaz. Yazarlar zaman ve yapı boyunca ortalanmış koordinasyon ve geometrik büyüklükleri kullanarak basitleştirilmiş modeli amorf yapılara genişletir.
O ve OH ligandlarının karışım kuralı
Bir amorf örneğin bütün komşuları aynı ligand türü değildir. Bu nedenle ortalama ligand polarizabilitesi:
şeklinde hesaplanır.
\(f_{\mathrm{OH}}\): Al'ın ilk komşuluk küresindeki OH ligandlarının zaman-ortalama fraksiyonudur.
\(\zeta_{\mathrm O}\): O2− ligandlarının polarizabilitesidir.
\(\zeta_{\mathrm{OH}}\): OH− ligandlarının polarizabilitesidir.
Bayesian optimizasyon sonucu:
olarak bulunmuştur.
Dolayısıyla:
Bu ilişki, O bakımından zengin koordinasyon çevrelerinin OH bakımından zengin çevrelere kıyasla daha güçlü ekstra-atomik ekranlama üretmesinin temel model nedenidir.
Dört temel elektrostatik model varsayımı
| Varsayım | İçerik | Çalışmadaki kontrol |
|---|---|---|
| #1 | Al için Auger kayması ekstra-atomik gevşeme tarafından domine edilir: \(R^{ea}\gg R^a\). | Gaz referansları, Al Auger parametreleri ve Bader valans yükü üzerinden gerekçelendirilir. |
| #2 | Çekirdek-delik ekranlanmasındaki ligand polarizasyonunun önemli bölümü ilk komşuluk küresiyle açıklanabilir. | ∆KS/FCH elektron yoğunluğu yeniden dağılımı ve radyal yük analiziyle sınanır. |
| #3 | Basitleştirilmiş kristal-tabanlı model, zaman/yapı ortalamalarıyla amorf çevrelere uygulanabilir. | Full electrostatic model ile sonuçların yakınlığı üzerinden kontrol edilir. |
| #4 | O ve OH ligandlarının ortalama polarizabilitesi basit karışım kuralıyla temsil edilebilir. | Bayesian optimizasyonlu full-model sonuçlarıyla karşılaştırılır. |
∆Kohn–Sham yöntemi nedir?
∆Kohn–Sham (∆KS) yaklaşımı, bir çekirdek elektronu çıkarılmış uyarılmış durumun toplam enerjisi ile temel durum toplam enerjisi arasındaki farkı kullanarak çekirdek-seviye bağlanma enerjisini hesaplayan DFT tabanlı bir total-energy difference yöntemidir.
Kaynağın Denklem (12)'si:
\(i\): çekirdek elektronu çıkarılan atomu temsil eder.
\(j\): çekirdek seviyesini temsil eder.
\(n_{c,j}\): ilgili çekirdek seviyesinin elektron doluluğudur.
\(n_v\): valans elektron popülasyonudur.
\(E^0\): temel durum toplam enerjisidir.
\(E^*\): çekirdek-delik içeren uyarılmış durum toplam enerjisidir.
\(\Delta E_{\mathrm{corr}}\): core relaxation ve semilocal DFT kullanımına ilişkin absolute binding-energy correction terimidir.
\(x\) iki farklı çekirdek-delik yaklaşımını ayırır:
- FCH — Full Core Hole: \(x=0\). Çekirdek elektronu sistemden tamamen çıkarılır.
- XCH — eXcited electron and Core Hole: \(x=1\). Çekirdekten çıkarılan elektron valans/iletim tarafında sistem içinde tutulur.
Çalışmada binding-energy hesapları için XCH tercih edilmiştir. Elektron yoğunluğu yeniden dağılımını ve lokal çekirdek-delik ekranlanmasını incelemek için ise FCH kullanılmıştır.
Yalıtkanlarda enerji referansı neden sorun oluşturuyor?
Metallerde Fermi seviyesi iyi tanımlıdır. Yalıtkanlarda ise sonlu bir band gap vardır ve Kohn–Sham Fermi seviyesi band aralığının neresinde referanslanacağı konusunda belirsizlik oluşturabilir.
Kaynak XCH için:
düzeltmesini verir.
Kaynağın açıklamasına göre \(E_{B,ij}^{1}\) ve \(\varepsilon_{\mathrm{CBmin}}^{1}\) XCH hesabından elde edilir. Metallerde:
olduğu için düzeltmenin etkisi yoktur.
Yalıtkanlarda ise \(\varepsilon_F\) temel-durum DFT band aralığının orta noktasıyla yaklaşıklandırılır. Semilocal PBE'nin band gap'i küçümsemesi nedeniyle bu yaklaşım özellikle geniş bant aralıklı yalıtkanlarda önemli bir belirsizlik kaynağıdır.
∆KS hesaplama ayarları
| Öğe | Kaynakta kullanılan yaklaşım |
|---|---|
| Workflow | AiiDA, aiida-qe-xspec ve Quantum ESPRESSO |
| Exchange–correlation functional | PBE |
| Temel-durum pseudopotential | SSSP PBE efficiency v1.3 |
| Core-hole pseudopotentials | Al 1s, Al 2s, Al 2p ve O 1s için özel üretilmiş |
| Binding-energy hesabı | XCH |
| Charge-density redistribution | FCH |
| Spin polarization | Etkin |
| Wavefunction cutoff — FCH | 50 Ry ≈ 680 eV |
| Charge-density cutoff — FCH | 400 Ry ≈ 5442 eV |
| Gaussian smearing | 0.05 Ry ≈ 0.68 eV |
| Sapphire referans k-grid | 10 × 10 × 10 Monkhorst–Pack |
| Yaklaşık k-point lineer aralığı | 0.036 Å−1 |
Metal ve oksit ekranlanması neden farklı?
FCH–ground-state valans charge-density difference hesapları, metalik Al'de çekirdek deliğinin çevresinde kompakt ve yaklaşık küresel bir charge redistribution gösterir. Bunun nedeni metaldeki daha yüksek serbest/delokalize elektron yoğunluğudur.
Sapphire ve bayerite gibi yalıtkan yapılarda ise charge redistribution daha yaygın ve ligand yönelimlidir. Elektron yoğunluğu değişiminin en önemli bölümü ilk Al–O komşuluk küresi içinde şekillenir.
Kaynak radyal integrated charge difference'ı:
ile tanımlar.
Burada \(\Delta\rho_v(r)\), çekirdek-delikli FCH hesabı ile temel durum arasındaki valans elektron yoğunluğu farkının merkez Al atomundan uzaklığa göre radyal dağılımıdır.
Sapphire için yaklaşık 1.7 Å'de yaklaşık \(0.85|e|\) büyüklüğünde ilk maksimum ve yaklaşık 2.3 Å civarında biraz daha düşük ikinci maksimum raporlanır. Bayerite benzer fakat biraz daha düşük genlikli davranış gösterir. Metalik Al ise ikinci-nearest-neighbour yarıçapının ötesinde dahi daha fazla screening charge çeker.
Kaynak bu sonucu elektrostatik modelin ilk-komşuluk ligand polarizasyonuna ilişkin ikinci varsayımını desteklemek için kullanır.
Al Auger parametresi ve screening strength
Kaynak Al3+ gaz referansına göre Auger parametresi farklarını:
| Ortam | \(\Delta\alpha_{\mathrm{Al}}\) |
|---|---|
| Metalik Al | 12.0 eV |
| Sapphire | 7.7 eV |
| Bayerite | 7.0 eV |
olarak verir.
Bu sıralama, kaynak DFT charge-redistribution analizindeki screening strength sıralamasıyla uyumlu görülmektedir. Bu nedenle çalışma \(\Delta\alpha\)'nın çekirdek-delik ekranlanma gücü için deneysel bir proxy olarak kullanılabileceğini önermektedir.
Bayesian optimizasyon neden kullanılıyor?
Full electrostatic modelin her deneme polarizabilite çifti için bütün MD snapshots üzerindeki Auger parametresi dağılımını yeniden değerlendirmesi hesaplama açısından pahalıdır. Bayesian optimizasyon, pahalı objective function'larda az sayıda değerlendirmeyle umut verici parametre bölgelerini seçmek için Gaussian-process tabanlı olasılıksal model kullanan bir optimizasyon yaklaşımıdır.
Kaynağın objective function'ı:
şeklindedir.
Bu yapı negatif squared-error toplamıdır. Bayesian optimizasyon \(F\)'yi maksimum yapmaya çalıştığı için deney ile tahmin arasındaki kare-hata toplamını minimuma taşımış olur.
Genel yöntem bölümünde O-bazlı ligandlar için kabul edilen polarizabilite aralığı 0.9–3.2 ų olarak verilir. Full modelin pahalı optimizasyonunda ise yazarlar beklenen değerlerin 1–3 ų aralığında bulunduğunu kabul ederek daha dar sınırlar ve 34 optimization step kullanmıştır.
Full-model optimumu:
olarak bulunur.
Bu değerler simplified modelden elde edilen karşılıklarından sırasıyla yalnız yaklaşık %0.2 ve %1.7 daha küçüktür. Full model objective value açısından biraz daha iyi deney uyumu sağlasa da iki modelin polarizabilite sonuçlarının bu kadar yakın olması, zaman ve yapı ortalamalı simplified modelin amorf alümina için şaşırtıcı derecede güçlü bir yaklaşım olduğunu destekler.
Cryo-XPS Neden Öneriliyor?
Cryo-XPS/HAXPES, sıcaklığa bağlı atomik titreşimlerin ekstra-atomik gevşeme enerjisi ve spektral çizgi dağılımlarına eklediği termal genişlemeyi azaltarak, amorf malzemenin sıcaklık düşse dahi kalan gerçek yapısal heterojenliğinin daha belirgin görülmesini sağlayabileceği için önerilmektedir; çalışma bunu henüz gerçekleştirilmiş yeni bir cryo-XPS deney sonucu olarak değil, simülasyonların desteklediği bir deneysel olanak olarak sunmaktadır.
Kristaller ile amorf yapıların sıcaklık tepkisi
Kaynak sapphire ve bayerite için \(R^{ea}\) dağılımlarının kristal periyodiklik ve sınırlı yapısal çeşitlilik nedeniyle amorf yapılardan daha dar olduğunu gösterir.
Sıcaklık yükseldikçe kristallerde termal titreşimler dağılımı genişletir. Tersine \(-263^\circ\mathrm C\) gibi kriyojenik sıcaklıklarda sapphire dağılımı çok daralır ve iki farklı Al–O bağ uzunluğuyla ilişkili ince yapı görünür hale gelir.
Amorf alümina örneklerinde ise sıcaklık \(-263^\circ\mathrm C\)'ye düşürüldüğünde dağılım tamamen daralmaz. Kaynağın yorumu şudur: termal titreşim büyük ölçüde azaltıldıktan sonra kalan genişlik, amorf malzemenin 4-, 5- ve 6-katlı, farklı O/OH bileşimli ve geometrik olarak bozulmuş yerel Al çevrelerinin gerçek yapısal çeşitliliğinden kaynaklanmaktadır.
\(-173^\circ\mathrm C\)'de amorf örneklerde \(R^{ea}\) dağılımlarının asimetrisi belirginleşmektedir. H/Al = 2 ile H/Al = 0.2 örneklerinin skewness yönleri ortalama değere göre zıt yöndedir; H/Al = 1 ara davranış gösterir.
Bu nedenle yazarlar, yeterli deneysel enerji çözünürlüğü sağlanırsa cryo-XPS/HAXPES'in amorf oksitlerde belirli yerel yapı birimlerini ayırmada kullanılabileceğini öne sürmektedir.
Çalışmanın Yöntemi ve Bulguları
Deneysel veri tabanı
Çalışma Cancellieri ve çalışma arkadaşlarının daha önce yayımladığı ALD amorf alümina veri setindeki:
- Al Auger parametresi değişimleri,
- H/Al stoikiometrisi,
- ALD büyütme sıcaklığı,
- yoğunluk ölçümleri
üzerine kuruludur.
Bu nedenle çalışma tamamen yeni XPS/HAXPES deneylerinden oluşmaz. Yeni bilimsel katkının önemli bölümü mevcut deneysel kimyasal-durum verisinin atomistik modelleme, ∆KS DFT ve full electrostatic relaxation model ile yeniden yorumlanmasıdır.
Moleküler dinamik simülasyonları
| Öğe | Kaynak değeri / yöntemi |
|---|---|
| MD yazılımı | LAMMPS |
| Atomlararası potansiyel | Matlantis PreFerred Potential (PFP), graph neural network potential |
| Dispersion correction | Becke–Johnson D3 |
| Timestep | 0.5 fs |
| Thermostat | Nosé–Hoover, damping 0.05 ps |
| Barostat | Parrinello–Rahman, damping 0.5 ps |
| Sınır koşulları | Bütün yönlerde periyodik |
| Başlangıç yapı ailesi | Bayerite türevi yapılar |
| H miktarının ayarlanması | OH–H çiftlerinin charge neutrality korunarak rastgele çıkarılması |
| İlk NVT equilibration | \(T_{\mathrm{ALD}}\)'de 50 ps |
| Quench sıcaklığı | \(T_E=27^\circ\mathrm C\) |
| İlk NpT equilibration | 50 ps |
| Ek NpT equilibration | 50 ps |
| Production analizi | Her yapıdan düzenli aralıklarla 1000 snapshot |
Neden 0.5 fs timestep kullanıldı?
Kaynak varsayılanın altında 0.5 fs timestep seçimini iki nedenle açıklar: amorf yapıda gerçekçi olmayan hızlı hidrojen hareketi artefaktlarını önlemek ve sistemdeki farklı degrees of freedom arasında enerji eşbölüşümünün daha güvenilir olmasını sağlamak.
PFP makine öğrenmeli potansiyeli
PreFerred Potential (PFP), grafik sinir ağı temelli universal interatomic potential'dır. Kaynak PFP'nin 72 elemente kadar kombinasyonları destekleyen ve 32 milyondan fazla DFT-türevi yapı içeren geniş bir eğitim veri tabanına dayandığını belirtmektedir.
Bununla birlikte makale “universal” ifadesini sorgusuz bir geçerlilik garantisi olarak kullanmaz. Yazarlar her atomlararası potansiyelde olduğu gibi PFP'nin ilgili sistem ve özellik için ayrıca doğrulanması gerektiğini vurgular.
Amorf yapılar nasıl oluşturuldu?
Başlangıç yapısı crystalline Al-trihydroxide bayerite'tan türetilmiştir. Deneysel hedef H/Al oranını elde etmek için OH grupları ve ilişkili H atomları stoikiometrik OH–H çiftleri halinde rastgele çıkarılmıştır.
Toplam elektriksel nötrlüğü korumak özellikle önemlidir; kaynak PFP'nin biçimsel olarak farklı stoikiometrilere izin vermesine rağmen hesap güvenilirliği için charge neutrality kısıtı uygulandığını belirtir.
Ardından hücre vektörleri isotropic olarak ölçeklenmiş, yoğunlaşma ve bond reconstruction'ın equilibration sırasında gerçekleşmesine izin verilmiştir.
Koordinasyon çevresinin ALD sıcaklığıyla değişimi
27 °C ALD koşuluna karşılık gelen amorf modelde 4-, 5- ve 6-katlı Al koordinasyonlarının yaklaşık karşılaştırılabilir oranlarda bulunduğu raporlanır.
ALD büyütme sıcaklığı 50, 120, 150 ve 200 °C'ye çıktıkça deneysel H içeriği azalır. Simülasyonlarda bununla birlikte 6-katlı Al çevrelerinin oranı azalır ve özellikle 5-katlı koordinasyon daha baskın hale gelir.
∆KS sonuçları ne kadar başarılı?
∆KS/XCH hesapları Al 1s, Al 2s, Al 2p ve O 1s bağlanma enerjilerinde metalik Al'den daha oksitlenmiş ortamlara geçerken enerji artışının yönünü doğru yakalamaktadır.
Ancak yalıtkan fazlar kendi aralarında karşılaştırıldığında hata daha görünür hale gelir. Özellikle Al 2s, Al 2p ve O 1s seviyelerinde bayerite ve amorf örnek değerleri sapphire'a göre deneyle aynı sıralamada bulunmamaktadır.
Bu nedenle çalışmanın sonucu:
- ∆KS metal–yalıtkan farkını ve screening physics'i yakalamada yararlıdır.
- Birbirine çok benzeyen yalıtkan polymorphs arasında kesin chemical-state assignment için mevcut enerji referanslama yöntemi yeterli olmayabilir.
Kaynak ayrıca yalıtkan örneklerde differential charging ve enerji ölçeği kalibrasyonu nedeniyle deneysel absolute binding energies'in 2–3 eV'ye ulaşabilen hatalara maruz kalabileceğini belirtmektedir.
Full model ve simplified model karşılaştırması
Full model Bayesian optimizasyonda 34 step ile:
sonucunu üretir.
Bu değerler simplified model sonuçlarından yalnız yaklaşık %0.2 ve %1.7 farklıdır. Full model objective function bakımından biraz daha iyi experimental agreement verir.
Kaynak bu yakınlığı, amorf yapı için bile time- and structure-averaged geometric descriptors ve ligand mixture rule kullanan simplified model varsayımlarının tam modele karşı desteklenmesi olarak yorumlamaktadır.
H içeriğine bağlı yerel yapı evrimi
| H/Al | Kaynakta öne çıkan yapı davranışı |
|---|---|
| 2 | Octahedral [Al(OH)6] çevreleri baskındır; 4- ve 5-katlı çevrelerde de OH kümelenmesi görülür. |
| 1 | [Al(OH)6] çevreleri artık bulunmaz; OH ligandları başlıca 4- ve 5-katlı Al NNCS üzerine daha homojen dağılır. |
| 0.2 | 4- ve 5-katlı Al çevreleri baskındır ve bunlar çoğunlukla yalnız tek OH ligandı içerir. |
Kaynak, H/Al ≤ 1 olduğunda H atomlarının genel olarak 4- ve 5-katlı Al çevrelerine daha homojen dağıldığını; daha yüksek H/Al oranlarında ise hidrojenin 6-katlı Al çevrelerinde kümelenme eğilimi gösterdiğini belirtir.
Yazarlar yüksek H içeriğinde bu davranışı Al-hydroxide, muhtemelen boehmite AlOOH yönünde bir solid-state transformation'ın erken yapısal belirtisi olarak yorumlamaktadır. Bu ifade doğrudan boehmite kristalinin deneysel olarak oluştuğu anlamına gelmez.
Koordinasyon sayısı \(R^{ea}\)'yı nasıl etkiliyor?
Kaynak H/Al = 2 örneğinde 5- ve 6-katlı NNCS dağılımlarının yaklaşık 3.5 eV civarında benzer mean/mode değerlerine sahip olduğunu, 4-katlı çevrelerin ise yaklaşık 4.1 eV'ye doğru 0.5 eV'den fazla kaydığını bildirir.
Genel eğilimde daha düşük coordination number ve/veya daha yüksek OH ligand sayısı, \(R^{ea}\) dağılımının daha düşük tarafıyla ilişkilendirilir.
H miktarı azalıp O ligand fraksiyonu arttıkça:
olduğu için dağılımların özellikle 5- ve 6-katlı bileşenleri daha yüksek \(R^{ea}\) tarafına genişler.
Al 2p çizgi asimetrisi H içeriğini gösterebilir mi?
Kaynak, cryo-XPS ile termal broadening azaltıldığında Al 2p core-level peak shape'in asymmetry/skewness yapısının H içeriği hakkında ek bilgi taşıyabileceğini önermektedir.
Ancak asimetrik XPS çizgilerinin yalnız yerel yapı heterojenliğinden doğmadığını da özellikle belirtir. Satellite structures, vibrational excitations, multi-electron excitations ve metalik valence bands'te electron-hole pair creation da asimetrik çizgi şekilleri oluşturabilir.
Dolayısıyla tek başına peak skewness kullanılarak hidrojen miktarı doğrudan ve benzersiz biçimde tayin edilmiş değildir.
Yoğunluk azalması ve Auger parametresinin görmediği yapı ölçeği
H içeriği arttığında amorf alümina yoğunluğu yaklaşık %20–25 azalırken ortalama Al–O bağ uzunluğundaki artış yalnız yaklaşık %2 olarak değerlendirilmiştir.
Kaynak bu büyük yoğunluk düşüşünü yalnız birinci-komşu bağ uzunluğuyla açıklamanın mümkün olmadığını ve randomly interconnected corner-sharing \([\mathrm{AlO}_n]\) polyhedra ağı arasında daha fazla free volume oluşması gerektiğini savunur.
Bu ayrım çok önemlidir:
- Al Auger parametresi: başlıca kısa-menzilli ilk-komşuluk çevresine duyarlıdır.
- Yoğunluk: polyhedra arasındaki daha orta-menzilli packing/free-volume değişimlerine de duyarlıdır.
Dolayısıyla çalışma Auger parametresinin amorf yapının bütün ölçeklerini tek başına ölçtüğünü iddia etmemektedir.
Simüle Edilen 727 °C Tavlama Gerçek Faz Geçiş Sıcaklığı Olarak mı Okunmalı?
Hayır. H/Al = 2 modelinin 727 °C'ye 1 ns içinde ısıtılması ve 1 ns tavlanması, gerçek deneysel dönüşüm kinetiğini aynı zaman ölçeğinde taklit etmek için değil, dakikalar–saatler sürebilen yavaş yapısal dönüşümleri nanosaniselik moleküler-dinamik zaman penceresinde gözlenebilir hale getirmek için seçilmiş hızlandırılmış bir simülasyon protokolüdür.
Termal bozunma protokolü
Hidrojen bakımından en zengin:
amorf polymorph seçilir.
Kaynak protokolü:
- Başlangıç: yaklaşık 25 °C.
- Isıtma: 1 ns içinde 727 °C, yani 1000 K.
- Tavlama: 727 °C'de ek 1 ns.
- Simulation cell: büyük ALD film yüzeyinin normal yöndeki gevşemesini taklit etmek için z-yönünde rahatlamaya izin verilir.
Kaynak 200 °C civarındaki crystallization kinetics'in deneysel olarak dakika–saat ölçeğinde olabileceğini, bu sürenin MD'nin nano–mikrosaniye ölçeğinin çok üzerinde olduğunu belirtir. 727 °C seçimi bu kinetic-time-scale problemine yönelik hesaplamalı bir hızlandırmadır.
Auger parametresi ve su oluşumu
Isıtma sırasında predicted \(\Delta\alpha_{\mathrm{Al}}\) yaklaşık:
artmaktadır.
Kaynağın mekanistik açıklaması, ısınma sırasında bazı OH ligandlarının O ligandlarına dönüşmesi ve:
olması nedeniyle extra-atomic screening'in artmasıdır.
Su molekülleri için iki karakteristik sıcaklık gözlenir:
| Sıcaklık | Kaynakta gözlenen olay |
|---|---|
| Yaklaşık 237 °C | Amorf matris içinde ilk kararlı su moleküllerinin belirginleşmesi. |
| Yaklaşık 577 °C | Artan su miktarı ve moleküler hareketlilikle cavity ve water-bubble gelişiminin belirgin hızlanması. |
| 727 °C | Isıtmanın son sıcaklığı ve sonraki 1 ns annealing sıcaklığı. |
Tavlama sırasında su sayısının ve Auger parametresi sinyalinin yaklaşık stabilizasyonu, kaynak tarafından bulk phase-transition sequence içinde metastable bir yapı oluşumu bağlamında yorumlanır.
Çalışmanın desteklediği sonuçlar
- Al oksit/hidroksit ortamlarında Auger parametresi farklarının önemli bölümü extra-atomic core-hole relaxation ile ilişkilendirilebilir.
- O2− ve OH− ligandları için farklı elektronik polarizabiliteler gerekli olup kaynak optimizasyonunda \(\zeta_{\mathrm O}>\zeta_{\mathrm{OH}}\) bulunmuştur.
- Full electrostatic model ile time-/structure-averaged simplified model sonuçları birbirine yakındır.
- ∆KS calculations metal–insulator core-level shift yönünü ve genel ölçeği yakalamaktadır.
- ∆KS/FCH charge redistribution, metallic Al ile oxide/hydroxide screening yapıları arasındaki farkı göstermektedir.
- Amorf yapılardaki \(R^{ea}\) dağılım genişliğinin önemli bir bölümü termal titreşimden değil yapısal çeşitlilikten kaynaklanmaktadır.
- H içeriği azaldıkça 6-katlı OH-zengin çevrelerin önemi azalmakta, 4- ve 5-katlı O-zengin çevreler daha belirgin hale gelmektedir.
- Simulated heating sırasında \(\Delta\alpha_{\mathrm{Al}}\) su oluşumu ve chemical decomposition ile birlikte değişmektedir.
- Al Auger parametresi, uygun deney koşullarında hydrogenated amorphous alumina'daki thermal decomposition'ı izlemek için aday bir deneysel gösterge olabilir.
Çalışmanın desteklemediği sonuçlar
- Çalışma kuantum bilgisayar veya kuantum hesaplama avantajı göstermemektedir.
- ∆KS bütün yalıtkan alumina/hydroxide fazlarını nicel olarak hatasız ayıramamaktadır.
- Auger parametresi amorf malzemenin bütün orta- ve uzun-menzilli yapısını tek başına ölçmemektedir.
- 727 °C simülasyon sıcaklığı doğrudan gerçek film için bir deneysel decomposition threshold değildir.
- 237 °C ve 577 °C olayları bağımsız deneysel XPS ölçümleriyle bu çalışmada doğrulanmış değildir.
- Cryo-XPS ile öngörülen fine structure bu çalışma kapsamında yeni bir cryogenic XPS deneyiyle gözlenmiş değildir.
- H/Al ile XPS peak asymmetry arasında tek-anlamlı bir hydrogen calibration eğrisi oluşturulmuş değildir.
- Yüksek H içeriğinde boehmite yönünde yapısal eğilim görülmesi, gerçek boehmite kristal fazının deneysel olarak oluştuğunun doğrudan kanıtı değildir.
- Al için doğrulanan extra-atomic-dominant electrostatic yaklaşım bütün transition-metal compounds'a genellenemez.
Çalışmanın güçlü yönleri
- Deneysel XPS/HAXPES, atomistik MD, quantum-mechanical DFT ve classical electrostatic model tek bir interpretation framework içinde bağlanmıştır.
- Model varsayımları doğrudan fiziksel ve atomistik kontrollerle sınanmıştır.
- Amorf yapının tek bir ortalama koordinasyonla temsil edilmesi yerine farklı NNCS türlerinin dağılımları incelenmiştir.
- 1000 MD snapshot üzerinden thermal fluctuations ve structural disorder birlikte hesaba katılmıştır.
- Full model ile simplified model karşılaştırması yapılmıştır.
- Core-hole charge-density redistribution doğrudan ∆KS/FCH hesaplarıyla incelenmiştir.
- Termal decomposition için atomic trajectories, chemical environment ve predicted XPS/Auger observable arasında bağlantı kurulmuştur.
- Simülasyon girdileri ve trajectories için Materials Cloud veri erişimi sağlanmıştır.
Temel yöntemsel sınırlılıklar
- ∆KS/PBE absolute binding energies özellikle geniş band-gap yalıtkanlarda energy-reference ve band-gap hatalarına duyarlıdır.
- Experimental insulating-sample XPS binding energies differential charging ve calibration sorunlarından etkilenebilir.
- Full electrostatic model ağırlıklı olarak first-neighbor ligand screening'e odaklanır.
- Simplified model amorf yapı için time- and structure-averaged descriptors kullanır; tek tek atomların bütün geometrik ayrıntılarını korumaz.
- MD atomlararası etkileşimleri machine-learning potential ile temsil eder; ab initio MD değildir.
- PFP universal bir model olsa da bütün olası amorf alumina koşullarında otomatik doğruluk garantisi yoktur.
- Thermal decomposition simulation nanosecond time scale nedeniyle deneysel süreçten çok daha yüksek sıcaklıkla hızlandırılmıştır.
- Simulation cell bulk/periodic representation kullanır; gerçek bir ALD thin film'in bütün yüzey, interface ve substrate etkilerini doğrudan içermez.
- Cryo-XPS ve real-time annealing XPS doğrulamaları gelecekte yapılması gereken deneyler olarak kalmaktadır.
Gelecek çalışma yönleri
Kaynak, hydrogenated alumina films'in kontrollü annealing sırasında gerçek-zamanlı XPS measurements ile izlenmesini ve \(\Delta\alpha_{\mathrm{Al}}\) ile phase decomposition arasındaki predicted correlation'ın doğrudan sınanmasını önemli bir sonraki adım olarak belirtmektedir.
Yalıtkan chemical environments arasında daha yüksek nicel ayırım için ∆KS/DFT energy-reference yönteminin geliştirilmesi gerekmektedir.
Çerçevenin Si ve Mg oxides gibi extra-atomic screening'in önemli olduğu başka cationic oxide systems'e genişletilmesi de önerilmektedir.
Kaynak ve Yöntem Notu
Özgün başlık: Bridging classical and quantum interpretation of chemical state analysis by XPS/HAXPES to resolve short-range order in amorphous alumina films.
Yazarlar: Simon Gramatte; Xing Wang; Michael Alejandro Hernández Bertrán; Claudia Cancellieri; Giovanni Pizzi; Deborah Prezzi; Iurii Timrov; Olivier Politano; Ivo Utke; Lars P. H. Jeurgens; Vladyslav Turlo.
Yüklenen kaynak sürümü: arXiv:2408.08255v2 [cond-mat.mtrl-sci], 20 Ağustos 2025. PDF üzerinde ayrıca 21 Ağustos 2025 tarihi bulunmaktadır.
Hakemli final yayın: Journal of Materials Chemistry A, 2026, Volume 14, 15364–15385.
Makale türü: Paper.
DOI: 10.1039/D5TA08586A.
Yayınevi: Royal Society of Chemistry.
Gönderim tarihi: 22 Ekim 2025.
Kabul tarihi: 11 Şubat 2026.
İlk yayın tarihi: 11 Mart 2026.
Hakemlik durumu: Hakemli ve yayımlanmış çalışma. Bilimsel anlatımın temel kaynağı kullanıcı tarafından sağlanan arXiv v2 PDF'dir.
Lisans: Final RSC sürümü Creative Commons Attribution 3.0 Unported Licence (CC BY 3.0) altında açık erişimdir.
Corresponding author — yüklenen preprint: Vladyslav Turlo.
Corresponding authors — final RSC kaydı: Simon Gramatte ve Vladyslav Turlo.
Eş katkı: Yüklenen kaynakta equal-contribution / co-first-author beyanı görünmemektedir.
Kurumlar: Empa – Swiss Federal Laboratories for Materials Science and Technology; Laboratoire Interdisciplinaire Carnot de Bourgogne / CNRS / Université de Bourgogne; MARVEL; Paul Scherrer Institute / PSI Center for Scientific Computing, Theory, and Data; CNR-NANO Modena; Empa Laboratory for Mechanics of Materials and Nanostructures.
Çalışma alanı: Surface/interface analysis, XPS/HAXPES, computational materials science, amorphous oxides, density-functional theory ve atomistik modelleme.
Çalışmanın bilimsel türü: Önceden yayımlanmış deneysel XPS/HAXPES verisi ile yeni atomistik ve quantum-mechanical calculations'ın bütünleştirildiği deneysel-veri destekli hesaplamalı malzeme bilimi çalışması.
Ana deneysel gözlenebilir: Al modified Auger parameter, \(\alpha_{\mathrm{Al}}\), ve bunun farklı kimyasal durumlar arasındaki değişimi \(\Delta\alpha_{\mathrm{Al}}\).
Ana teorik büyüklük: Extra-atomic relaxation energy \(R^{ea}\).
Ana yapısal varlık: Al atomunun nearest-neighbour coordination sphere'i ve \([\mathrm{Al(O)}_{n-m}(\mathrm{OH})_m]\) yerel yapı birimleri.
Ana atomistik yöntem: LAMMPS moleküler dinamiği ve PFP+D3 machine-learning interatomic potential.
Ana DFT yöntemi: ∆Kohn–Sham, XCH binding-energy hesapları ve FCH charge-density redistribution hesapları.
DFT yazılım altyapısı: AiiDA, aiida-qe-xspec ve Quantum ESPRESSO.
Exchange–correlation functional: PBE.
Ana elektrostatik model: Moretti extra-atomic core-hole relaxation modeli; complete ve simplified formulations birlikte değerlendirilmiştir.
Bayesian optimizasyon parametreleri: O2− ve OH− ligand polarizabiliteleri.
Full-model optimum polarizabiliteleri: \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) ve \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\).
MD timestep: 0.5 fs.
Production sampling: Her yapı için 1000 snapshot.
Thermal-decomposition simulation: H/Al = 2 modelin yaklaşık 25 °C'den 727 °C'ye 1 ns içinde ısıtılması ve 727 °C'de 1 ns daha annealing.
Simülasyon yorum sınırı: 727 °C ve nanosecond heating protocol gerçek deneysel dönüşüm sıcaklığı veya kinetiği olarak doğrudan yorumlanmamalıdır.
İstatistiksel hipotez testi: Çalışma klasik p-değeri / confidence interval tabanlı deneysel hipotez testi değildir. Bayesian optimization ve Gaussian-process modeling hesaplama araçları olarak kullanılmaktadır.
Veri erişilebilirliği — yüklenen preprint: Materials Cloud DOI 10.24435/materialscloud:9v-61.
Veri erişilebilirliği — final RSC sürümü: Materials Cloud DOI 10.24435/materialscloud:1p-1m.
Çıkar çatışması: Final RSC sürümü çıkar çatışması olmadığını beyan etmektedir. Yüklenen preprintte ayrı conflict-of-interest bölümü görünmemektedir.
Yazar katkıları: Yüklenen preprintte ayrı CRediT / Author Contributions bölümü görünmemektedir.
Finansman: NCCR MARVEL / Swiss National Science Foundation grant 205602; Swiss National Science Foundation R'Equip Proposal No. 206021 182987; Iurii Timrov için SNSF Project Funding grant 200021-227641 ve 200021-236507. Hesaplama kaynakları Swiss National Supercomputing Centre Alps sistemi üzerinden MARVEL project ID mr30 kapsamında kullanılmıştır.
Teşekkür: Kaynak Prof. Giuliano Moretti ve Prof. Patrik Hoffmann'a bilimsel görüş alışverişi ve önerileri için teşekkür etmektedir.
Supplementary Information notu: Hakemli RSC yayınının ayrı Supplementary Information PDF'si bulunmaktadır. Kullanıcı tarafından sağlanan 26 sayfalık ana kaynak dosyası bu ayrı ek PDF'yi içermediğinden Verianla metni, ek materyalden yalnız ana makalenin açıkça aktardığı bilgilerle sınırlıdır.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir