


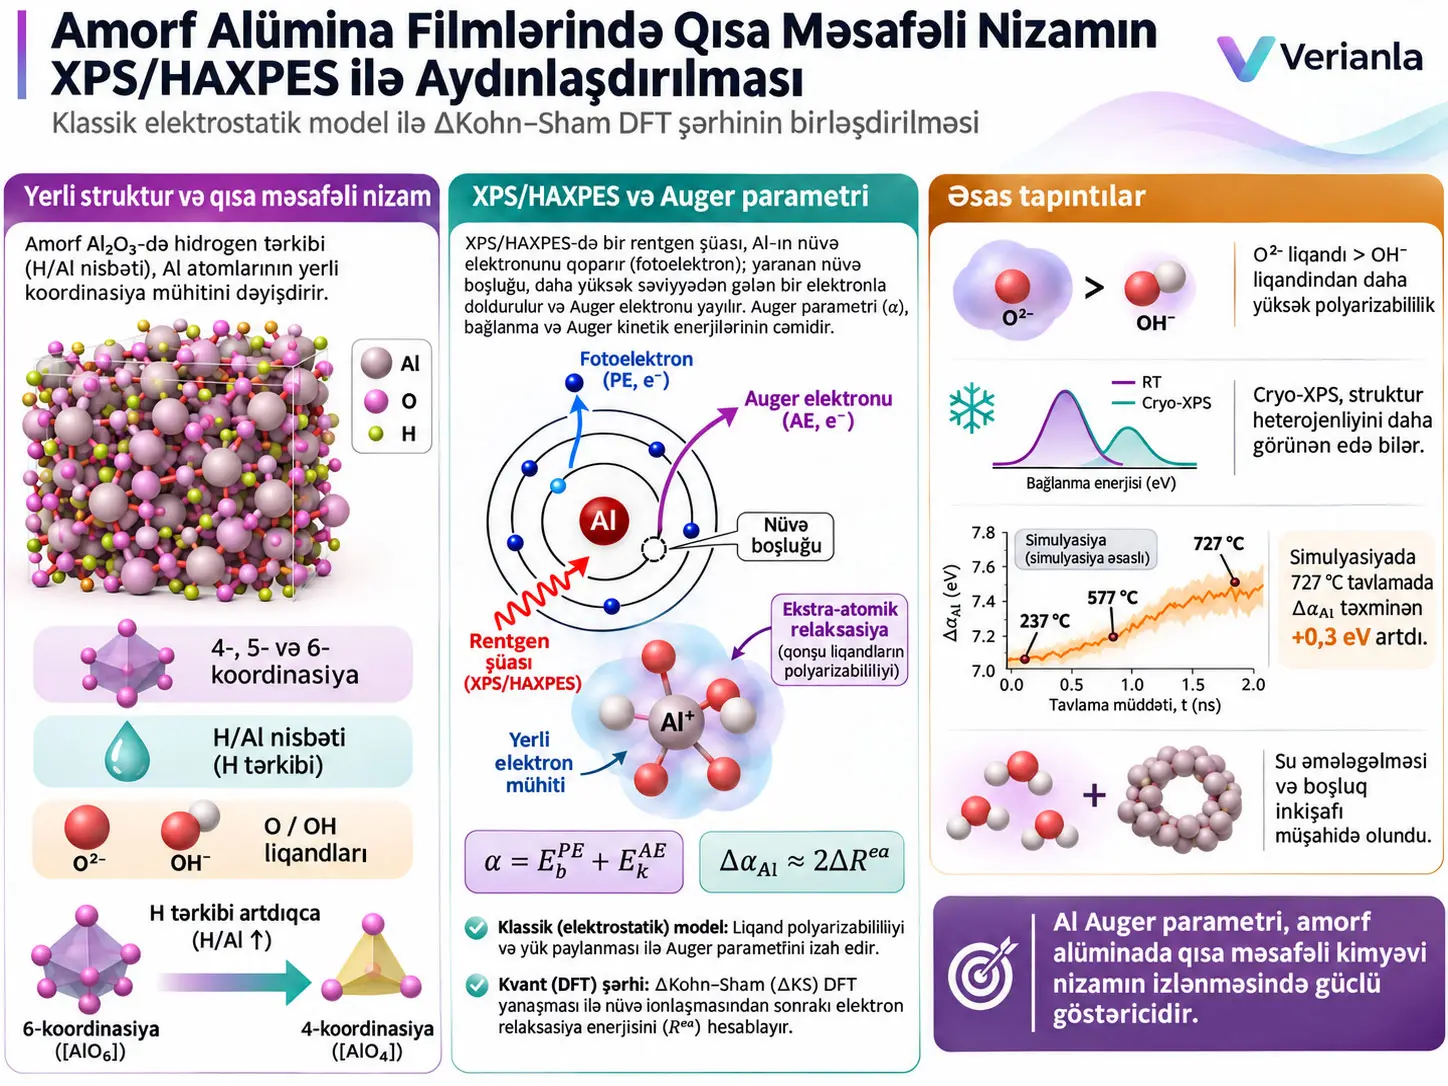
Dəyişdirilmiş Auger parametri (modified Auger parameter, \(\alpha\)), eyni elementə aid nüvə-səviyyəli fotoelektron xəttinin rabitə enerjisi ilə əlaqəli Auger elektronunun kinetik enerjisinin cəmindən ibarət olan və yerli elektron mühitinə, eləcə də nüvə-deşiyi son vəziyyət relaksasiyasına həssas XPS/HAXPES kimyəvi vəziyyət göstəricisidir. Bu tədqiqat atomik qat çökdürmə (atomic layer deposition, ALD) ilə əlaqəli hidrogenli amorf alümina strukturlarını anlamaq üçün eksperimental XPS/HAXPES məlumatlarını, maşın öyrənməli atomlararası potensialla aparılan molekulyar dinamika (MD) simulyasiyalarını, ∆Kohn–Sham sıxlıq funksionalı nəzəriyyəsi hesablamalarını və klassik elektrostatik nüvə-deşiyi relaksasiya modelini eyni elmi çərçivədə birləşdirir.
Tədqiqatın əsas problemi amorf alümina kimi geniş qadağan olunmuş zona aralığına malik nizamsız oksidlərdə bir-birinə yaxın kimyəvi rabitə mühitlərini və qısa-məsafəli nizamı birbaşa fərqləndirməyin çətin olmasıdır. Amorf bərk cisimdə eyni elementin atomları 4-, 5- və ya 6-koordinasiyalı quruluş, müxtəlif Al–O rabitə uzunluqları və müxtəlif O2−/OH− liqand tərkibləri göstərə bilər. Bu yerli struktur müxtəlifliyi klassik kristal fazalardakı kimi tək, kəskin müəyyən olunmuş koordinasiya mühitinə endirilə bilməz.
Məqalənin başlığındakı “kvant” ifadəsi kvant kompüterindən istifadəni bildirmir. Kvant-mexaniki hissə bir Al atomundan nüvə elektronu çıxarıldıqda yaranan nüvə deşiyinin ətrafındakı elektron yenidənqurulmasının ∆Kohn–Sham DFT ilə hesablanmasına əsaslanır. Klassik hissə isə bu nüvə deşiyinin qonşu liqandlarda yaratdığı induksiya olunmuş dipolları və ekstra-atomik relaksasiya enerjisini elektrostatik qütbləşmə modeli ilə təsvir edir.
Tədqiqatın mühüm fiziki nəticəsi ondan ibarətdir ki, Al oksidləri və hidroksidləri üçün Al nüvə-deşiyinin relaksasiya enerjisindəki dəyişmə böyük ölçüdə qonşu liqandların qütbləşməsindən yaranan ekstra-atomik relaksasiya ilə müəyyən edilə bilər. Mənbədə istifadə olunan sərhəd şərti altında Auger parametrinin dəyişməsi:
formasına endirilir. Beləliklə, müxtəlif amorf alümina yerli mühitləri arasındakı Auger parametri dəyişmələri Al atomunun ən yaxın qonşuluq sferasında koordinasiya, rabitə həndəsəsi və O/OH liqandlarının qütbləşə bilmə qabiliyyəti ilə əlaqələndirilə bilər.
Bayesian optimizasiya ilə tam elektrostatik modelə uyğunlaşdırılan liqand qütbləşə bilmələri OH− üçün \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) və O2− üçün \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\) olaraq müəyyən edilmişdir. O liqandının daha yüksək qütbləşə bilməsi O ilə zəngin yerli mühitlərin nüvə deşiyini ekstra-atomik baxımdan daha güclü ekranlamasına imkan verir.
∆Kohn–Sham DFT hesablamaları metallik Al ilə oksid/hidroksid mühitləri arasındakı böyük nüvə-səviyyə sürüşmələrinin istiqamətini və ümumi enerji intervalını tuta bilmişdir. Bununla belə, metod sapphire, bayerite və amorf alümina kimi bir-birinə yaxın izolyator mühitlərin rabitə enerjisi sıralamasını bütün nüvə səviyyələrində düzgün verə bilməmişdir. Buna görə tədqiqat ∆KS-nin qüsursuz XPS spektri proqnozlaşdırma üsulu olduğunu iddia etmir.
Ekstra-atomik relaksasiya enerjisi paylanmaları temperaturdan asılı olaraq araşdırıldıqda, kristal sapphire və bayerite üçün temperatur azaldıqca paylanmalar daralır, amorf alümina nümunələrində isə kriogen temperaturlarda belə əhəmiyyətli en qalır. Mənbə bu qalıcı eni istilik rəqslərindən daha çox amorf quruluşun real yerli struktur müxtəlifliyinin göstəricisi kimi şərh edir. Buna görə cryo-XPS/HAXPES istilik genişlənməsini azaldaraq yerli struktur vahidlərini daha aydın edə biləcək yanaşma kimi təklif olunur.
Termal parçalanma bölməsi tamamilə atomistik simulyasiyaya əsaslanır. H/Al = 2 olan hidrogenlə zəngin amorf model otaq temperaturundan 727 °C-yə 1 ns ərzində qızdırılmış, sonra 727 °C-də 1 ns tavlanmışdır. Simulyasiyada Al Auger parametri dəyişməsi təxminən 0.3 eV artmış; su əmələ gəlməsinin ilk aydın başlanğıcı təxminən 237 °C-də, su hərəkətliliyi və boşluq/qabarcıq inkişafındakı ikinci aydın dönüş nöqtəsi isə təxminən 577 °C ətrafında müşahidə edilmişdir. Bu temperaturlar birbaşa eksperimental faza-keçid hədləri kimi şərh edilməməlidir; mənbə çox yüksək tavlama temperaturundan nanosaniyəlik MD zaman miqyasında yavaş çevrilmə kinetikasını sürətləndirmək üçün istifadə etmişdir.
Tədqiqatın əsas problemi
Kristal materialda atomlar uzun məsafələr boyunca təkrarlanan nizamlı qəfəs yaradır. Amorf alüminada isə uzun-məsafəli kristal periodiklik yoxdur; buna baxmayaraq hər Al atomunun bir neçə angström ətrafında müəyyən Al–O və ya Al–OH qonşuluqları mövcuddur. Bu yerli quruluş qısa-məsafəli nizam adlanır.
Məqalədəki əsas struktur vahid:
şəklində göstərilir.
Burada:
- \(n\), Al atomunun birinci qonşuluq sferasındakı ümumi O/OH koordinasiya sayıdır.
- \(m\), bu qonşular arasındakı OH− liqandlarının sayıdır.
- \(n-m\), O2− liqandlarının sayıdır.
Tədqiqatda Al ətrafında əsasən 4-, 5- və 6-koordinasiyalı strukturlar araşdırılır. Eyni koordinasiya sayında belə O və OH nisbəti, rabitə uzunluqları və həndəsi deformasiya dəyişə bildiyinə görə müxtəlif nearest-neighbour coordination sphere (NNCS) növləri yaranır.
Bu Tədqiqatdakı “Kvant” İfadəsi Kvant Kompüteri Mənasına Gəlirmi?
Xeyr. Tədqiqatdakı kvant qatı nüvə elektronu çıxarılmış Al atomunun elektron quruluşunu və nüvə-deşiyi ekranlanmasını sıxlıq funksionalı nəzəriyyəsi ilə kvant-mexaniki olaraq hesablayan ∆Kohn–Sham yanaşmasıdır; məqalədə kübit, kvant dövrəsi, kvant prosessoru və ya kvant hesablama alqoritmindən istifadə edilməmişdir.
XPS və HAXPES nə ölçür?
X-ray Photoelectron Spectroscopy (XPS), materiala X-şüası göndərərək nüvə səviyyələrindən fotoelektron qoparır. Düşən fotonun enerjisi məlum, çıxan elektronun kinetik enerjisi isə ölçülə bildiyinə görə nüvə elektronunun rabitə enerjisi hesablana bilər.
Əsas fotoelektron enerji əlaqəsi:
şəklindədir.
\(h\nu\), düşən X-şüası fotonunun enerjisidir. \(E_k^{PE}\), xaricə çıxan fotoelektronun kinetik enerjisidir. \(E_b^{PE}\), müvafiq nüvə səviyyəsinin rabitə enerjisidir.
Hard X-ray Photoemission Spectroscopy (HAXPES), daha yüksək foton enerjilərindən istifadə etdiyinə görə daha yüksək kinetik enerjili fotoelektronlar yaradır və materialın daha böyük dərinliklərindən məlumat toplamağa imkan verir. Mənbə sərt Cr-Kα şüalanması üçün təxminən 20–30 nm-ə çata bilən tədqiq dərinliklərindən bəhs edir.
Auger elektronu necə yaranır?
Nüvə elektronu fotoelektrik hadisə ilə çıxarıldıqda atomun daxili qabığında nüvə deşiyi yaranır. Daha yüksək enerji səviyyəsindəki başqa elektron bu boşluğu doldura bilər. Bu keçid zamanı ayrılan enerji foton şəklində çıxmaq əvəzinə başqa bir elektronun atomdan qopmasına ötürülə bilər. Bu ikinci elektron Auger elektronu adlanır.
Mənbə xüsusilə Al üçün \(KL_{23}L_{23}\) tipli Auger keçidlərini nəzərdən keçirir. Burada K qabığı 1s səviyyəsini, L2 və L3 isə 2p səviyyələrinin spin–orbit komponentlərini ifadə edir.
Dəyişdirilmiş Auger parametri
Mənbənin Tənlik (1)-i:
\(\alpha\): dəyişdirilmiş Auger parametridir və enerji vahidi eV-dir.
\(E_b^{PE}\): nüvə-səviyyəli fotoelektron rabitə enerjisidir.
\(E_k^{AE}\): əlaqəli Auger elektronunun kinetik enerjisidir.
Bu cəmin mühüm üstünlüyü ondan ibarətdir ki, rabitə enerjisində və Auger kinetik enerjisindəki bəzi ümumi enerji-istinad sürüşmələri bir-birini qismən kompensasiya edir. Mənbə buna görə \(\alpha\)-nın X-şüası mənbəyindən, seçilmiş enerji istinadından və XPS zamanı yarana biləcək statik nümunə yüklənməsindən asılı olmayan, daha dayanıqlı yerli elektron quruluş göstəricisi olduğunu bildirir.
Atomik və ekstra-atomik relaksasiya arasındakı fərq
Nüvə-deşiyi yarandıqda müsbət yükün ekranlanması iki əsas töhfəyə ayrılır:
- Atomik relaksasiya \(R^a\): nüvə deşiyinin eyni atom üzərindəki nüvə və valent elektronları tərəfindən ekranlanması.
- Ekstra-atomik relaksasiya \(R^{ea}\): qonşu atom və ya liqandların elektron qütbləşməsi ilə yaranan ekranlanma.
Mənbə iki müxtəlif kimyəvi vəziyyət arasındakı Auger parametri dəyişməsini:
şəklində ifadə edir.
Bu tənlikdə \(\Delta R\), iki kimyəvi vəziyyət arasındakı ümumi nüvə-deşiyi relaksasiya enerjisi fərqidir.
Al üçün mənbə ekstra-atomik töhfənin niyə üstün olduğunu ayrıca qiymətləndirir. Moretti-nin Al3+ qaz istinadı üçün Auger parametri 1454.0 eV götürülür. Sərbəst neytral Al atomu üçün ayrıca təcrübələrdən Al 2p rabitə enerjisi 81.46 eV və KLL Auger kinetik enerjisi 1373.36 eV istifadə edildikdə:
alınır.
Bu dəyər Al3+ qaz istinadından cəmi +0.82 eV yüksəkdir. Mənbə bu fərqdən sərbəst Al atomunda hər valent elektrona təxminən 0.27 eV atomik relaksasiya təsiri çıxarır.
Al oksid və hidroksidlərində Bader analizində Al yükünün təxminən +2.47, AlN-də isə təxminən +2.39 olması səbəbindən Al üzərində təxminən yarım elektron miqyasında valent yükünün qaldığı və atomik relaksasiyanın Auger parametrinə təxminən 0.15 eV səviyyəsində töhfə verə biləcəyi qiymətləndirilir.
Bunun əksinə olaraq Al oksidlərinin, hidroksidlərinin və nitridlərinin Al3+ qaz istinadına görə ümumi Auger parametri fərqi təxminən 6–12 eV aralığındadır. Buna görə mənbə Al üçün:
sərhədindən istifadə edir və Tənlik (2)-ni:
formasına endirir.
Mühüm məhdudiyyət: Bu sadələşdirmə ümumi metal qaydası deyil. Mənbə xüsusilə bir çox keçid metalında \(R^{ea}\gg R^a\) fərziyyəsinin işləməyə biləcəyini bildirir.
Auger Parametri Amorf Alüminanın Qısa-Məsafəli Nizamına Niyə Həssasdır?
Al üçün Auger parametri fərqinin mühüm hissəsi qonşu liqandların nüvə deşiyini qütbləşmə yolu ilə ekranlamasından yarandığı üçün Al–liqand məsafələri, rabitə bucaqları, koordinasiya sayı və O2−/OH− liqandlarının müxtəlif qütbləşə bilmələri ekstra-atomik relaksasiya enerjisini dəyişir; buna görə ölçülən \(\Delta\alpha_{\mathrm{Al}}\) uyğun şəraitdə Al atomunun ən yaxın qonşuluq sferasındakı qısa-məsafəli kimyəvi və həndəsi mühitə həssas olur.
Liqand qütbləşə bilməsi
Nüvə deşiyi qonşu liqandlarda elektrik sahəsi yaradır. Liqandın elektron buludu bu sahəyə cavab olaraq yerdəyişmə edərək induksiya olunmuş dipol momenti yarada bilər.
Mənbə Tənlik (4):
\(M_i\): \(i\). liqand üzərində induksiya olunmuş dipol momentidir.
\(\varepsilon_0\): vakuumun dielektrik keçiriciliyidir.
\(\zeta_i\): liqandın elektron qütbləşə bilmə həcmidir və mənbədə ų vahidində istifadə olunur.
\(F_{L_i}\): nüvə deşiyi və digər induksiya olunmuş dipolların təsiri ilə liqandın hiss etdiyi yerli elektrik sahəsini təmsil edir.
Digər şərtlər eyni olduqda daha yüksək \(\zeta_i\), tətbiq olunan elektrik sahəsi altında daha böyük induksiya olunmuş dipol və nəticədə daha güclü elektrostatik ekranlanma meyli deməkdir.
Tam elektrostatik Moretti modeli
Mənbə complete model üçün:
tənliyindən istifadə edir.
\(r_i,r_j\): nüvə deşiyi olan mərkəzi atom ilə müvafiq liqandlar arasındakı məsafələrdir.
\(\zeta_i\): \(i\). liqandın qütbləşə bilməsidir.
14.4: istifadə olunan uzunluq və qütbləşə bilmə vahidləri ilə nəticəni eV vahidinə çevirən mənbə modelinin miqyas əmsalıdır.
\(C_{ij}\): liqandların bir-birinə və mərkəzi atoma görə həndəsəsini daşıyan matris elementləridir.
Mənbə:
və:
tərifindən istifadə edir.
Bucaq termini:
şəklindədir.
Bu riyazi quruluş modelə yalnız “neçə liqand var?” sualını deyil, liqandların mərkəzi Al atomuna və bir-birinə görə hansı bucaq həndəsəsini yaratdığını da daxil edir. Buna görə full model amorf quruluşdakı deformasiya olunmuş koordinasiya mühitlərini orta bir kristal həndəsəsinə endirmədən nəzərə ala bilir.
Sadələşdirilmiş Moretti modeli
Yüksək simmetriyalı hallarda mənbə aşağıdakı fərziyyələri edir:
Bu halda Auger parametri fərqi:
şəklində sadələşir.
Həndəsi amil:
ilə müəyyən edilir.
\(D\), xüsusilə liqandlarda induksiya olunmuş dipollar arasındakı dipol–dipol itələnməsini həndəsi olaraq nəzərə alır.
Amorf alümina yüksək simmetriyalı kristal olmadığı üçün bu model birbaşa tək bir ideal mühitə tətbiq edilmir. Müəlliflər zaman və quruluş üzrə ortalanmış koordinasiya və həndəsi kəmiyyətlərdən istifadə etməklə sadələşdirilmiş modeli amorf strukturlara genişləndirirlər.
O və OH liqandlarının qarışma qaydası
Amorf nümunənin bütün qonşuları eyni liqand növü deyil. Buna görə orta liqand qütbləşə bilməsi:
şəklində hesablanır.
\(f_{\mathrm{OH}}\): Al-ın birinci qonşuluq sferasındakı OH liqandlarının zaman üzrə orta fraksiyasıdır.
\(\zeta_{\mathrm O}\): O2− liqandlarının qütbləşə bilməsidir.
\(\zeta_{\mathrm{OH}}\): OH− liqandlarının qütbləşə bilməsidir.
Bayesian optimizasiya nəticəsi:
olaraq müəyyən edilmişdir.
Beləliklə:
Bu əlaqə O ilə zəngin koordinasiya mühitlərinin OH ilə zəngin mühitlərlə müqayisədə daha güclü ekstra-atomik ekranlanma yaratmasının əsas model səbəbidir.
Dörd əsas elektrostatik model fərziyyəsi
| Fərziyyə | Məzmun | Tədqiqatdakı yoxlama |
|---|---|---|
| #1 | Al üçün Auger sürüşməsi ekstra-atomik relaksasiya tərəfindən dominant şəkildə müəyyən edilir: \(R^{ea}\gg R^a\). | Qaz istinadları, Al Auger parametrləri və Bader valent yükü əsasında əsaslandırılır. |
| #2 | Nüvə-deşiyi ekranlanmasında liqand qütbləşməsinin mühüm hissəsi birinci qonşuluq sferası ilə izah oluna bilər. | ∆KS/FCH elektron sıxlığının yenidən paylanması və radial yük analizi ilə sınanır. |
| #3 | Sadələşdirilmiş kristal-əsaslı model zaman/quruluş ortalamaları ilə amorf mühitlərə tətbiq edilə bilər. | Full electrostatic model ilə nəticələrin yaxınlığı əsasında yoxlanılır. |
| #4 | O və OH liqandlarının orta qütbləşə bilməsi sadə qarışma qaydası ilə təmsil oluna bilər. | Bayesian optimizasiyalı full-model nəticələri ilə müqayisə edilir. |
∆Kohn–Sham metodu nədir?
∆Kohn–Sham (∆KS) yanaşması nüvə elektronu çıxarılmış həyəcanlanmış vəziyyətin ümumi enerjisi ilə əsas vəziyyətin ümumi enerjisi arasındakı fərqdən istifadə edərək nüvə-səviyyə rabitə enerjisini hesablayan DFT əsaslı total-energy difference metodudur.
Mənbənin Tənlik (12)-si:
\(i\): nüvə elektronu çıxarılan atomu təmsil edir.
\(j\): nüvə səviyyəsini təmsil edir.
\(n_{c,j}\): müvafiq nüvə səviyyəsinin elektron doluluğudur.
\(n_v\): valent elektron populyasiyasıdır.
\(E^0\): əsas vəziyyətin ümumi enerjisidir.
\(E^*\): nüvə-deşiyi olan həyəcanlanmış vəziyyətin ümumi enerjisidir.
\(\Delta E_{\mathrm{corr}}\): core relaxation və semilocal DFT istifadəsinə aid absolute binding-energy correction terminidir.
\(x\) iki müxtəlif nüvə-deşiyi yanaşmasını ayırır:
- FCH — Full Core Hole: \(x=0\). Nüvə elektronu sistemdən tam çıxarılır.
- XCH — eXcited electron and Core Hole: \(x=1\). Nüvədən çıxarılan elektron valent/keçiricilik tərəfində sistem daxilində saxlanılır.
Tədqiqatda binding-energy hesablamaları üçün XCH seçilmişdir. Elektron sıxlığının yenidən paylanmasını və lokal nüvə-deşiyi ekranlanmasını araşdırmaq üçün isə FCH istifadə edilmişdir.
İzolyatorlarda enerji istinadı niyə problem yaradır?
Metallarda Fermi səviyyəsi yaxşı müəyyən olunur. İzolyatorlarda isə sonlu band gap mövcuddur və Kohn–Sham Fermi səviyyəsinin qadağan olunmuş zona daxilində harada istinad ediləcəyi qeyri-müəyyənlik yarada bilər.
Mənbə XCH üçün:
düzəlişini verir.
Mənbənin izahına görə \(E_{B,ij}^{1}\) və \(\varepsilon_{\mathrm{CBmin}}^{1}\) XCH hesablamasından alınır. Metallarda:
olduğuna görə düzəlişin təsiri yoxdur.
İzolyatorlarda isə \(\varepsilon_F\) əsas-vəziyyət DFT band aralığının orta nöqtəsi ilə təqrib edilir. Semilocal PBE-nin band gap-i az qiymətləndirməsi səbəbindən bu yanaşma xüsusilə geniş band aralığına malik izolyatorlarda mühüm qeyri-müəyyənlik mənbəyidir.
∆KS hesablama parametrləri
| Element | Mənbədə istifadə olunan yanaşma |
|---|---|
| Workflow | AiiDA, aiida-qe-xspec və Quantum ESPRESSO |
| Exchange–correlation functional | PBE |
| Əsas-vəziyyət pseudopotential | SSSP PBE efficiency v1.3 |
| Core-hole pseudopotentials | Al 1s, Al 2s, Al 2p və O 1s üçün xüsusi yaradılmış |
| Binding-energy hesabı | XCH |
| Charge-density redistribution | FCH |
| Spin polarization | Aktiv |
| Wavefunction cutoff — FCH | 50 Ry ≈ 680 eV |
| Charge-density cutoff — FCH | 400 Ry ≈ 5442 eV |
| Gaussian smearing | 0.05 Ry ≈ 0.68 eV |
| Sapphire istinad k-grid | 10 × 10 × 10 Monkhorst–Pack |
| Təxmini k-point xətti aralığı | 0.036 Å−1 |
Metal və oksid ekranlanması niyə fərqlidir?
FCH–ground-state valent charge-density difference hesablamaları metallik Al-də nüvə deşiyinin ətrafında kompakt və təxminən sferik charge redistribution göstərir. Bunun səbəbi metaldakı daha yüksək sərbəst/delokallaşmış elektron sıxlığıdır.
Sapphire və bayerite kimi izolyator quruluşlarda isə charge redistribution daha geniş yayılmış və liqand istiqamətlidir. Elektron sıxlığı dəyişməsinin ən mühüm hissəsi ilk Al–O qonşuluq sferası daxilində formalaşır.
Mənbə radial integrated charge difference-ı:
ilə müəyyən edir.
Burada \(\Delta\rho_v(r)\), nüvə-deşikli FCH hesabı ilə əsas vəziyyət arasındakı valent elektron sıxlığı fərqinin mərkəzi Al atomundan məsafəyə görə radial paylanmasıdır.
Sapphire üçün təxminən 1.7 Å-də təxminən \(0.85|e|\) böyüklüyündə ilk maksimum və təxminən 2.3 Å ətrafında bir qədər aşağı ikinci maksimum bildirilir. Bayerite oxşar, lakin bir qədər aşağı amplitudalı davranış göstərir. Metallik Al isə ikinci-nearest-neighbour radiusundan kənarda belə daha çox screening charge cəlb edir.
Mənbə bu nəticədən elektrostatik modelin birinci-qonşuluq liqand qütbləşməsinə dair ikinci fərziyyəsini dəstəkləmək üçün istifadə edir.
Al Auger parametri və screening strength
Mənbə Al3+ qaz istinadına görə Auger parametri fərqlərini:
| Mühit | \(\Delta\alpha_{\mathrm{Al}}\) |
|---|---|
| Metallik Al | 12.0 eV |
| Sapphire | 7.7 eV |
| Bayerite | 7.0 eV |
şəklində verir.
Bu sıralamanın mənbə DFT charge-redistribution analizindəki screening strength sıralaması ilə uyğun olduğu görünür. Buna görə tədqiqat \(\Delta\alpha\)-nın nüvə-deşiyi ekranlanma gücü üçün eksperimental proxy kimi istifadə edilə biləcəyini təklif edir.
Bayesian optimizasiya niyə istifadə olunur?
Full electrostatic modelin hər sınaq qütbləşə bilmə cütü üçün bütün MD snapshots üzərində Auger parametri paylanmasını yenidən qiymətləndirməsi hesablama baxımından bahadır. Bayesian optimizasiya bahalı objective function-larda az sayda qiymətləndirmə ilə perspektivli parametr sahələrini seçmək üçün Gaussian-process əsaslı ehtimal modelindən istifadə edən optimizasiya yanaşmasıdır.
Mənbənin objective function-ı:
şəklindədir.
Bu quruluş mənfi squared-error cəmidir. Bayesian optimizasiya \(F\)-ni maksimum etməyə çalışdığı üçün təcrübə ilə proqnoz arasındakı kvadrat-xəta cəmini minimuma endirmiş olur.
Ümumi metod bölməsində O-əsaslı liqandlar üçün qəbul edilən qütbləşə bilmə intervalı 0.9–3.2 ų olaraq verilir. Full modelin bahalı optimizasiyasında isə müəlliflər gözlənilən dəyərlərin 1–3 ų intervalında olduğunu qəbul edərək daha dar sərhədlər və 34 optimization step istifadə etmişdir.
Full-model optimumu:
olaraq müəyyən edilir.
Bu dəyərlər simplified modeldən alınan qarşılıqlarından müvafiq olaraq yalnız təxminən %0.2 və %1.7 daha kiçikdir. Full model objective value baxımından bir qədər daha yaxşı eksperimental uyğunluq versə də, iki modelin qütbləşə bilmə nəticələrinin bu qədər yaxın olması zaman və quruluş üzrə ortalanmış simplified modelin amorf alümina üçün təəccüblü dərəcədə güclü yanaşma olduğunu dəstəkləyir.
Cryo-XPS Niyə Təklif Olunur?
Cryo-XPS/HAXPES temperaturdan asılı atomik rəqslərin ekstra-atomik relaksasiya enerjisi və spektral xətt paylanmalarına əlavə etdiyi istilik genişlənməsini azaldaraq, amorf materialın temperatur aşağı düşsə belə qalan real struktur heterogenliyinin daha aydın görünməsini təmin edə biləcəyi üçün təklif olunur; tədqiqat bunu artıq həyata keçirilmiş yeni cryo-XPS təcrübəsinin nəticəsi kimi deyil, simulyasiyaların dəstəklədiyi eksperimental imkan kimi təqdim edir.
Kristallar və amorf strukturların temperatura reaksiyası
Mənbə sapphire və bayerite üçün \(R^{ea}\) paylanmalarının kristal periodiklik və məhdud struktur müxtəlifliyi səbəbindən amorf strukturlardakından daha dar olduğunu göstərir.
Temperatur yüksəldikcə kristallarda istilik rəqsləri paylanmanı genişləndirir. Əksinə, \(-263^\circ\mathrm C\) kimi kriogen temperaturlarda sapphire paylanması çox daralır və iki müxtəlif Al–O rabitə uzunluğu ilə əlaqəli incə quruluş görünən olur.
Amorf alümina nümunələrində isə temperatur \(-263^\circ\mathrm C\)-yə endirildikdə paylanma tam daralmır. Mənbənin şərhi belədir: istilik rəqsləri böyük ölçüdə azaldıldıqdan sonra qalan en amorf materialın 4-, 5- və 6-koordinasiyalı, müxtəlif O/OH tərkibli və həndəsi cəhətdən deformasiya olunmuş yerli Al mühitlərinin real struktur müxtəlifliyindən qaynaqlanır.
\(-173^\circ\mathrm C\)-də amorf nümunələrdə \(R^{ea}\) paylanmalarının asimmetriyası daha aydın olur. H/Al = 2 və H/Al = 0.2 nümunələrinin skewness istiqamətləri orta qiymətə görə əks istiqamətdədir; H/Al = 1 aralıq davranış göstərir.
Buna görə müəlliflər kifayət qədər eksperimental enerji ayırdetməsi təmin edilərsə cryo-XPS/HAXPES-in amorf oksidlərdə müəyyən yerli struktur vahidlərini ayırmaq üçün istifadə oluna biləcəyini irəli sürürlər.
Tədqiqatın Metodu və Nəticələri
Eksperimental məlumat bazası
Tədqiqat Cancellieri və həmkarlarının daha əvvəl dərc etdiyi ALD amorf alümina məlumat dəstindəki:
- Al Auger parametri dəyişmələri,
- H/Al stexiometriyası,
- ALD böyütmə temperaturu,
- sıxlıq ölçmələri
üzərində qurulmuşdur.
Buna görə tədqiqat tamamilə yeni XPS/HAXPES təcrübələrindən ibarət deyil. Yeni elmi töhfənin mühüm hissəsi mövcud eksperimental kimyəvi-vəziyyət məlumatlarının atomistik modelləşdirmə, ∆KS DFT və full electrostatic relaxation model ilə yenidən şərh edilməsidir.
Molekulyar dinamika simulyasiyaları
| Element | Mənbə dəyəri / metodu |
|---|---|
| MD proqramı | LAMMPS |
| Atomlararası potensial | Matlantis PreFerred Potential (PFP), graph neural network potential |
| Dispersion correction | Becke–Johnson D3 |
| Timestep | 0.5 fs |
| Thermostat | Nosé–Hoover, damping 0.05 ps |
| Barostat | Parrinello–Rahman, damping 0.5 ps |
| Sərhəd şərtləri | Bütün istiqamətlərdə periodik |
| Başlanğıc struktur ailəsi | Bayerite törəmə strukturlar |
| H miqdarının tənzimlənməsi | OH–H cütlərinin charge neutrality qorunaraq təsadüfi çıxarılması |
| İlk NVT equilibration | \(T_{\mathrm{ALD}}\)-də 50 ps |
| Quench temperaturu | \(T_E=27^\circ\mathrm C\) |
| İlk NpT equilibration | 50 ps |
| Əlavə NpT equilibration | 50 ps |
| Production analizi | Hər strukturdan müntəzəm intervallarla 1000 snapshot |
Niyə 0.5 fs timestep istifadə olunub?
Mənbə standart qiymətdən aşağı 0.5 fs timestep seçimini iki səbəblə izah edir: amorf strukturda qeyri-real sürətli hidrogen hərəkəti artefaktlarının qarşısını almaq və sistemdəki müxtəlif degrees of freedom arasında enerjinin bərabər bölüşdürülməsinin daha etibarlı olmasını təmin etmək.
PFP maşın öyrənməli potensialı
PreFerred Potential (PFP), qraf sinir şəbəkəsi əsaslı universal interatomic potential-dır. Mənbə PFP-nin 72 elementədək kombinasiyaları dəstəkləyən və 32 milyondan çox DFT-törəmə struktur ehtiva edən geniş təlim məlumat bazasına əsaslandığını bildirir.
Bununla belə, məqalə “universal” ifadəsini sorğusuz etibarlılıq zəmanəti kimi istifadə etmir. Müəlliflər hər atomlararası potensialda olduğu kimi PFP-nin də müvafiq sistem və xassə üçün ayrıca doğrulanmalı olduğunu vurğulayırlar.
Amorf strukturlar necə yaradıldı?
Başlanğıc struktur crystalline Al-trihydroxide bayerite-dən törədilmişdir. Eksperimental hədəf H/Al nisbətini əldə etmək üçün OH qrupları və əlaqəli H atomları stexiometrik OH–H cütləri şəklində təsadüfi çıxarılmışdır.
Ümumi elektrik neytrallığının qorunması xüsusilə vacibdir; mənbə PFP-nin formal olaraq müxtəlif stexiometriyalara icazə verməsinə baxmayaraq hesablama etibarlılığı üçün charge neutrality məhdudiyyətinin tətbiq olunduğunu bildirir.
Daha sonra hüceyrə vektorları isotropic şəkildə miqyaslandırılmış, sıxlaşma və bond reconstruction-ın equilibration zamanı baş verməsinə imkan verilmişdir.
Koordinasiya mühitinin ALD temperaturu ilə dəyişməsi
27 °C ALD şəraitinə uyğun amorf modeldə 4-, 5- və 6-koordinasiyalı Al mühitlərinin təxminən müqayisə edilə bilən nisbətlərdə olduğu bildirilir.
ALD böyütmə temperaturu 50, 120, 150 və 200 °C-yə yüksəldikcə eksperimental H tərkibi azalır. Simulyasiyalarda bununla yanaşı 6-koordinasiyalı Al mühitlərinin nisbəti azalır və xüsusilə 5-koordinasiya daha dominant olur.
∆KS nəticələri nə dərəcədə uğurludur?
∆KS/XCH hesablamaları Al 1s, Al 2s, Al 2p və O 1s rabitə enerjilərində metallik Al-dan daha oksidləşmiş mühitlərə keçərkən enerji artımının istiqamətini düzgün tutur.
Lakin izolyator fazalar öz aralarında müqayisə edildikdə xəta daha görünən olur. Xüsusilə Al 2s, Al 2p və O 1s səviyyələrində bayerite və amorf nümunə dəyərləri sapphire-a nisbətən təcrübədəki eyni sıralamada alınmır.
Buna görə tədqiqatın nəticəsi:
- ∆KS metal–izolyator fərqini və screening physics-i tutmaqda faydalıdır.
- Bir-birinə çox bənzəyən izolyator polymorphs arasında dəqiq chemical-state assignment üçün mövcud enerji istinadlama üsulu kifayət etməyə bilər.
Mənbə həmçinin izolyator nümunələrdə differential charging və enerji şkalasının kalibrlənməsi səbəbindən eksperimental absolute binding energies-in 2–3 eV-ə çata bilən xətalara məruz qala biləcəyini bildirir.
Full model və simplified model müqayisəsi
Full model Bayesian optimizasiyada 34 step ilə:
nəticəsini verir.
Bu dəyərlər simplified model nəticələrindən yalnız təxminən %0.2 və %1.7 fərqlənir. Full model objective function baxımından bir qədər daha yaxşı experimental agreement verir.
Mənbə bu yaxınlığı, hətta amorf struktur üçün belə time- and structure-averaged geometric descriptors və ligand mixture rule istifadə edən simplified model fərziyyələrinin tam model qarşısında dəstəklənməsi kimi şərh edir.
H tərkibindən asılı yerli struktur təkamülü
| H/Al | Mənbədə önə çıxan struktur davranışı |
|---|---|
| 2 | Octahedral [Al(OH)6] mühitləri dominantdır; 4- və 5-koordinasiyalı mühitlərdə də OH qruplaşması müşahidə olunur. |
| 1 | [Al(OH)6] mühitləri artıq yoxdur; OH liqandları əsasən 4- və 5-koordinasiyalı Al NNCS üzərinə daha homogen paylanır. |
| 0.2 | 4- və 5-koordinasiyalı Al mühitləri dominantdır və bunlar çox vaxt yalnız bir OH liqandı ehtiva edir. |
Mənbə H/Al ≤ 1 olduqda H atomlarının ümumiyyətlə 4- və 5-koordinasiyalı Al mühitlərinə daha homogen paylandığını; daha yüksək H/Al nisbətlərində isə hidrogenin 6-koordinasiyalı Al mühitlərində qruplaşma meyli göstərdiyini bildirir.
Müəlliflər yüksək H tərkibində bu davranışı Al-hydroxide, ehtimalən boehmite AlOOH istiqamətində solid-state transformation-ın erkən struktur əlaməti kimi şərh edirlər. Bu ifadə boehmite kristalının birbaşa eksperimental olaraq əmələ gəldiyi mənasına gəlmir.
Koordinasiya sayı \(R^{ea}\)-ya necə təsir edir?
Mənbə H/Al = 2 nümunəsində 5- və 6-koordinasiyalı NNCS paylanmalarının təxminən 3.5 eV ətrafında oxşar mean/mode dəyərlərinə malik olduğunu, 4-koordinasiyalı mühitlərin isə təxminən 4.1 eV istiqamətində 0.5 eV-dən çox sürüşdüyünü bildirir.
Ümumi meyldə daha aşağı coordination number və/və ya daha yüksək OH liqand sayı \(R^{ea}\) paylanmasının daha aşağı tərəfi ilə əlaqələndirilir.
H miqdarı azalıb O liqand fraksiyası artdıqca:
olduğuna görə paylanmaların xüsusilə 5- və 6-koordinasiyalı komponentləri daha yüksək \(R^{ea}\) tərəfinə genişlənir.
Al 2p xətt asimmetriyası H tərkibini göstərə bilərmi?
Mənbə cryo-XPS ilə thermal broadening azaldıldıqda Al 2p core-level peak shape-in asymmetry/skewness quruluşunun H tərkibi haqqında əlavə məlumat daşıya biləcəyini təklif edir.
Lakin asimmetrik XPS xətlərinin yalnız yerli struktur heterogenliyindən yaranmadığını da xüsusi vurğulayır. Satellite structures, vibrational excitations, multi-electron excitations və metallik valence bands-də electron-hole pair creation da asimmetrik xətt formaları yarada bilər.
Buna görə yalnız peak skewness istifadə etməklə hidrogen miqdarı birbaşa və unikal şəkildə müəyyən edilməmişdir.
Sıxlığın azalması və Auger parametrinin görmədiyi struktur miqyası
H tərkibi artdıqda amorf alüminanın sıxlığı təxminən %20–25 azalarkən orta Al–O rabitə uzunluğundakı artım yalnız təxminən %2 kimi qiymətləndirilmişdir.
Mənbə bu böyük sıxlıq azalmasını yalnız birinci-qonşu rabitə uzunluğu ilə izah etməyin mümkün olmadığını və randomly interconnected corner-sharing \([\mathrm{AlO}_n]\) polyhedra şəbəkəsi arasında daha çox free volume yaranmalı olduğunu müdafiə edir.
Bu fərq çox vacibdir:
- Al Auger parametri: əsasən qısa-məsafəli birinci-qonşuluq mühitinə həssasdır.
- Sıxlıq: polyhedra arasındakı daha orta-məsafəli packing/free-volume dəyişmələrinə də həssasdır.
Beləliklə, tədqiqat Auger parametrinin amorf strukturun bütün miqyaslarını təkbaşına ölçdüyünü iddia etmir.
Simulyasiya Edilən 727 °C Tavlama Real Faza Keçidi Temperaturu Kimi Oxunmalıdırmı?
Xeyr. H/Al = 2 modelinin 727 °C-yə 1 ns ərzində qızdırılması və 1 ns tavlanması real eksperimental çevrilmə kinetikasını eyni zaman miqyasında təqlid etmək üçün deyil, dəqiqələr–saatlar çəkə bilən yavaş struktur çevrilmələrini nanosaniyəlik molekulyar-dinamika zaman pəncərəsində müşahidə edilə bilən etmək üçün seçilmiş sürətləndirilmiş simulyasiya protokoludur.
Termal parçalanma protokolu
Hidrogen baxımından ən zəngin:
amorf polymorph seçilir.
Mənbə protokolu:
- Başlanğıc: təxminən 25 °C.
- Qızdırma: 1 ns ərzində 727 °C, yəni 1000 K.
- Tavlama: 727 °C-də əlavə 1 ns.
- Simulation cell: böyük ALD film səthinin normal istiqamətdə relaksasiyasını təqlid etmək üçün z-istiqamətində rahatlamaya icazə verilir.
Mənbə 200 °C ətrafındakı crystallization kinetics-in eksperimental olaraq dəqiqə–saat miqyasında ola biləcəyini, bu müddətin MD-nin nano–mikrosaniyə miqyasından xeyli böyük olduğunu bildirir. 727 °C seçimi bu kinetic-time-scale probleminə yönəlmiş hesablama sürətləndirilməsidir.
Auger parametri və su əmələ gəlməsi
Qızdırma zamanı predicted \(\Delta\alpha_{\mathrm{Al}}\) təxminən:
artır.
Mənbənin mexanistik izahı qızdırma zamanı bəzi OH liqandlarının O liqandlarına çevrilməsi və:
olması səbəbindən extra-atomic screening-in artmasıdır.
Su molekulları üçün iki xarakterik temperatur müşahidə olunur:
| Temperatur | Mənbədə müşahidə olunan hadisə |
|---|---|
| Təxminən 237 °C | Amorf matris daxilində ilk sabit su molekullarının aydın görünməsi. |
| Təxminən 577 °C | Artan su miqdarı və molekulyar hərəkətliliklə cavity və water-bubble inkişafının nəzərəçarpacaq sürətlənməsi. |
| 727 °C | Qızdırmanın son temperaturu və sonrakı 1 ns annealing temperaturu. |
Tavlama zamanı su sayının və Auger parametri siqnalının təxmini sabitləşməsi mənbə tərəfindən bulk phase-transition sequence daxilində metastable strukturun yaranması kontekstində şərh edilir.
Tədqiqatın dəstəklədiyi nəticələr
- Al oksid/hidroksid mühitlərində Auger parametri fərqlərinin mühüm hissəsi extra-atomic core-hole relaxation ilə əlaqələndirilə bilər.
- O2− və OH− liqandları üçün müxtəlif elektron qütbləşə bilmələri tələb olunur və mənbə optimizasiyasında \(\zeta_{\mathrm O}>\zeta_{\mathrm{OH}}\) alınmışdır.
- Full electrostatic model ilə time-/structure-averaged simplified model nəticələri bir-birinə yaxındır.
- ∆KS calculations metal–insulator core-level shift istiqamətini və ümumi miqyası tutur.
- ∆KS/FCH charge redistribution, metallic Al ilə oxide/hydroxide screening strukturları arasındakı fərqi göstərir.
- Amorf strukturlardakı \(R^{ea}\) paylanma eninin mühüm hissəsi istilik rəqslərindən deyil, struktur müxtəlifliyindən qaynaqlanır.
- H tərkibi azaldıqca 6-koordinasiyalı OH-zəngin mühitlərin əhəmiyyəti azalır, 4- və 5-koordinasiyalı O-zəngin mühitlər daha aydın olur.
- Simulated heating zamanı \(\Delta\alpha_{\mathrm{Al}}\) su əmələ gəlməsi və chemical decomposition ilə birlikdə dəyişir.
- Al Auger parametri uyğun eksperimental şəraitdə hydrogenated amorphous alumina-dakı thermal decomposition-ı izləmək üçün namizəd eksperimental göstərici ola bilər.
Tədqiqatın dəstəkləmədiyi nəticələr
- Tədqiqat kvant kompüteri və ya kvant hesablama üstünlüyü göstərmir.
- ∆KS bütün izolyator alumina/hydroxide fazalarını kəmiyyətcə xətasız ayıra bilmir.
- Auger parametri amorf materialın bütün orta- və uzun-məsafəli quruluşunu təkbaşına ölçmür.
- 727 °C simulyasiya temperaturu real film üçün birbaşa eksperimental decomposition threshold deyil.
- 237 °C və 577 °C hadisələri bu tədqiqatda müstəqil eksperimental XPS ölçmələri ilə doğrulanmamışdır.
- Cryo-XPS ilə proqnozlaşdırılan fine structure bu tədqiqat çərçivəsində yeni cryogenic XPS təcrübəsi ilə müşahidə edilməmişdir.
- H/Al ilə XPS peak asymmetry arasında birqiymətli hydrogen calibration əyrisi yaradılmamışdır.
- Yüksək H tərkibində boehmite istiqamətində struktur meylinin görünməsi real boehmite kristal fazasının eksperimental olaraq yarandığının birbaşa sübutu deyil.
- Al üçün doğrulanan extra-atomic-dominant electrostatic yanaşma bütün transition-metal compounds-a ümumiləşdirilə bilməz.
Tədqiqatın güclü tərəfləri
- Eksperimental XPS/HAXPES, atomistik MD, quantum-mechanical DFT və classical electrostatic model vahid interpretation framework daxilində əlaqələndirilmişdir.
- Model fərziyyələri birbaşa fiziki və atomistik yoxlamalarla sınanmışdır.
- Amorf quruluşun tək orta koordinasiya ilə təmsil edilməsi əvəzinə müxtəlif NNCS növlərinin paylanmaları araşdırılmışdır.
- 1000 MD snapshot əsasında thermal fluctuations və structural disorder birlikdə nəzərə alınmışdır.
- Full model ilə simplified model müqayisəsi aparılmışdır.
- Core-hole charge-density redistribution birbaşa ∆KS/FCH hesablamaları ilə araşdırılmışdır.
- Termal decomposition üçün atomic trajectories, chemical environment və predicted XPS/Auger observable arasında əlaqə qurulmuşdur.
- Simulyasiya girişləri və trajectories üçün Materials Cloud məlumat əlçatanlığı təmin edilmişdir.
Əsas metodoloji məhdudiyyətlər
- ∆KS/PBE absolute binding energies xüsusilə geniş band-gap izolyatorlarda energy-reference və band-gap xətalarına həssasdır.
- Experimental insulating-sample XPS binding energies differential charging və calibration problemlərindən təsirlənə bilər.
- Full electrostatic model əsasən first-neighbor ligand screening-ə fokuslanır.
- Simplified model amorf struktur üçün time- and structure-averaged descriptors istifadə edir; ayrı-ayrı atomların bütün həndəsi detallarını qorumur.
- MD atomlararası qarşılıqlı təsirləri machine-learning potential ilə təmsil edir; ab initio MD deyil.
- PFP universal model olsa da bütün mümkün amorf alumina şəraitində avtomatik dəqiqlik zəmanəti yoxdur.
- Thermal decomposition simulation nanosecond time scale səbəbindən eksperimental prosesdən xeyli yüksək temperaturla sürətləndirilmişdir.
- Simulation cell bulk/periodic representation istifadə edir; real ALD thin film-in bütün səth, interface və substrate təsirlərini birbaşa ehtiva etmir.
- Cryo-XPS və real-time annealing XPS doğrulamaları gələcəkdə aparılmalı təcrübələr olaraq qalır.
Gələcək tədqiqat istiqamətləri
Mənbə hydrogenated alumina films-in nəzarətli annealing zamanı real-time XPS measurements ilə izlənməsini və \(\Delta\alpha_{\mathrm{Al}}\) ilə phase decomposition arasındakı predicted correlation-ın birbaşa sınanmasını mühüm növbəti addım kimi göstərir.
İzolyator chemical environments arasında daha yüksək kəmiyyət ayırdetməsi üçün ∆KS/DFT energy-reference metodunun təkmilləşdirilməsi tələb olunur.
Çərçivənin Si və Mg oxides kimi extra-atomic screening-in mühüm olduğu digər cationic oxide systems-ə genişləndirilməsi də təklif olunur.
Mənbə və Metod Qeydi
Orijinal başlıq: Bridging classical and quantum interpretation of chemical state analysis by XPS/HAXPES to resolve short-range order in amorphous alumina films.
Müəlliflər: Simon Gramatte; Xing Wang; Michael Alejandro Hernández Bertrán; Claudia Cancellieri; Giovanni Pizzi; Deborah Prezzi; Iurii Timrov; Olivier Politano; Ivo Utke; Lars P. H. Jeurgens; Vladyslav Turlo.
Yüklənmiş mənbə versiyası: arXiv:2408.08255v2 [cond-mat.mtrl-sci], 20 Avqust 2025. PDF-də əlavə olaraq 21 Avqust 2025 tarixi göstərilir.
Resenziyalı yekun nəşr: Journal of Materials Chemistry A, 2026, Volume 14, 15364–15385.
Məqalə növü: Paper.
DOI: 10.1039/D5TA08586A.
Nəşriyyat: Royal Society of Chemistry.
Təqdim edilmə tarixi: 22 Oktyabr 2025.
Qəbul tarixi: 11 Fevral 2026.
İlk nəşr tarixi: 11 Mart 2026.
Resenziya statusu: Resenziyalı və dərc olunmuş tədqiqat. Elmi izahın əsas mənbəyi istifadəçi tərəfindən təqdim edilən arXiv v2 PDF-dir.
Lisenziya: Yekun RSC versiyası Creative Commons Attribution 3.0 Unported Licence (CC BY 3.0) altında açıq girişlidir.
Corresponding author — yüklənmiş preprint: Vladyslav Turlo.
Corresponding authors — yekun RSC qeydi: Simon Gramatte və Vladyslav Turlo.
Bərabər töhfə: Yüklənmiş mənbədə equal-contribution / co-first-author bəyanatı görünmür.
Qurumlar: Empa – Swiss Federal Laboratories for Materials Science and Technology; Laboratoire Interdisciplinaire Carnot de Bourgogne / CNRS / Université de Bourgogne; MARVEL; Paul Scherrer Institute / PSI Center for Scientific Computing, Theory, and Data; CNR-NANO Modena; Empa Laboratory for Mechanics of Materials and Nanostructures.
Tədqiqat sahəsi: Surface/interface analysis, XPS/HAXPES, computational materials science, amorphous oxides, density-functional theory və atomistik modelləşdirmə.
Tədqiqatın elmi növü: Əvvəllər dərc edilmiş eksperimental XPS/HAXPES məlumatları ilə yeni atomistik və quantum-mechanical calculations-ın birləşdirildiyi, eksperimental məlumatla dəstəklənən hesablama materialşünaslığı tədqiqatı.
Əsas eksperimental müşahidə olunan kəmiyyət: Al modified Auger parameter, \(\alpha_{\mathrm{Al}}\), və bunun müxtəlif kimyəvi vəziyyətlər arasındakı dəyişməsi \(\Delta\alpha_{\mathrm{Al}}\).
Əsas nəzəri kəmiyyət: Extra-atomic relaxation energy \(R^{ea}\).
Əsas struktur vahidi: Al atomunun nearest-neighbour coordination sphere-i və \([\mathrm{Al(O)}_{n-m}(\mathrm{OH})_m]\) yerli struktur vahidləri.
Əsas atomistik metod: LAMMPS molekulyar dinamikası və PFP+D3 machine-learning interatomic potential.
Əsas DFT metodu: ∆Kohn–Sham, XCH binding-energy hesablamaları və FCH charge-density redistribution hesablamaları.
DFT proqram infrastrukturu: AiiDA, aiida-qe-xspec və Quantum ESPRESSO.
Exchange–correlation functional: PBE.
Əsas elektrostatik model: Moretti extra-atomic core-hole relaxation modeli; complete və simplified formulations birlikdə qiymətləndirilmişdir.
Bayesian optimizasiya parametrləri: O2− və OH− liqand qütbləşə bilmələri.
Full-model optimal qütbləşə bilmələri: \(\zeta_{\mathrm{OH}}=1.749\,\text{Å}^3\) və \(\zeta_{\mathrm O}=2.189\,\text{Å}^3\).
MD timestep: 0.5 fs.
Production sampling: Hər struktur üçün 1000 snapshot.
Thermal-decomposition simulation: H/Al = 2 modelinin təxminən 25 °C-dən 727 °C-yə 1 ns ərzində qızdırılması və 727 °C-də daha 1 ns annealing.
Simulyasiya şərh həddi: 727 °C və nanosecond heating protocol real eksperimental çevrilmə temperaturu və ya kinetikası kimi birbaşa şərh edilməməlidir.
Statistik hipotez testi: Tədqiqat klassik p-dəyəri / confidence interval əsaslı eksperimental hipotez testi deyil. Bayesian optimization və Gaussian-process modeling hesablama alətləri kimi istifadə olunur.
Məlumat əlçatanlığı — yüklənmiş preprint: Materials Cloud DOI 10.24435/materialscloud:9v-61.
Məlumat əlçatanlığı — yekun RSC versiyası: Materials Cloud DOI 10.24435/materialscloud:1p-1m.
Maraqlar toqquşması: Yekun RSC versiyası maraqlar toqquşmasının olmadığını bəyan edir. Yüklənmiş preprintdə ayrıca conflict-of-interest bölməsi görünmür.
Müəllif töhfələri: Yüklənmiş preprintdə ayrıca CRediT / Author Contributions bölməsi görünmür.
Maliyyələşdirmə: NCCR MARVEL / Swiss National Science Foundation grant 205602; Swiss National Science Foundation R'Equip Proposal No. 206021 182987; Iurii Timrov üçün SNSF Project Funding grant 200021-227641 və 200021-236507. Hesablama resursları Swiss National Supercomputing Centre Alps sistemi üzərindən MARVEL project ID mr30 çərçivəsində istifadə edilmişdir.
Təşəkkür: Mənbə Prof. Giuliano Moretti və Prof. Patrik Hoffmann-a elmi fikir mübadiləsi və təkliflərinə görə təşəkkür edir.
Supplementary Information qeydi: Resenziyalı RSC nəşrinin ayrıca Supplementary Information PDF-si mövcuddur. İstifadəçi tərəfindən təqdim edilən 26 səhifəlik əsas mənbə faylı bu ayrıca əlavə PDF-ni ehtiva etmədiyinə görə Verianla mətni əlavə materialdan yalnız əsas məqalənin açıq şəkildə ötürdüyü məlumatlarla məhdudlaşdırılmışdır.
Şərh yazın
E-poçt ünvanınız yayımlanmayacaq. Məcburi sahələr * ilə işarələnib