


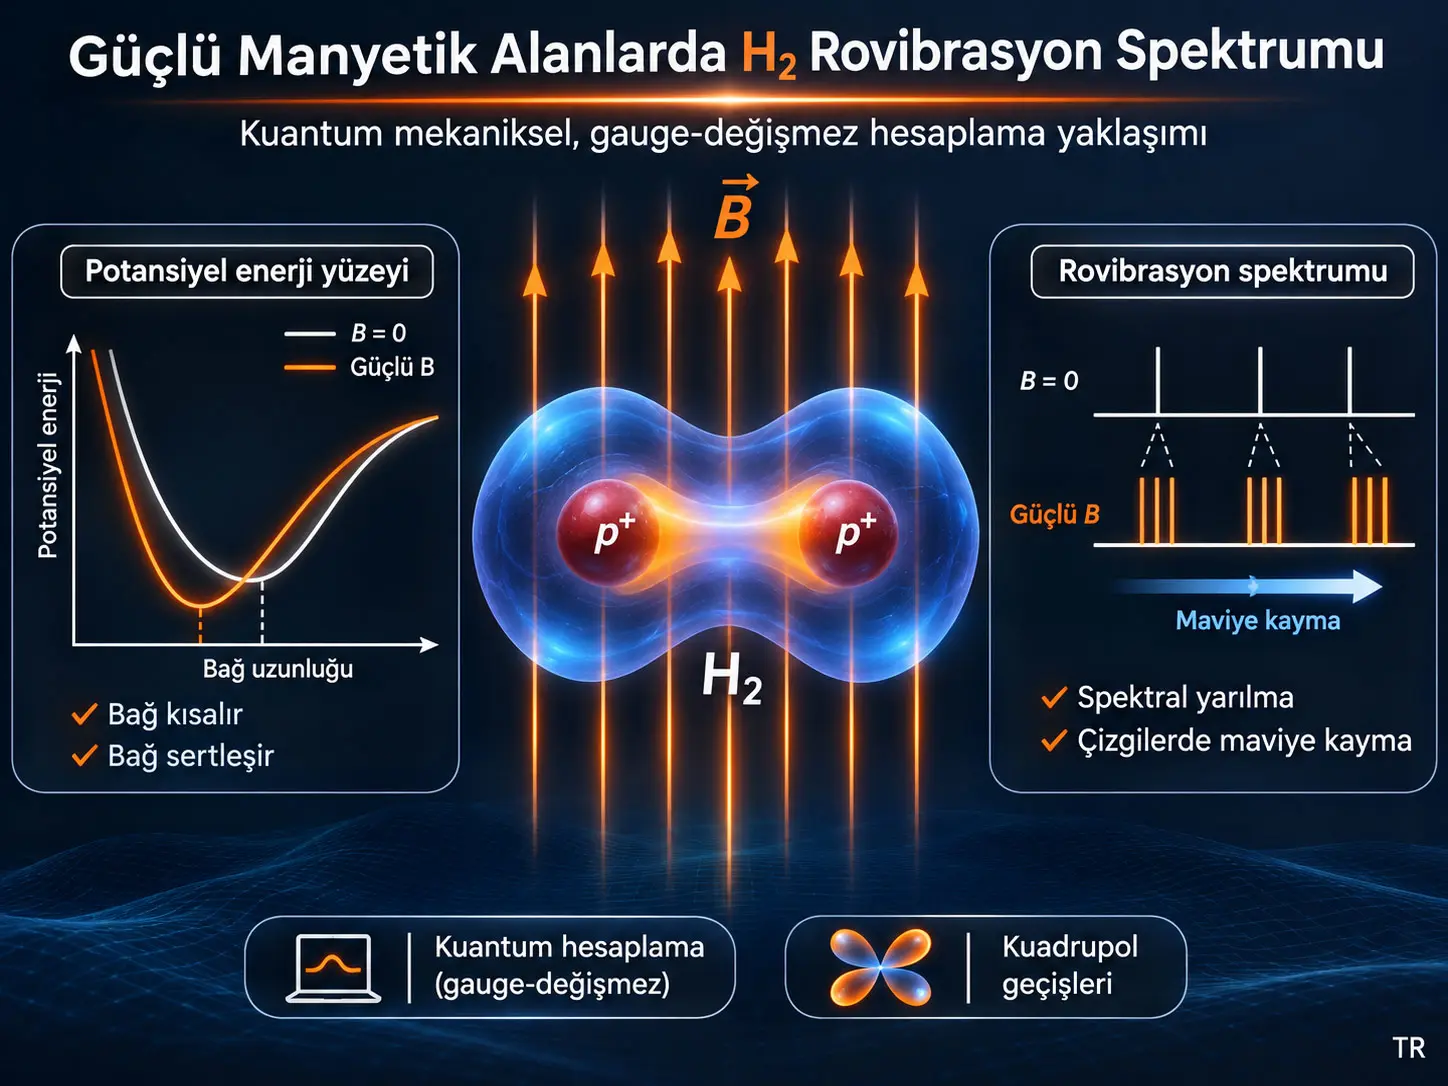
Wilson Hamiltonyeni tabanlı üç boyutlu yaklaşım, güçlü ve düzgün bir dış manyetik alan altında moleküler hidrojenin elektronik yapısından doğan potansiyel enerji yüzeyini ve çekirdeklerin kuantum mekaniksel hareketini birlikte kullanarak rovibrasyonel, yani dönme-titreşim spektrumlarını hesaplamayı amaçlayan gauge-değişmez bir hesaplamalı moleküler spektroskopi çerçevesidir. Çalışmada elektronik problem LONDON kuantum kimyası programında London atomik orbitalleri kullanan CCSD/Lu-aug-cc-pVTZ düzeyinde çözülmüş; elde edilen manyetik-alana bağlı potansiyel enerji yüzeyi üç boyutlu Kartezyen ızgaraya aktarılmış; çekirdek Schrödinger denklemi Peierls yerine koymasını içeren Wilson Hamiltonyeni ile çözülmüş ve spektroskopik çizgiler elektrik kuadrupol geçiş momentlerinden hesaplanmıştır.
Buradaki “rovibrasyonel” sözcüğü iki hareket türünün birlikte kuantumlaştırılmasını ifade eder. Vibrasyon, iki hidrojen çekirdeği arasındaki bağ uzunluğunun kuantum mekaniksel olarak değişmesidir. Rotasyon ise molekül ekseninin uzaydaki yöneliminin kuantum mekaniksel hareketidir. Güçlü bir manyetik alan bu iki hareketi yalnızca ayrı ayrı değiştirmekle kalmaz; molekülün elektronik yapısını, bağ uzunluğunu, potansiyel enerji yüzeyinin yön bağımlılığını ve enerji seviyelerinin dejenerasyonunu değiştirerek dönme ile titreşim arasında yeni bağlaşmalar oluşturabilir.
Çalışmanın temel fiziksel sonucu, güçlü manyetik alanın H2'nin spektrumunu tek bir mekanizmayla değiştirmediğidir. Elektronlara etki eden alan elektronik potansiyel enerji yüzeyini yeniden şekillendirerek bağı kısaltır, kuvvet sabitini büyütür, molekülün alana paralel yönelmesini enerjetik olarak avantajlı hâle getirir ve dönme hareketi için giderek yükselen açısal bir enerji bariyeri oluşturur. Çekirdeklere doğrudan etki eden manyetik alan ise özellikle dejenerasyonların kaldırılması ve Zeeman-benzeri/cyclotron bağlantılı spektral yarılmalar üzerinden görünür. Elektron ve çekirdek etkileri birlikte hesaba katıldığında çizgiler yalnızca kaymaz; ayrılabilir, birleşebilir, şiddet değiştirebilir, daha önce yasak olan bazı geçişler görünür hâle gelebilir ve daha sonra tekrar kaybolabilir.
CCSD potansiyel enerji eğrilerinde, molekül ekseninin manyetik alana dik olduğu iki boyutlu incelemede alan B = 0'dan B = 3 atomik birime yükseldiğinde potansiyel kuyusunun mutlak enerji konumu 1,641 Hartree, yani 44,65 eV yukarı kaymakta; denge bağ uzunluğu yaklaşık %38,03 azalmakta; bağlanma enerjisi 68 mH, yani 1,85 eV artmakta ve eğrilikle ilişkili kuvvet sabiti yaklaşık %84 büyümektedir. Bu sonuç “alan molekülü yalnızca daha yüksek enerjiye çıkarıyor” biçiminde okunmamalıdır; mutlak enerji kayması, bağın göreli derinliği, denge geometrisi ve eğrilik birbirinden farklı fiziksel büyüklüklerdir.
Üç boyutlu potansiyel enerji yüzeyinde B = 0 iken molekülün enerjisi uzaydaki yöneliminden bağımsızdır. Alan açıldığında ise molekül ekseninin manyetik alana paralel olduğu θ = 0° düzeni, dik olduğu θ = 90° düzeninden daha düşük enerjili hâle gelir. Alan büyüdükçe açısal anizotropi ve dönme bariyeri artar. Kaynakta B = 2,5 a.u. civarında bariyerin yaklaşık 100 mH'yi aştığı ve serbest dönme fikrinin giderek engellenmiş dönme/açısal librasyon davranışına dönüştüğü gösterilmektedir.
Sıfır manyetik alandaki üç boyutlu hesaplamanın spektroskopik doğrulamasında temel kuadrupol geçişleri yaklaşık 352, 4140 ve 4473 cm−1 olarak bulunmuş; kaynak bunları sırasıyla S0(0), Q1(2) ve S1(0) çizgileriyle ilişkilendirmiştir. Karşılaştırılan deneysel değerler yaklaşık 352, 4143 ve 4497 cm−1 olup hesaplama-deney farkı bu seçili çizgiler için yaklaşık 2–25 cm−1 aralığındadır. Bu karşılaştırma güçlü alan deneyini doğrulamaz; yalnız yöntemin B = 0 sınırındaki davranışını sınar.
Çalışmanın en önemli yorum sınırı budur: burada elektronlar ve çekirdek hareketi kuantum mekaniksel olarak ele alınsa da model relativistik olmayan Born–Oppenheimer yaklaşımı içinde kurulmuştur. Elektronik durumlar arasındaki geometrik/Berry bağlaşma terimleri kullanılan çekirdek Hamiltonyeninde ihmal edilmekte, çekirdek spin Zeeman terimi de sayısal uygulamada dışarıda bırakılmaktadır. Dolayısıyla “tam kuantum mekaniksel” ifadesi, çekirdekleri klasik yörüngelerle değil kuantum dalga fonksiyonlarıyla çözme anlamında kullanılmalıdır; tüm elektron-çekirdek korelasyonlarının Born–Oppenheimer ötesinde eksiksiz çözüldüğü anlamına gelmez.
Bu çalışma kuantum bilgisayarlarla mı ilgilidir?
Hayır. Çalışmadaki “kuantum mekaniksel yaklaşım”, kuantum bilgisayarı, qubit veya kuantum algoritması anlamına gelmez. Burada kuantum mekaniği, molekülü oluşturan elektronların ve protonların enerji seviyelerini ve dalga fonksiyonlarını hesaplamak için kullanılan fizik teorisidir. Amaç H2'nin güçlü bir dış manyetik alanda hangi dönme-titreşim enerji seviyelerine sahip olduğunu ve bu seviyeler arasında hangi elektromanyetik geçişlerin gözlenebileceğini hesaplamaktır.
Rovibrasyon spektrumu nedir?
Molekül içindeki atom çekirdekleri tamamen hareketsiz değildir. H2 gibi iki atomlu bir molekülde iki temel iç hareket düşünülebilir. Birincisi iki çekirdek arasındaki uzaklığın periyodik değişimi olan titreşimdir. İkincisi molekül ekseninin uzaydaki yöneliminin değişmesi olan dönmedir. Kuantum mekaniğinde bu hareketlerin enerjileri sürekli değildir; belirli enerji seviyeleri oluşur. Bir elektromanyetik geçiş, başlangıç ve son kuantum durumlarının enerji farkına karşılık gelen bir spektral çizgi üretebilir.
Spektroskopide kaynak çalışma geçiş enerjilerini çoğunlukla cm−1 cinsinden dalga sayısı olarak vermektedir. Bir çizginin 4140 cm−1 olması “molekül 4140 santimetre hareket etti” anlamına gelmez. cm−1, fotonun frekansı ve enerjisiyle doğrudan ilişkili spektroskopik dalga sayısı birimidir. Daha yüksek cm−1 genel olarak daha büyük enerji farkını ifade eder.
Kuantum sayıları v, J ve mJ neyi ifade eder?
v titreşim kuantum sayısıdır ve bağın titreşimsel uyarılma seviyesini belirtir. J üç boyutlu moleküler dönmenin toplam açısal momentum kuantum sayısıdır. Alan olmadığında belirli bir J seviyesi farklı uzaysal yönelimlere karşılık gelen çeşitli manyetik alt seviyeleri bakımından dejeneredir. mJ, açısal momentumun seçilmiş eksen, burada doğal olarak dış manyetik alan ekseni üzerindeki izdüşümüyle ilişkili kuantum sayısıdır. Manyetik alan bu yönelimleri fiziksel olarak ayırt etmeye başladığında başlangıçta aynı enerjiye sahip mJ bileşenleri farklı enerjilere kayabilir ve tek bir spektral çizginin birden çok dala ayrılması mümkün hâle gelir.
Dejenerasyon ne demektir?
İki veya daha fazla farklı kuantum durumunun aynı enerjiye sahip olması dejenerasyon olarak adlandırılır. Örneğin kaynakta B = 0 koşulunda bazı üç boyutlu dönme/rovibrasyon seviyeleri beş kat veya yedi kat dejeneredir. Manyetik alan yön seçtiği için uzayın tam dönme simetrisini azaltır. Böylece daha önce aynı enerjiye sahip olan farklı yönelim bileşenleri birbirinden ayrılabilir. Spektrumda bunun karşılığı, tek çizginin iki veya daha çok çizgiye ayrılmasıdır.
Manyetik alan ölçeği ne kadar büyüktür?
Çalışma manyetik alanı çoğunlukla atomik birimle verir. Kaynağa göre 1 a.u. manyetik alan yaklaşık 2,35 × 10⁵ tesladır. Bu nedenle B = 3 a.u. yaklaşık olarak Dünya'da sıradan laboratuvar koşullarından çok daha büyük bir alan rejimini temsil eder. Makalenin motivasyonu özellikle manyetik beyaz cüceler ve son derece yüksek manyetik alanların bulunduğu astrofiziksel ortamlardır. Bununla birlikte hesaplamaların yüksek alana uzanabilmesi, modelde ihmal edilen relativistik veya Born–Oppenheimer ötesi etkilerin her fiziksel koşulda önemsiz kalacağı anlamına gelmez.
Bu Çalışmada “Tam Kuantum Mekaniksel” İfade Ne Anlama Geliyor?
Bu çalışmada “tam kuantum mekaniksel” ifadesi, elektronik yapı kuantum mekaniğiyle hesaplanırken çekirdek dönme ve titreşim hareketlerinin de klasik yörüngeler yerine bir çekirdek Schrödinger denklemi ve kuantum dalga fonksiyonlarıyla çözülmesi anlamına gelir; ancak hesaplama relativistik olmayan Born–Oppenheimer yaklaşımı içindedir, Berry/geometrik bağlaşma terimleri kullanılan üretim Hamiltonyeninde ihmal edilir ve bu nedenle yöntem Born–Oppenheimer ötesi eksiksiz elektron-çekirdek kuantum çözümü değildir.
Toplam moleküler Hamiltonyen: sistemin enerji muhasebesi
Çalışmanın başlangıç noktası, H2'nin dış manyetik alan altındaki relativistik olmayan toplam Hamiltonyenidir:
Bu denklemde Hamiltonyen, sistemin toplam enerji operatörüdür. \(\hat T_e\) elektronların kinetik enerjisini, \(\hat T_N\) çekirdeklerin kinetik enerjisini, \(\hat V_{ee}\) elektron-elektron itmesini, \(\hat V_{eN}\) elektron-çekirdek çekimini, \(\hat V_{NN}\) iki çekirdeğin Coulomb itmesini ve son iki terim elektron ile çekirdek spinlerinin manyetik alanla Zeeman etkileşimlerini temsil eder.
Elektronların kinetik enerji operatörü kaynakta şu biçimde verilir:
Burada \(m_e\) elektron kütlesi, \(\mathbf r_i\) i'inci elektronun konumu, \(\nabla_{\mathbf r_i}\) bu konuma göre türev operatörü, \(e\) temel yükün büyüklüğü, \(\hbar\) indirgenmiş Planck sabiti ve \(\mathbf A\) manyetik vektör potansiyelidir. Manyetik alan doğrudan yalnız \(\mathbf B\) sembolü eklenerek değil, momentum operatörünün \(\mathbf A\) ile değiştirilmesi yoluyla kinetik enerjiye girer.
Çekirdeklerin kinetik enerji operatörü ise:
Burada \(M_p\) proton kütlesini, \(\mathbf R_\alpha\) α'ıncı çekirdeğin konumunu ve \(q_\alpha\) çekirdek yükünü gösterir. Elektron ile proton yüklerinin işaretleri farklı olduğundan minimal bağlaşma terimlerinin işaretleri de farklı görünür.
Coulomb terimleri kaynakta:
şeklindedir. Elektron-elektron ve çekirdek-çekirdek terimleri aynı işaretli yüklerin itmesini, elektron-çekirdek terimi ise zıt işaretli yükler arasındaki çekimi temsil eder. \(R\), H2'nin bağ uzunluğu olarak yorumlanan çekirdekler arası uzaklıktır.
Spin Zeeman etkileşimleri:
olarak yazılmıştır. \(\mathbf S_i\) elektron spini, \(\mathbf I_\alpha\) çekirdek spini, \(g_e\) ve \(g_p\) ilgili g-faktörleri, \(\mu_B=e\hbar/(2m_e)\) Bohr magnetonu ve \(\mu_N=e\hbar/(2M_p)\) çekirdek magnetonudur. Proton çok daha ağır olduğu için çekirdek magnetonu Bohr magnetonundan çok daha küçüktür. Kaynak, genel Hamiltonyende çekirdek spin terimini yazmakla birlikte sonraki çekirdek hareketi hesaplamalarında bu terimi ihmal etmektedir.
Vektör potansiyeli neden kullanılıyor?
Manyetik alan \(\mathbf B\), vektör potansiyelinin rotasyoneli olarak tanımlanır:
Homojen alan için çalışma simetrik gauge seçimini kullanır:
\(\mathbf O\) gauge başlangıç noktasıdır. Burada önemli fiziksel fikir, \(\mathbf A\)'nın kendisinin tek ve benzersiz bir gözlenebilir olmamasıdır. Aynı \(\mathbf B\) alanını üreten farklı vektör potansiyelleri seçilebilir. Gerçek enerji veya gözlenebilir spektrum, yalnız matematiksel gauge seçimi değişti diye değişmemelidir.
Gauge Değişmezliği ve Peierls Yerine Koyması Neden Gereklidir?
Manyetik alan vektör potansiyeli \(\mathbf A\) üzerinden Hamiltonyene girdiği için sayısal yöntemin fiziksel sonuçları keyfî gauge başlangıç noktasına veya eşdeğer vektör potansiyeli seçimine bağımlı hâle gelmemelidir; çalışma elektronik tarafta London/GIAO orbitalleri, çekirdek ızgarasında ise bağlantı fazlarını taşıyan Peierls yerine koyması ve Wilson Hamiltonyeni kullanarak bu gauge değişmezliğini sayısal ayrıklaştırma düzeyinde korumayı amaçlar.
Born–Oppenheimer ayrımı
Born–Oppenheimer yaklaşımı, elektronların protonlardan çok daha hafif olmasına dayanarak elektronik ve çekirdek hareketlerini sistematik biçimde ayırmayı sağlar. Kaynak toplam dalga fonksiyonunu:
biçiminde yazar. \(\psi\), çekirdek konumları parametre kabul edilerek çözülen elektronik dalga fonksiyonudur. \(\chi\) ise çekirdek dalga fonksiyonudur.
Elektronik Hamiltonyen kaynakta:
ve çekirdek Hamiltonyeni:
şeklinde tanımlanır.
Sabit çekirdek geometrisindeki elektronik özdeğer problemi:
ve elektronik durumların ortonormalliği \(\langle\psi_m|\psi_n\rangle=\delta_{mn}\) koşuluyla verilir. Elde edilen \(E_n(\{\mathbf R_\alpha\})\), çekirdeklerin üzerinde hareket ettiği Born–Oppenheimer potansiyel enerji yüzeyini oluşturur.
Born–Oppenheimer projeksiyonunda Berry terimleri
Elektronik durum üzerine projeksiyon yapıldığında çekirdek denkleminin daha genel biçimi kaynakta:
Burada üç yeni kavram vardır:
\(\mathbf A^{(k)}_\alpha\), elektronik dalga fonksiyonunun çekirdek koordinatları değiştikçe kazandığı geometrik bağlantıyı temsil eden Berry vektör potansiyelidir. \(\Phi^{(k)}\) geometrik skaler düzeltmedir. Bunların rotasyoneli Berry eğriliğini verir. Bu etkiler, çekirdeklerin elektronik yapı tarafından nasıl “manyetik olarak ekranlandığı” tartışmalarında önem kazanabilir.
Fakat çalışmanın kullanılan üretim Hamiltonyeni bu terimleri:
yaklaşımıyla ihmal eder. Böylece kullanılan çekirdek Hamiltonyeni:
biçimine indirgenir. Kaynak daha sonra çekirdek spin terimini de sayısal uygulamada ihmal ettiğini ve bütün tartışmayı H2'nin sıfır alandaki 1Σg+ durumuna karşılık gelen en düşük singlet elektronik durum üzerinde yürüttüğünü belirtmektedir.
Kütle merkezi neden ayrılıyor?
İki protonun toplam hareketini doğrudan altı Kartezyen koordinatla çözmek yerine sistemin tamamının uzayda taşınması ile iki protonun birbirine göre iç hareketi ayrılabilir. Başlangıç çekirdek Hamiltonyeni kaynakta:
şeklindedir.
İndirgenmiş kütle:
toplam kütle \(M=M_1+M_2\), kütle merkezi koordinatı:
ve göreli koordinat:
olarak tanımlanır.
Kaynak ayrıca üç etkin yük tanımlar:
Bu son büyüklük özellikle önemlidir. \(q_{R\mathrm{RCM}}\), kütle merkezi ile iç koordinatın manyetik alan altında birbirine karışmasını yöneten etkin katsayıdır.
Dönüştürülmüş Hamiltonyen kaynakta kütle merkezi, göreli hareket ve bunların bağlaşması şeklinde ayrıştırılır:
Göreli hareket parçası:
H2'de iki çekirdeğin yük/kütle oranları eşittir:
Bu nedenle:
Kaynağın formülasyonunda kütle merkezi ile göreli hareket arasındaki bütün bağlaşma terimleri \(q_{R\mathrm{RCM}}\) ile çarpıldığı için H2 özelinde bu bağlaşma ortadan kalkar ve iç çekirdek problemi:
biçimindeki etkin tek-parçacık problemine indirgenir. Bu sadeleşme H2'nin eşit çekirdeklerinden kaynaklanır; eşit yük/kütle oranına sahip olmayan heteronükleer bir moleküle otomatik olarak taşınamaz.
Izgarada Schrödinger denklemi nasıl çözülüyor?
Çekirdek dalga fonksiyonu sürekli uzayda analitik bir fonksiyon olarak çözülmek yerine sonlu bir üç boyutlu Kartezyen ızgarada temsil edilir. Genel bir nokta:
şeklindedir. \(c_x,c_y,c_z\) tamsayı ızgara indisleri; \(\Delta x,\Delta y,\Delta z\) komşu noktalar arasındaki uzaklıklardır.
Peierls fazı nedir?
Kaynak her ızgara yönünde:
bağlantı operatörünü tanımlar ve bunu Peierls fazı olarak adlandırır. Temel fikir şudur: manyetik vektör potansiyelini yalnızca nokta üzerinde bir sayı olarak eklemek yerine, komşu ızgara noktaları arasındaki kuantum mekaniksel “atlama” terimine karmaşık bir faz yerleştirilir. Böylece sürekli uzaydaki gauge kovaryant türevin ayrık ızgaradaki karşılığı oluşturulur.
Kaynak belirsizliği: Denklem (31)'de kullanılan \(g\) sembolünün anlamı ana metinde bu denklemin yakınında açık biçimde tanımlanmamaktadır. Bu nedenle burada \(g\)'ye kaynakta bulunmayan yeni bir fiziksel tanım atanmaz. Denklem, kaynakta verildiği sembolik biçimiyle korunmuştur.
Wilson Hamiltonyeni ne yapıyor?
İkinci mertebe merkezî sonlu fark yaklaşımında sıradan Laplasyen, bir noktayı sağ ve sol komşularına bağlar. Manyetik alan olmadığında bu bağlantılar gerçektir. Wilson yaklaşımında komşuluk terimleri \(U_\eta\) ve \(U_\eta^\dagger\) Peierls fazlarıyla taşınır. Böylece Hamiltonyen matrisinin diyagonal elemanları yerel kinetik ve potansiyel katkıyı; diyagonal dışı elemanlar ise komşu ızgara noktaları arasındaki gauge-kovaryant kuantum bağlantısını temsil eder.
Kaynağın üç boyutlu Wilson Hamiltonyeninin yapısı, x yönü için örneğin:
biçimindedir; aynı yapı y ve z yönleri için de eklenir ve son olarak:
potansiyel terimi eklenir. \(\delta\) Kronecker deltasıdır: indisler eşitse 1, değilse 0 olur. Böylece x yönündeki kinetik bağlantının yalnız y ve z koordinatları aynı kalan komşu noktaları bağlaması sağlanır.
Kaynak bu yapıyı Denklem (32), iki boyutlu karşılığını ise Denklem (33) olarak vermektedir. İki boyutlu hesapta z koordinatı kaldırılır, dalga fonksiyonu xy düzlemiyle sınırlandırılır ve manyetik alan z yönündedir.
Elektronik potansiyel enerji yüzeyi nasıl oluşturuldu?
Elektronik hesaplamalarda çekirdekler arası uzaklık \(R=0,1\) ile 10 a.u. arasında taranmıştır. Molekül ekseni ile manyetik alan arasındaki açı θ = 0° ile 90° arasında 5° aralıklarla değiştirilmiştir. Her \((R,\theta)\) geometrisinde tek-nokta elektronik enerji hesaplaması CCSD düzeyinde Lu-aug-cc-pVTZ baz setiyle yapılmıştır.
Buradaki L, London Atomic Orbital, yani gauge-including atomic orbital yaklaşımını; u ise uncontracted, yani kontrakte edilmemiş baz fonksiyonlarını ifade eder. London orbitalleri manyetik vektör potansiyelinden kaynaklanan fazı baz fonksiyonlarına ekleyerek elektronik enerjinin gauge başlangıç noktasına yapay bağımlılığını azaltmak/ortadan kaldırmak için kullanılır.
Elektronik hesaplamalar yalnız ayrık \(R\) ve θ noktalarında enerji verir. Çekirdek Schrödinger denklemi ise bütün ızgara boyunca bir potansiyel gerektirir. Bu nedenle hesaplanan enerji noktaları iki değişkenli spline interpolasyonuyla düzgün bir \(V(R,\theta)\) yüzeyine dönüştürülmüş ve sonra üç boyutlu Kartezyen ızgaraya eşlenmiştir.
Sparse diagonalization neden gerekli?
Üç boyutlu ızgarada her nokta bir baz durumu gibi davranır. Nokta sayısı büyüdükçe Hamiltonyen matrisi çok büyük hâle gelir. Ancak sonlu-fark Hamiltonyeni çoğunlukla yalnız yakın komşu noktaları bağladığı için matrisin büyük bölümü sıfırdır; yani matris seyrektir. Çalışma bu nedenle bütün matrisi yoğun biçimde diagonalize etmek yerine ARPACK'in SciPy `eigsh` rutininde uygulanan implicitly restarted Lanczos yöntemini kullanmıştır. Amaç özellikle spektrum için gerekli düşük enerjili özdeğer ve özvektörleri elde etmektir.
H₂ Neden Dipol Yerine Elektrik Kuadrupol Rovibrasyon Geçişleri Gösterir?
H2 homonükleer ve merkezî tersinim simetrisine sahip olduğu için kalıcı elektrik dipol momenti taşımaz; kaynak ayrıca incelenen manyetik-alan yönelimlerinde tersinim merkezinin korunduğunu belirtir, bu nedenle dipol-izinli rovibrasyon geçişleri ortaya çıkmaz ve çalışmanın gözlenebilir spektrum hesabında başlıca geçiş operatörü elektrik kuadrupol momentidir.
Manyetik alan molekülün simetrisini nasıl değiştiriyor?
| Durum | Nokta grubu | Temel sonuç |
|---|---|---|
| B = 0 | D∞h | Alan yok; tam doğrusal molekül simetrisi. |
| B ∥ molekül bağı | C∞h | Alan yön seçer fakat tersinim merkezi korunur. |
| B ⟂ molekül bağı | C2h | Dönme simetrisi daha fazla azalır; tersinim merkezi yine korunur. |
| B keyfî yönde | Ci | Simetri büyük ölçüde azalır; tersinim hâlâ mevcuttur. |
Bu tablo önemli bir ayrımı gösterir: manyetik alan molekülün dönme simetrisini kırabilir fakat kaynakta incelenen homojen alan altında inversiyon merkezini kaldırmaz. Bu nedenle alanın bulunması tek başına H2'ye kalıcı elektrik dipol momenti kazandırmaz.
Elektrik kuadrupol momenti nedir?
Elektrik dipol momenti yük dağılımının birinci mertebeden uzaysal asimetrisini, kuadrupol moment ise ikinci mertebeden geometrik yapısını ölçer. Kaynak Kartezyen kuadrupol tensörünü:
şeklinde tanımlar. \(a\), sistemdeki yüklü parçacığı; \(q_a\), onun yükünü; \(r_{a,p}\) ve \(r_{a,q}\), p ve q Kartezyen bileşenlerini; \(\delta_{pq}\) Kronecker deltasını belirtir.
Born–Oppenheimer çerçevesinde toplam kuadrupol tensörü elektronik ve çekirdek katkılarına ayrılır:
Elektronik katkı:
ile hesaplanır. \(\rho(\mathbf r;R)\), belirli çekirdek geometrisindeki elektronik yoğunluktur.
Elektronik kuadrupol değerleri de yalnız ayrık geometrilerde hesaplandığı için çalışma bunları kübik spline ile:
biçiminde sürekli hâle getirir.
Çekirdek dalga fonksiyonu ızgarada:
ile temsil edilir. Etkin noktasal çekirdek yükünün kuadrupol operatörü:
ve:
olarak verilir.
Kaynak daha sonra Kartezyen geometrik bileşenleri:
biçiminde listeler. Denklem (39)'da çekirdek yük faktörü \(q_R\) açıkça bulunurken, Denklem (41)–(46)'daki bileşen listesi geometrik kısmı yük faktörü yazılmadan göstermektedir. Burada kaynak gösterimi değiştirilmemiştir.
2B ile 3B kuadrupol tensörü arasındaki fark
İki boyutlu durumda hareket xy düzlemine hapsedildiği için kaynak tensörü:
ve:
olarak kullanır.
Tam üç boyutlu problemde:
Bir kuantum durumundaki kuadrupol beklenti değeri
Belirli bir çekirdek özdurumu için:
hesaplanır. Izgarada integral:
şeklinde sayısallaştırılır ve hücre hacmi:
Geçiş momenti neden beklenti değerinden farklıdır?
Bir enerji seviyesinin kendi kuadrupol momentini bilmek ile iki farklı seviye arasında elektromanyetik geçiş olup olmayacağını bilmek aynı şey değildir. m başlangıç ve n son durumları arasındaki kuadrupol geçiş momenti:
ile hesaplanır. Başlangıç ve son dalga fonksiyonlarının simetrileri kuadrupol operatörü altında birbirini götürürse integral sıfır veya çok küçük olabilir. Böyle bir durumda enerji farkı mevcut olsa bile geçiş spektroskopik olarak bastırılmış olabilir.
Çalışma üç boyutlu kuadrupol büyüklüğünü:
ve iki boyutlu karşılığını:
olarak tanımlar.
Osilatör şiddeti neyi ölçüyor?
Elektrik kuadrupol geçişi için kaynak:
ifadesini kullanır. Burada \(\omega\), geçiş açısal frekansı/atomik birim sisteminde geçiş enerjisiyle ilişkili büyüklük; \(c\), atomik birimlerde ışık hızıdır.
Denklem iki önemli bilgi taşır. Birincisi, geçiş şiddeti kuadrupol geçiş momentinin karesiyle orantılıdır. İkincisi, frekansın beşinci kuvveti vardır. Ancak buradan “yüksek enerjili bütün geçişler mutlaka güçlüdür” sonucu çıkmaz; çünkü \(Q^{mn}\) dalga fonksiyonlarının simetrisine ve örtüşmesine bağlı olarak çok küçülebilir veya sıfıra yaklaşabilir.
“İzinli” geçiş ne anlama geliyor?
Çalışmanın sayısal spektrum üretiminde geçiş momenti büyüklüğü \(10^{-2}\)'den büyük ve buna karşılık osilatör şiddeti \(10^{-27}\) a.u.'dan büyük olan geçişler hesaplama içinde “allowed” kategorisine alınmıştır. Bu eşik çalışmanın kullandığı operasyonel sayısal filtre olarak anlaşılmalıdır; doğanın bütün kuadrupol spektroskopisi için evrensel bir temel sabit değildir.
Güçlü Manyetik Alan H₂’nin Serbest Dönmesini Neden Librasyona Dönüştürür?
B = 0 iken H₂'nin enerjisi molekül ekseninin uzaydaki yönelimine bağlı değildir; güçlü alan açıldığında elektronik enerji θ açısına bağlı hâle gelir, paralel yönelim daha düşük enerjili olur ve θ = 90° civarında giderek yükselen bir açısal bariyer gelişir, böylece molekülün bütün açılar boyunca neredeyse serbest dönmesi yerine alan doğrultusu çevresinde sınırlı açısal salınım, yani librasyon karakteri giderek baskınlaşır.
Elektron korelasyonu neden önemli?
Çalışma Hartree–Fock (HF), ikinci mertebe Møller–Plesset (MP2) ve coupled-cluster singles and doubles (CCSD) düzeylerini karşılaştırarak manyetik alan altında elektron korelasyonunun potansiyel enerji yüzeyine etkisini göstermektedir. H2 iki elektronlu bir sistem olduğu için yazarlar, seçilen sonlu baz kümesi içinde CCSD'nin tam yapılandırma etkileşimi düzeyinde doğruluğa sahip olduğunu belirtmektedir.
| Büyüklük / koşul | HF | MP2 | CCSD | Kaynakta görülen eğilim |
|---|---|---|---|---|
| Denge bağ uzunluğu, B = 0 | 1,387 a.u. | 1,393 a.u. | 1,404 a.u. | Korelasyon biraz daha uzun bağ öngörüyor. |
| Denge bağ uzunluğu, B = 3 a.u. | 0,857 a.u. | 0,861 a.u. | 0,866 a.u. | Alan bütün yöntemlerde bağı sıkıştırıyor. |
| Dissosiyasyon enerjisi, B = 0 | 0,274 H | 0,229 H | 0,170 H | HF daha güçlü bağlanma öngörüyor. |
| Dissosiyasyon enerjisi, B = 2 a.u. | ≈ 0,530 H | ≈ 0,253 H | ≈ 0,221 H | Güçlü alanda yöntem farkı büyüyor. |
| Kuvvet sabiti, B = 0 | 0,403 H/Bohr2 | 0,391 H/Bohr2 | 0,370 H/Bohr2 | Korelasyon potansiyeli daha yumuşak yapıyor. |
| Harmonik titreşim frekansı, B = 0 | 4599,7 cm−1 | 4527,5 cm−1 | 4405,8 cm−1 | HF frekansı daha yüksek tahmin ediyor. |
| Anharmoniklik ωeχe, B = 0 | 44,0 cm−1 | 51,0 cm−1 | 65,2 cm−1 | Korelasyon anharmonikliği belirgin artırıyor. |
Bu karşılaştırmanın önemli mesajı yalnız “CCSD daha iyi sayı veriyor” değildir. Güçlü alan elektron bulutunu sıkıştırdıkça elektron-elektron korelasyonunun bağ enerjisi, eğrilik ve açısal anizotropi üzerindeki etkisi büyüyebilir. Kaynak, HF'nin CCSD'ye göre manyetik sertleşmeyi abarttığını; buna karşılık dönmeyi engelleyen açısal bariyeri daha düşük öngördüğünü göstermektedir.
Potansiyel enerji yüzeyindeki yönelim anizotropisi
B = 0'da potansiyel enerji yüzeyi θ açısından izotropiktir. Alan arttığında θ = 0° paralel düzen daha düşük enerjiye, θ = 90° dik düzen daha yüksek enerjiye sahip olur. Kaynak, kuvvet sabitinin θ ile %62'ye kadar, B ile %84'e kadar artabildiğini; denge bağ uzunluğunun ise alanla %38,3'e, yönelimle %11,8'e kadar azalabildiğini bildirmektedir.
Yönelim bariyeri \(\Delta V_{\mathrm{eq}}(\theta)\), θ = 0°'da sıfırdan başlar ve θ = 90°'da maksimuma ulaşır. Bariyerin alanla büyümesi, dönme enerji seviyelerinin artık basit serbest rotor formülleriyle yorumlanmasını güçleştirir. Özellikle güçlü alanlarda radyal bağ titreşimi ile açısal yönelim birbirinden temiz biçimde ayrılabilen koordinatlar olmaktan çıkar.
Harmonik yaklaşım neden ayrıca kullanılıyor?
Gerçek elektronik potansiyel anharmoniktir ve güçlü alanda yön bağımlıdır. Araştırmacılar mekanizmaları ayırmak için önce daha basit izotropik harmonik osilatör potansiyeli kullanmaktadır. Bu basitleştirilmiş modelde hangi spektral değişimin doğrudan manyetik kinetik terimden geldiği daha kolay görülebilir. Daha sonra aynı analiz gerçek elektronik PEC/PES üzerinde tekrarlanarak anharmoniklik, dönme ve elektronik anizotropinin ek etkileri belirlenir.
Dunham açılımıyla sıfır-alan referansı
Kaynak H2'nin sıfır alan rovibrasyonel seviyelerini ikinci mertebe Dunham açılımıyla hatırlatır:
ve titreşime bağlı dönme sabiti:
şeklindedir.
Burada \(\omega_e\) harmonik titreşim frekansı, \(\omega_ex_e\) anharmoniklik sabiti, \(B_e\) denge dönme sabiti, \(\alpha_e\) titreşim-dönme etkileşim sabiti ve \(D_v\) merkezkaç bozulma sabitidir.
Kaynak H2 için yaklaşık:
| Sabit | Değer | Fiziksel rol |
|---|---|---|
| ωe | 4401,21 cm−1 | Harmonik titreşim ölçeği |
| ωexe | 121,34 cm−1 | Anharmoniklik düzeltmesi |
| Be | 60,853 cm−1 | Denge dönme sabiti |
| αe | 3,0622 cm−1 | Titreşim yükseldikçe dönme sabitinin değişimi |
| De | ≈ 0,047 cm−1 | Merkezkaç bozulma düzeltmesi |
Çalışmanın Yöntemi ve Bulguları
Hesaplama parametreleri
| Aşama | Kaynakta kullanılan ayar | Bilimsel işlevi |
|---|---|---|
| Elektronik yapı programı | LONDON | Sonlu manyetik alan elektronik yapı hesaplaması |
| Elektronik yöntem | CCSD | Elektron korelasyonunun dahil edilmesi |
| Baz | Lu-aug-cc-pVTZ | London/GIAO fazı + uncontracted augmented triple-zeta baz |
| Çekirdekler arası uzaklık | R = 0,1–10 a.u. | Bağ potansiyelinin örneklenmesi |
| Yönelim açısı | θ = 0°–90°, 5° aralıklarla | Manyetik alan–molekül yönelim anizotropisinin örneklenmesi |
| PES interpolasyonu | Bivariate spline | Ayrık elektronik enerjilerden sürekli V(R,θ) yüzeyi |
| Çekirdek çözümü | 3B Wilson Hamiltonyeni | Gauge-değişmez kuantum çekirdek dinamiği |
| Sonlu fark | 2. mertebe merkezî fark | Kinetik enerji operatörünün ayrıklaştırılması |
| Diagonalizasyon | Implicitly restarted Lanczos, ARPACK / SciPy eigsh | Seyrek Hamiltonyenden seçili özdeğer ve özvektörler |
| Enerji yakınsaması | < 10 cm−1 | Izgara ve kutu boyutlarının sayısal kontrolü |
| 2B ızgara | L = 9,0 a.u.; ngrid = 602; Δx = 0,015 a.u. | xy düzlemine sınırlandırılmış çekirdek dalga fonksiyonu |
| 3B ızgara | L = 9,0 a.u.; ngrid = 301; Δx = 0,015 a.u. | Tam üç boyutlu çekirdek hareketi |
| Öz durum sayısı | 30 veya 120 | Sıcaklığa/Boltzmann popülasyonuna göre geçiş havuzu |
| Sıcaklıklar | 0 K, 1500 K, 12000 K | Temel durum, literatür karşılaştırması ve manyetik beyaz cüce yüzeyi temsili |
| Kuadrupol TMI eşiği | > 10−2 | Çalışmanın operasyonel izinli geçiş filtresi |
| Osilatör şiddeti eşiği | > 10−27 a.u. | Spektrumda dikkate alınan geçişler |
| Sonlu sıcaklık çizgi genişletmesi | Lorentzian, ±20 cm−1 | 1500 K ve 12000 K spektrumlarının genişletilmesi |
Izgara parametrelerine ilişkin kaynak-içi belirsizlik: Kaynak 2B için L = 9,0 a.u., ngrid = 602 ve Δx = 0,015 a.u.; 3B için L = 9,0 a.u., ngrid = 301 ve Δx = 0,015 a.u. değerlerini aynı paragrafta vermektedir. Eğer L standart biçimde bir eksenin toplam tam uzunluğu ve 301 nokta eşit aralıklı olarak yorumlanırsa \((301-1)\times0,015=4,5\) a.u. elde edilir. Ana metin L'nin yarı-kutu uzunluğu olup olmadığını veya 3B için farklı bir koordinat konvansiyonu kullanılıp kullanılmadığını açık biçimde açıklamamaktadır. Bu nedenle Verianla metni bu üç değerden birini “düzeltmemiş”, kaynak değerlerini aynen korumuştur.
Üç kontrollü manyetik-alan senaryosu
Araştırmacılar gerçek fiziksel cevabı yorumlayabilmek için önce üç hesaplama senaryosunu ayırmaktadır. Bunlar üç ayrı deney değildir; manyetik alanın hangi Hamiltonyen parçasından hangi spektral özelliğin doğduğunu teşhis etmek için oluşturulmuş hesaplamalı sınır durumlarıdır.
Sıfır alanda sayısal doğrulama
| Model | Hesaplanan geçişler (cm−1) | Kaynak yorumu |
|---|---|---|
| 2B harmonik osilatör | 4405, 4405 | Çift dejenereli temel harmonik titreşim. |
| 3B harmonik osilatör | 4402, 4402, 4402 | Üç kat dejenereli temel harmonik titreşim. |
| 2B elektronik PEC | 236, 4157, 4381 | S0(0), Q1(2), S1(0) ile ilişkilendiriliyor. |
| 3B elektronik PES | 352, 4140, 4473 | S0(0), Q1(2), S1(0). |
| Karşılaştırılan deney | 352, 4143, 4497 | 3B hesapla fark yaklaşık 2–25 cm−1. |
2B rijit rotor için kaynak dönme enerjisini \(E=m^2B_0\) biçiminde kullanır. Bu nedenle kuadrupol dönme geçişi için Δm = 2 olduğunda enerji farkı \(4B_0\) olur ve \(4\times59\approx236\) cm−1 değeri elde edilir.
Üç boyutta dönme enerjisi \(J(J+1)B_0\) yapısına sahiptir. 4140 cm−1 civarındaki Q1(2) titreşim çizgisi harmonik 4401 cm−1 değerinden anharmoniklik ve dönme-titreşim etkileşimleri nedeniyle aşağı kayar. 4473 cm−1 çizgisi ise belirgin rovibrasyonel bağlaşmayı temsil eder.
Yalnız çekirdeğe manyetik alan uygulandığında ne oluyor?
Bu tanısal hesapta elektronik Schrödinger denklemi B = 0 potansiyelinde tutulur; yalnız çekirdek kinetik operatörü manyetik alan içerir. Böylece elektronik bağ sertleşmesi dışarıda bırakılır ve doğrudan çekirdek-manyetik alan bağlaşmasının spektral imzası gözlenir.
İzotropik harmonik modelde yaklaşık 4401 cm−1 titreşim çizgisi, her 1 a.u. alan artışı için yaklaşık ±60 cm−1 büyüklüğünde Zeeman-benzeri dallara ayrılmaktadır. Üç boyutlu durumda \(m_v=0\) ile ilişkilendirilen bileşen alandan etkilenmeyen merkez dal olarak kalmaktadır.
İki boyutlu elektronik potansiyelde hem dönme hem titreşim çizgileri B = 0–3 a.u. aralığında yaklaşık 64 cm−1/a.u. mertebesinde doğrusal yanıt göstermektedir. En düşük kuadrupol geçişinde yaklaşık B = 2 a.u. civarında son durumun başlangıç durumunun altına geçmesi nedeniyle kaynak negatif geçiş enerjileri göstermektedir. Bu işaret değişimi “negatif enerjili foton yayılıyor” biçiminde yorumlanmamalıdır; seçilmiş başlangıç/son durum sıralamasının alanla tersine dönmesini ifade eder.
Üç boyutlu elektronik PES üzerinde temel saf titreşim çizgisi yaklaşık 4141 cm−1'den B = 3 a.u.'da 4152 cm−1'ye yalnız hafifçe mavi kaymaktadır. Buna karşılık yaklaşık 4472 cm−1'deki beş kat dejenereli S1(0) ailesi farklı mJ bileşenlerinin alanla ayrılması nedeniyle yaklaşık −100, −60, 0, +60 ve +134 cm−1/a.u. hızlarına sahip dallar üretmektedir.
Yalnız elektronlara manyetik alan uygulandığında ne oluyor?
Bu tanısal durumda çekirdek kinetik enerjisindeki manyetik bağlaşma kapatılır; fakat elektronik Schrödinger denklemi manyetik alan altında çözülür. Dolayısıyla çekirdekler, alan tarafından yeniden şekillendirilmiş bir elektronik potansiyel üzerinde hareket eder.
İzotropik harmonik modelde titreşim enerjisi yaklaşık 4400 cm−1'den B = 3 a.u.'da yaklaşık 11000 cm−1'ye kadar çıkar. Kaynak bu büyümeyi elektronik manyetik sıkıştırmanın etkisiyle artan kuvvet sabitine bağlar. Aynı modelde çekirdek manyetik terimi kapalı olduğundan dejenerasyonların doğrudan cyclotron tipi yarılması gözlenmez.
İki boyutlu gerçek elektronik potansiyelde kaynak 236 cm−1'lik düşük enerji çizgisinin B = 3 a.u.'da yaklaşık 621 cm−1'ye, 4157 cm−1 çizgisinin yaklaşık 10537 cm−1'ye ve 4381 cm−1 çizgisinin yaklaşık 11131 cm−1'ye kaydığını bildirmektedir.
Üç boyutlu PES'te durum daha karmaşıktır çünkü elektronik potansiyel artık yalnız R'ye değil θ'ya da bağlıdır. Düşük enerjili dönme seviyeleri farklı \(|m_J|\) gruplarına ayrılır. Yaklaşık 352 cm−1 sıfır-alan S0(0) ailesi B ≳ 0,4 a.u. civarında giderek librasyon karakteri kazanır. Kaynak B = 0,4 a.u. için açısal dönme bariyerini yaklaşık 7,30 mH olarak verir.
Yaklaşık 4140 cm−1 Q1(2) titreşim çizgisi düşük alanda doğrusal olmayan biçimde yükselirken B ≳ 0,5 a.u. sonrasında kaynakta yaklaşık 1530 cm−1/a.u. ölçeğinde daha düzenli bir mavi kayma göstermektedir. Yaklaşık 4472 cm−1 S1(0) ailesinde ise titreşim ve açısal librasyon karakterleri birbirine karışmaktadır.
Kaynakta bulunan yüzdelik tutarsızlık
Yazarlar harmonik modelde 2B ve 3B sonuçların B = 0'da 4405 ve 4402 cm−1, B = 3 a.u.'da 10976 ve 10961 cm−1 olduğunu ve farkların yaklaşık 104 cm−1 enerji ölçeğinde “%0,0015'in altında” kaldığını yazmaktadır. Ancak verilen B = 3 değerlerinden doğrudan hesaplanan:
oranıdır. B = 0 için de:
Dolayısıyla kaynakta yazılan “0,0015%” ifadesi verilen sayılarla yüzdelik biçimde uyuşmamaktadır. Yaklaşık 15/10000 ≈ 0,0015 ifadesi boyutsuz kesir olarak düşünüldüğünde ise büyüklük mertebesi tutarlıdır; yüzdeye çevrildiğinde yaklaşık %0,15 olur. Kaynak hangi gösterimi amaçladığını açıkça belirtmediğinden Verianla metni bu noktayı kaynak-içi gösterim tutarsızlığı olarak bırakmaktadır.
Elektron ve çekirdeğe birlikte manyetik alan uygulandığında
Fiziksel olarak en kapsamlı hesap senaryosunda hem elektronik PES B'ye bağlıdır hem de çekirdek kinetik operatörü Peierls fazları üzerinden manyetik alanı içerir. Harmonik potansiyelde iki etki büyük ölçüde tanınabilir biçimde üst üste gelir: elektronik etki çizgileri yukarı kaydırırken çekirdek etkisi dejenerasyonları yarar. Gerçek üç boyutlu elektronik PES'te ise sonuç yalnız basit toplama değildir; dalga fonksiyonları ve bağlaşmalar da alanla değiştiği için geçiş şiddetleri yeniden düzenlenir.
0 K üç boyutlu spektrum
T = 0 K'de başlangıç popülasyonu temel \((v=0,J=0)\) durumu çevresindedir. Kaynakta yaklaşık 352 cm−1'deki beş kat dejenereli S0(0) dönme ailesi alan açıldığında üç ana gruba ayrılır; alttaki iki grup ayrıca çekirdek-manyetik alan bağlaşmasının imzası olan alt yarılmalar gösterir. Bu ailede osilatör şiddetlerinin B = 0'dan B = 3 a.u.'ya yaklaşık dört mertebe arttığı raporlanmaktadır.
Yaklaşık 4140 cm−1'deki Q1(2) titreşim çizgisi alanla düzgün biçimde yukarı kayar. Kaynak bunun kısalan bağ uzunluğu ve artan bağ/kuvvet sabitiyle uyumlu olduğunu belirtir. Bu çizginin osilatör şiddeti yaklaşık iki mertebe artmaktadır.
Yaklaşık 4476 cm−1'deki S1(0) rovibrasyon ailesi B = 0'da beş kat dejeneredir. B > 0,4 a.u. olduğunda üç gruba ayrılır ve iki grup çekirdek cyclotron bağlaşması nedeniyle daha fazla bölünür. Ancak bu geçişin osilatör şiddeti alanla monoton biçimde artmaz; kaynak yaklaşık 2–4 mertebelik genel azalma ve salınımlı davranış raporlar. Geçiş B ≈ 1,5 a.u.'ya kadar çalışmanın eşiğine göre izinli kalırken daha yüksek alanlarda bastırılır. Yazarlar bunu field-mediated decoupling, yani alan aracılı ayrışma olarak yorumlamaktadır.
Manyetik alan daha önce yasak olan geçişleri nasıl görünür hâle getiriyor?
Manyetik alan sistemin simetrisini ve özdurumların karakterini değiştirdiğinde, B = 0'da kuadrupol geçiş integrali sıfır veya eşik altında olan bir durum karışımı B > 0'da sonlu geçiş momenti kazanabilir. Bu, “enerji seviyesi yeni yaratıldı” anlamına gelmez; mevcut kuantum durumlarının simetri ve karışım özelliklerinin değişmesi nedeniyle geçiş operatörünün başlangıç ve son durum arasında artık sıfır olmayan matris elemanı üretmesi anlamına gelir.
| B = 0 civarı çizgi (cm−1) | Kaynak ataması | Alan altında raporlanan davranış |
|---|---|---|
| 703 | (0,0) → (0,3), alanla indüklenen dönme | Yaklaşık B = 0,1 a.u.'da izinli hâle gelir; B ≈ 1,3 a.u.'ya kadar mavi kayar, sonra bastırılır. |
| 1168 | (0,0) → (0,4) | Yaklaşık B = 0,2 a.u.'da izinli hâle gelir. |
| 1740 | (0,0) → (0,5) | Yaklaşık B = 0,3 a.u.'da izinli hâle gelir. |
| 4250 | S0(1) | B ≥ 0,1 a.u.'da etkinleşir ve iki ana gruba dallanır. |
| 4798 ve 4803 | Alanla indüklenen rovibrasyon bağlaşmaları | Yaklaşık 0,1 ≤ B ≤ 0,4 a.u. aralığında izinli. |
| 4942 ve 5232 | Kaynağın “most probably” ifadesiyle S1(2) / S1(3) ile ilişkilendirdiği yüksek durumlar | Yaklaşık 0,8 < B < 2,2 a.u. aralığında etkinleşiyor; şiddetleri yaklaşık sekiz mertebe büyüyebiliyor. |
Son satırdaki atamalar kaynakta kesin değil, “most probably” biçiminde verilmiştir. Bu nedenle burada kesin kuantum-durum tanımlaması olarak sunulmamıştır.
1500 K'de ne değişiyor?
T = 1500 K'de yalnız \((v=0,J=0)\) değil, daha yüksek dönme seviyeleri de Boltzmann popülasyonu kazanır. Bu nedenle başlangıç durumu sayısı ve gözlenebilecek geçiş ailesi artar.
Kaynak yaklaşık 581 cm−1'deki S0(1) çizgisini, yaklaşık 587 cm−1 deneysel referansıyla karşılaştırır. Bu seviye B = 0'da yedi kat dejeneredir ve alanla dört gruba ayrılır; alt üç grup ayrıca bölünür. S0(1) ve S0(0) dönme ailelerinin osilatör şiddetleri genel olarak yaklaşık dört mertebe büyümektedir.
Yaklaşık 4134 cm−1 Q1(3) titreşim çizgisinin karşılaştırılan deneysel değeri 4125 cm−1'dir. Üç kat dejenerasyon yaklaşık B = 1,3 a.u.'ya kadar büyük ölçüde korunur; daha sonra iki + bir bileşen şeklinde ayrılmaya başlar. Osilatör şiddeti B ≈ 1,3 a.u.'ya kadar yaklaşık 2–3 mertebe artmakta, 1,5–2,3 a.u. civarında azalma-yeniden artma biçiminde ters bir tümsek göstermekte ve daha sonra doygunluğa yaklaşmaktadır.
S1(2) rovibrasyon ailesi T = 1500 K sayesinde erişilebilir hâle gelir. B = 0'da yedi kat dejeneredir ve yaklaşık 0 < B < 1,8 a.u. aralığında izinli kalmaktadır. Kaynak osilatör şiddetlerinin alanla dalgalandığını ve genel olarak azalma eğilimi taşıdığını göstermektedir.
Ayrıca kaynak, alan her 0,1 a.u. arttığında yaklaşık 12 cm−1 artan saf cyclotron karakterli bir dönme dalından ve 235, 1037, 1630, 2306 cm−1 civarı dahil çeşitli alanla etkinleşen dönme geçişlerinden söz etmektedir. B = 0,6, 0,9, 1,3 ve 1,4 a.u. civarında bazı geçişlerin yalnız dar alan aralıklarında görünmesi özellikle vurgulanmıştır.
12000 K spektrumu neden çok karmaşık?
Kaynak 12000 K'yi manyetik beyaz cüce yüzey sıcaklığı için temsilî bir koşul olarak kullanmaktadır. Yüksek sıcaklıkta çok sayıda başlangıç rovibrasyon seviyesi termal olarak dolduğu için olası geçişlerin sayısı hızla artar. Alan aynı zamanda dejenerasyonları kaldırır, seviyeleri karıştırır ve yeni geçiş momentleri oluşturur. Sonuç yoğun, üst üste binmiş ve tek tek çizgilerin fiziksel kökenini görsel olarak ayırmanın zor olduğu bir spektrumdur.
Bu nedenle çalışma yalnız nihai 12000 K spektrumunu göstermekle yetinmez; 2B/3B, harmonik/gerçek PES, yalnız çekirdek/yalnız elektron/birleşik ve 0 K/1500 K gibi daha basit ara problemleri sistematik biçimde çözerek yoğun spektrumdaki fiziksel mekanizmaları geriye doğru ayrıştırmaya çalışır.
Klasik moleküler dinamik ile kuantum çözümü arasındaki fark
Önceki ab initio moleküler dinamik yaklaşımlarında elektronlar kuantum mekaniksel hesaplanırken çekirdekler klasik parçacık yörüngeleri boyunca hareket ettirilmiştir. Bu yöntemler titreşimsel frekansları hız otokorelasyon fonksiyonunun Fourier dönüşümünden çıkarabilir; ancak gerçek nükleer dalga fonksiyonları olmadığı için elektrik dipol veya kuadrupol geçiş operatörlerinin seçim kurallarını doğrudan uygulayamaz ve gerçek göreli geçiş şiddetlerini aynı anlamda üretmez.
Bu çalışmanın Wilson-Hamiltonyen yaklaşımında ise çekirdek özdurumları \(\Psi_n\) doğrudan elde edildiği için geçiş momenti \(\langle\Psi_m|\hat Q|\Psi_n\rangle\) hesaplanabilir. Böylece yalnız “dinamikte hangi frekanslar mevcut?” sorusu değil, “hangi kuantum durumları arasında kuadrupol geçişi mümkün ve göreli şiddeti nasıl değişiyor?” sorusu da incelenebilir.
| Alan rejimi | Ortak fiziksel eğilim | Kuantum çözümünde öne çıkan ek yapı |
|---|---|---|
| Düşük alan, B ≲ 0,2 a.u. | İyi ayrılmış düşük enerjili dönme ve yüksek enerjili titreşim bölgeleri; genel mavi kayma başlangıcı. | Ayrık, seçim kurallı kuadrupol geçişleri ve kuantum dejenerasyonları. |
| Orta alan, yaklaşık 0,4–1,3 a.u. | Dönme, titreşim ve manyetik/transvers hareket arasında artan karışım; yeni orta-enerji özellikleri. | Daha yoğun çoklu çizgiler, seviye itmesi, şiddet modülasyonu ve ayrıntılı durum karışımı. |
| Güçlü alan, B ≳ 1,3 a.u. | Manyetik sıkıştırmanın baskınlaşması, daha yüksek enerji ve daha yoğun spektrum. | Yaklaşık 8500 ± 1200 cm−1'ye uzanan yoğun yapı ve 11000 cm−1 ötesine çıkan yüksek enerji kuyruğu. |
Kaynağa göre güçlü alanda klasik spektrumlar baskın dinamik frekansları daha seyrek ve daha kolay seçilebilir çizgiler olarak gösterebilirken, kuantum spektrum çok daha fazla zayıf geçişi ve durum karışımını çözer. Bu farkın tamamı “klasik yöntem yanlış” biçiminde yorumlanmamaktadır. Klasik yaklaşım baskın dinamik frekansları anlamada yararlı olabilir; gerçek spektroskopik seçim kuralları ve göreli şiddetler açısından ise kuantum dalga fonksiyonları gereklidir.
Berry eğriliği karşılaştırmasında dikkat edilmesi gereken nokta
Önceki klasik ab initio moleküler dinamik çalışmalarında elektronik Berry eğriliği, çekirdeklere etki eden Lorentz kuvvetini elektronik ekranlamayla değiştiren bir terim olarak kullanılabilmektedir. Bu makale klasik literatürle karşılaştırma yaparken Berry etkilerini tartışır; fakat kendi üretim çekirdek Hamiltonyeninde Denklem (19) ile Berry vektör ve skaler terimlerini ihmal etmektedir. Dolayısıyla klasik çalışmadaki Berry kaynaklı bir davranış ile bu makalenin Wilson-Hamiltonyen çözümünün içerdiği fizik aynı terim seti değildir.
Çalışmanın desteklediği sonuçlar
Çalışma, incelenen H2 modeli ve B = 0–3 a.u. hesaplama aralığında manyetik alanın elektronik potansiyel enerji yüzeyini güçlü biçimde değiştirdiğini; bağın kısalmasına, kuvvet sabitinin artmasına ve alana paralel yönelimin tercih edilmesine yol açtığını desteklemektedir. Çekirdek manyetik bağlaşmasının dejenerasyon yarılmalarında belirgin rolü bulunurken elektronik bağlaşma esas olarak PES'in alanla yeniden şekillenmesini ve büyük mavi kaymaları üretmektedir. Birleşik hesaplarda bu mekanizmalar geçiş enerjileri, dallanma ve osilatör şiddetlerinin birlikte yeniden düzenlenmesine yol açmaktadır.
Çalışma ayrıca manyetik alanın bazı B = 0 kuadrupol-yasak geçişleri sonlu alanlarda etkinleştirebildiğini, bazı başlangıçta izinli geçişleri ise daha yüksek alanlarda tekrar bastırabildiğini göstermektedir. Bu, seçim kurallarının “manyetik alan varsa her geçiş olur” biçiminde kaybolması değil; molekül-alan sisteminin değişen simetrisi ve dalga fonksiyonu karakteri altında geçiş matris elemanlarının yeniden düzenlenmesidir.
Çalışmanın desteklemediği genellemeler
Çalışma bütün iki atomlu moleküllerin H2 ile aynı nicel spektral kaymaları göstereceğini kanıtlamaz. H2'nin eşit çekirdekleri kütle merkezi ve göreli hareketin özel biçimde ayrılmasını sağlar. Heteronükleer moleküllerde veya farklı yük/kütle oranlarında bu sadeleşme otomatik değildir.
Çalışma magnetar yüzeylerindeki bütün moleküler spektrumların doğrudan bu modelle güvenilir biçimde çözüldüğünü de göstermez. 1 a.u. yaklaşık 2,35 × 10⁵ T olmasına karşın astrofiziksel alanlar çok daha yüksek olabilir ve burada kullanılan teori relativistik olmayan Born–Oppenheimer yaklaşımıdır.
Çalışma güçlü alanlarda H2'nin deneysel spektrumunu ölçmemiştir. Güçlü manyetik alan için doğrudan moleküler deneysel veri eksikliği zaten araştırmanın temel motivasyonlarından biridir. Bu nedenle yüksek alan sonuçları hesaplamalı öngörüdür; sıfır alan deneyleri ve analitik harmonik modeller yöntem doğrulaması sağlar fakat yüksek alan bölgesinin doğrudan deneysel doğrulaması değildir.
Çalışma Berry/geometrik etkilerin kesin olarak sıfır olduğunu göstermemektedir. Bunlar yaklaşım gereği ihmal edilmiştir. Yazarlar H2'nin incelenen koşullarında küçük olmalarını beklemekle birlikte daha güçlü alanlar veya elektronik olarak daha karmaşık sistemler için gelecekte dahil edilmelerinin gerekli olabileceğini açıkça belirtmektedir.
Başlıca yöntemsel sınırlılıklar
| Sınırlılık | Ne anlama gelir? |
|---|---|
| Born–Oppenheimer yaklaşımı | Elektron ve çekirdek dinamikleri tam nonadiyabatik çok-parçacık çözümü olarak birlikte çözülmez. |
| Berry/geometrik terimler ihmal edilmiş | Elektronik dalga fonksiyonunun çekirdek hareketinde oluşturduğu geometrik vektör/skaler düzeltmeler üretim Hamiltonyeninde yoktur. |
| Çekirdek spin terimi ihmal edilmiş | Genel Hamiltonyende yazılmış olsa da hesaplanan spektrumun ana modelinde kullanılmamıştır. |
| H₂ özel sistemi | Eşit yük/kütle oranı COM–iç hareket bağlaşmasını özel biçimde sıfırlar; daha büyük veya heteronükleer moleküllere doğrudan genellenemez. |
| Yüksek alan deney verisi yok | B > 0 sonuçlarının ana doğrulaması deney değil, iç sayısal/teorik kontroller ve önceki hesaplamalarla karşılaştırmadır. |
| Sonlu özdurum havuzu | 30 veya 120 özdurum kullanımı özellikle yüksek sıcaklıkta bütün olası yüksek enerjili geçişleri kapsamayı garanti etmez. |
| Izgara raporlama belirsizliği | 3B L, ngrid ve Δx üçlüsünün koordinat konvansiyonu ana metinde yeterince açıklanmamıştır. |
Çalışmanın bilimsel katkısının doğru sınırı
Yazarlar çalışmalarını, bilgileri dahilinde, güçlü manyetik alanlarda homonükleer iki atomlu moleküllerin çekirdek Schrödinger denklemini çözmeye yönelik ilk tam kuantum ve gauge-değişmez üç boyutlu çerçeve ve H2'nin elektrik kuadrupol rovibrasyon imzası için ilk bu tür hesaplama olarak tanımlamaktadır. Bu öncelik ifadesi Verianla tarafından bağımsız olarak yeniden kanıtlanmış bir tarihsel öncelik kararı değil, kaynak yazarlarının “to our knowledge” sınırı içinde yaptığı iddiadır.
Çalışmanın asıl gücü yalnız daha fazla spektral çizgi hesaplamak değildir. Elektronik manyetik sıkıştırma, doğrudan çekirdek-manyetik alan bağlaşması, açısal anizotropi, librasyon, rovibrasyon bağlaşması, seçim kuralı değişimi ve geçiş şiddeti yeniden dağılımını aynı matematiksel çerçevede ayırarak incelemesidir. Bu yapı, gelecekte güçlü manyetik alanlara sahip astronomik nesnelerden elde edilen spektrumların moleküler kökenini yorumlamak için hesaplamalı bir temel oluşturmayı amaçlamaktadır.
Kaynak ve Yöntem Notu
Özgün çalışma: A Quantum Mechanical Approach to the Computation of Rovibrational Spectra of Diatomic Molecules in Strong Magnetic Fields
Yazarlar: Nikhil Yenugu, Ashwani K Tiwari, Sangita Sen.
Yazar sırası: Kaynaktaki sıra aynen korunmuştur.
Eş katkı: Kaynak ana metninde eş birinci yazarlık/eş katkı beyanı belirlenmemiştir. Yazar adlarındaki † ve ‡ işaretleri afiliyasyon eşleştirmesi için kullanılmaktadır; eş katkı işareti olarak yorumlanmamıştır.
Afiliasyon 1: Department of Chemical Sciences, Indian Institute of Science Education and Research (IISER) Kolkata, West Bengal, 741246, India.
Afiliasyon 2: Department of Chemical Sciences and Centre for Advanced Functional Materials, Indian Institute of Science Education and Research (IISER) Kolkata, West Bengal, 741246, India.
Sorumlu yazar: Sangita Sen.
Kaynakta verilen iletişim: sangita.sen@iiserkol.ac.in
Kaynak türü: arXiv preprint.
arXiv kimliği: arXiv:2607.27907v1.
DOI: 10.48550/arXiv.2607.27907.
Platform: arXiv.
Alan sınıflandırması: Chemical Physics (physics.chem-ph); arXiv kaydında quantum physics (quant-ph) ile de ilişkilidir.
İlk gönderim tarihi: 30 Temmuz 2026.
Hakemlik durumu: 13 Kasım 2026 tarihli güncel bibliyografik kontrolde bu tam başlık arXiv üzerinde preprint olarak görünmektedir. Aynı başlığın ayrı bir hakemli dergi sürümü belirlenmemiştir. Bu durum gelecekte değişebilir.
Resmî bağlantı: https://arxiv.org/abs/2607.27907
Önceki yöntem çalışmasıyla karıştırılmamalıdır: Yazarların Wilson-Hamiltonyen yöntemini daha önce geliştirdiği çalışma “A Grid-Based Gauge-Invariant Non-Perturbative Solution of the Schrödinger Equation for Diatomic Molecules in Strong Magnetic Fields” başlığıyla Journal of Chemical Theory and Computation, 2025, 21(19), 9753–9771'de yayımlanmıştır ve DOI'si 10.1021/acs.jctc.5c00972'dir. Bu 2025 makalesi mevcut 2026 preprint ile aynı yayın değildir; 2026 çalışma, önceki çerçeveyi üç boyutlu gerçek rovibrasyonel spektroskopi ve kuadrupol geçiş hesaplarına genişletmektedir.
Lisans / görsel yeniden kullanım notu: Yüklenen PDF'nin görünür metninde kaynak figürlerinin yeniden kullanımını güvenle yetkilendiren açık bir lisans beyanı belirlenmediğinden özgün kaynak grafik ve şekilleri kopyalanmamış veya yakın görsel uyarlama olarak yeniden çizilmemiştir. Makale içindeki SVG'ler yalnız kaynakta açıkça tanımlanan fiziksel ilişkilerin Verianla için bağımsız öğretici şemalarıdır ve yeni veri iddiasında bulunmaz.
Elektronik yapı yöntemi: CCSD/Lu-aug-cc-pVTZ; manyetik alan hesaplamaları için London/GIAO orbitalleri; LONDON programı.
Çekirdek hareketi yöntemi: Peierls yerine koymasını kullanan gauge-değişmez Wilson Hamiltonyeni; iki ve üç boyutlu Kartezyen ızgara; ikinci mertebe merkezî sonlu fark; sparse diagonalization.
Özdeğer çözücüsü: ARPACK içinde implicitly restarted Lanczos yöntemi; SciPy `eigsh` rutini; araştırmacıların kurum içi kodu.
Potansiyel enerji yüzeyi: R = 0,1–10 a.u. ve θ = 0°–90° arasında 5° adımlarla hesaplanan elektronik enerjilerden bivariate spline ile oluşturulmuştur.
Ek materyal: Kaynak, Supporting Information içinde şekillere karşılık gelen veriler, ek PES görselleştirmeleri, enerji seviyesi grafikleri ve ayrıntılı spektral gelişim bulunduğunu; interpolasyonlu yüzey için Python kodunun da SI içinde sağlandığını belirtmektedir.
Finansman / hesaplama desteği: Nikhil Yenugu, Department of Science and Technology, Government of India tarafından INSPIRE Fellowship, Grant No. IF200433 desteğini belirtmektedir. IISER Kolkata hesaplama olanakları ve National Supercomputing Mission kapsamında S.N. Bose National Centre for Basic Sciences'teki PARAM RUDRA kaynakları kullanılmıştır; sistem C-DAC tarafından uygulanmakta ve MeitY ile DST tarafından desteklenmektedir.
Çıkar çatışması: Yazarlar rekabet eden finansal çıkar bulunmadığını beyan etmektedir.
CRediT / ayrıntılı yazar katkıları: Kaynak ana metninde ayrı bir CRediT yazar katkısı beyanı belirlenmemiştir; bu nedenle görev dağılımı tahmin edilmemiştir.
Veri erişilebilirliği: Ayrı bir “Data Availability” beyanı belirlenmemiştir. Kaynak, Supporting Information'ın figür verilerini, ek PES/enerji-seviyesi/spektral bilgileri ve PES için Python kodunu içerdiğini açıkça belirtmektedir.
Temel model sınırı: Relativistik olmayan Born–Oppenheimer yaklaşımı kullanılmaktadır. Berry/geometrik vektör ve skaler terimleri üretim Hamiltonyeninde ihmal edilmekte, çekirdek spin etkisi de hesaplamada dışarıda bırakılmaktadır. Sonuçlar bu model varsayımları altında yorumlanmalıdır.
Kaynak-içi raporlama notu 1: 3B için L = 9,0 a.u., ngrid = 301 ve Δx = 0,015 a.u. birlikte raporlanmıştır; bu üç parametrenin geometrik konvansiyonu ana metinde yeterince açıklanmamıştır ve Verianla tarafından düzeltilmemiştir.
Kaynak-içi raporlama notu 2: Kaynak 10976 ve 10961 cm−1 arasındaki yaklaşık 15 cm−1 fark için “relative deviations below 0.0015%” ifadesini kullanmaktadır. Verilen sayılardan yüzde olarak doğrudan hesap yaklaşık %0,137'dir. Bu nedenle kaynakta kesir/yüzde gösterimiyle ilgili olası bir tutarsızlık vardır; özgün sayı ve iddia ayrı ayrı korunmuştur.
Yorum sınırı: Çalışma güçlü manyetik alan altında H2'nin hesaplamalı kuadrupol rovibrasyon spektrumunu üretmektedir; güçlü alan moleküler spektrumlarına ilişkin doğrudan deneysel doğrulama sunmamaktadır. Sıfır alan deneyleri ve analitik model karşılaştırmaları yöntemin kontrolüdür, yüksek alan sonuçlarının deneysel ölçümü değildir.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir