


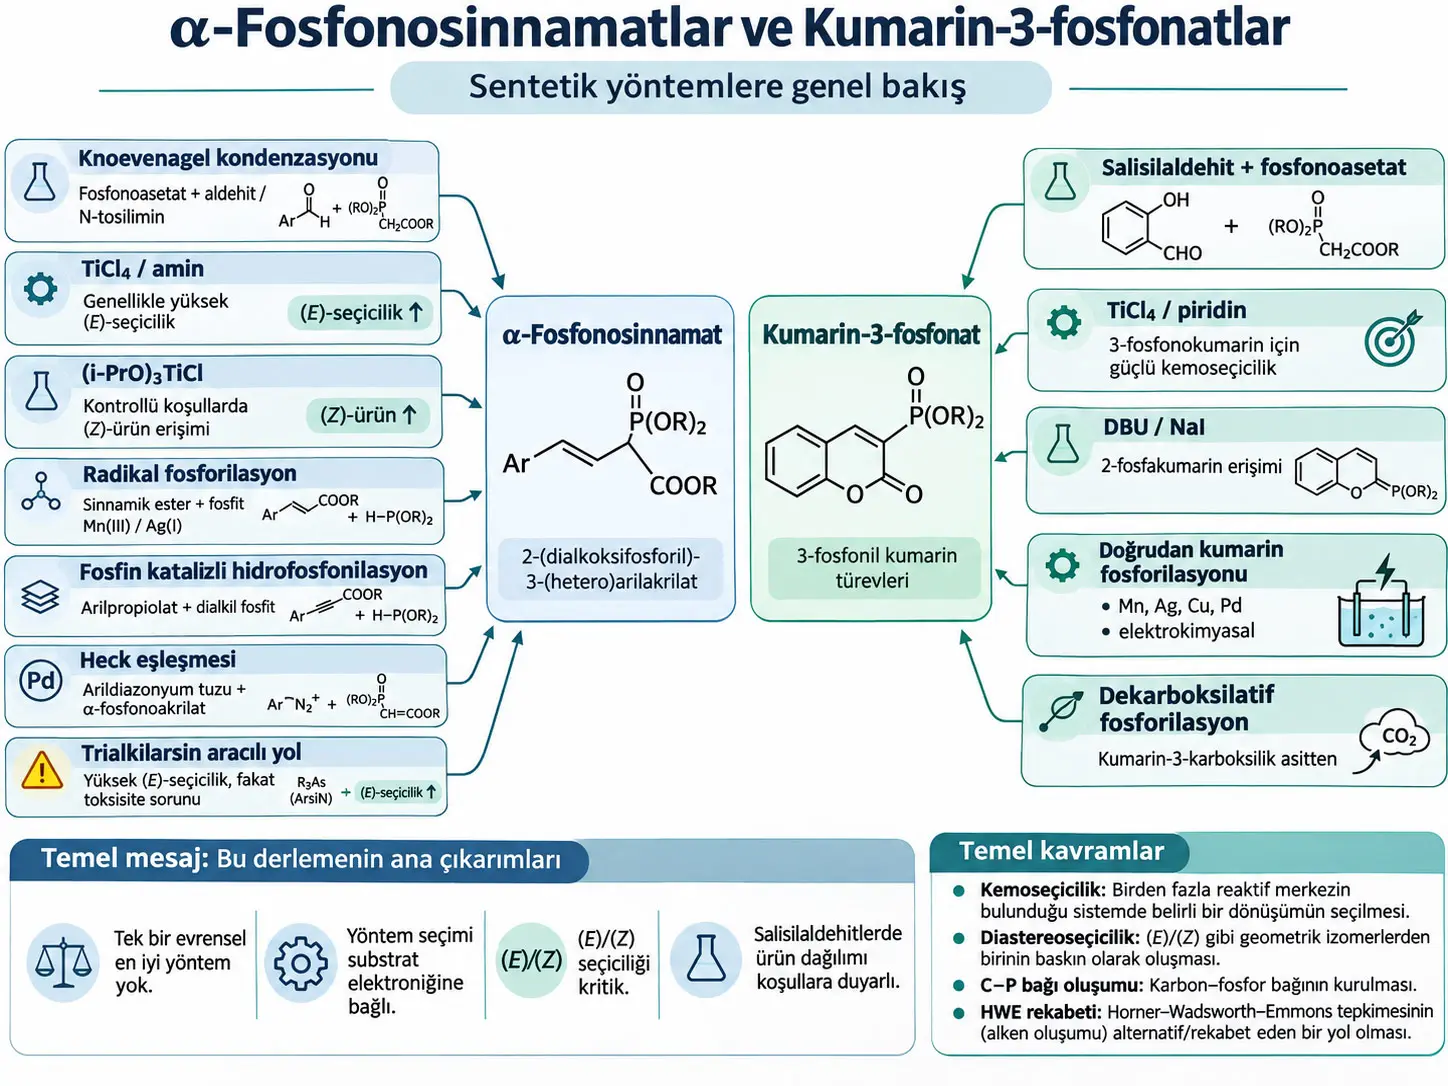
α-Fosfonosinnamatlar, karbon-karbon çift bağının α-konumunda dialkoksifosforil grubu ve β-konumunda aril veya heteroaril grubu taşıyan, genel olarak 2-(dialkoksifosforil)-3-(hetero)arilakrilat yapısındaki çok işlevli organofosfor bileşikleridir. Kumarin-3-fosfonatlar ise bu kimyanın halkalı analogları arasında yer alan ve fosfonat grubunu kumarin iskeletinin 3-konumunda taşıyan bileşiklerdir. Igor V. Trushkov, Andrey V. Kuleshov ve Vitaly A. Shcherbinin tarafından hazırlanan bu derleme, söz konusu bileşiklerin sentezi için geliştirilmiş yöntemleri bir araya getirerek hangi yöntemin hangi substrat ve seçicilik problemi için uygun olduğunu eleştirel biçimde karşılaştırmaktadır.
Derleme α-fosfonosinnamatlara ulaşmak için beş temel bağlantı stratejisini öne çıkarır: fosfonoasetatların aldehitler veya N-tosiliminlerle Knoevenagel kondenzasyonu; 2-bromofosfonoasetatların aldehitlerle trialkilarsin aracılı kondenzasyonu; sinnamik esterlerin Mn(III) veya Ag(I) aracılı radikal fosforilasyonu; arilpropiolatların fosfin katalizli hidrofosfonilasyonu ve arildiazonyum tuzlarının α-fosfonoakrilatlarla Heck eşleşmesi. Bu yollar aynı ürüne farklı bağların farklı aşamalarda kurulmasıyla ulaşır ve birbirlerinin basit varyantları değildir.
Derlemenin temel sonucu, bütün substratlar için geçerli tek bir “en iyi” sentez yönteminin bulunmadığıdır. Knoevenagel kondenzasyonu en yaygın yöntemdir; ancak verim ve kemoseçicilik aldehitin elektronik yapısına, kullanılan aminin türüne, çözücüye, asit veya Lewis asidi eş-katalizörüne ve sıcaklığa güçlü biçimde bağlıdır. TiCl4/amin sistemleri çoğu durumda yüksek (E)-seçicilik ve güvenilir verim sağlarken, Reetz tarafından geliştirilen (i-PrO)3TiCl temelli koşullar kinetik kontrol altında (Z)-izomerlerin hazırlanması açısından öne çıkmaktadır.
Kumarin-3-fosfonat kimyası daha karmaşıktır. Salisilaldehitlerde orto-hidroksi grubu, ilk oluşan açık zincirli ürünün farklı merkezlerine saldırabildiği için aynı başlangıç maddelerinden 3-fosfonokumarinler, [1,2]benzoksafosfininler olarak da adlandırılan 2-fosfakumarinler veya başka yan ürünler oluşabilir. Ürün dağılımı katalizöre, çözücüye, katkı maddelerine, kurutma koşullarına ve hatta bazı deneylerde Dean–Stark düzeneğinin geometrisine kadar değişebilmektedir. TiCl4/piridin sistemi kumarin-3-fosfonatlara yönelik yüksek kemoseçiciliğiyle; DBU/NaI sistemi ise belirli 2-fosfakumarinlerin hazırlanmasındaki avantajıyla öne çıkmaktadır.
Bu çalışma yeni deney yapmamış, yeni veri üretmemiş ve yöntemleri aynı laboratuvar koşullarında doğrudan karşılaştırmamıştır. Dolayısıyla farklı yayınlardaki verim yüzdeleri tek bir standart deneyin sonuçları gibi sıralanmamalıdır. Derlemenin değeri, yaklaşık altmış yıllık sentetik literatürdeki yöntemleri, mekanizmaları, seçicilik sorunlarını, eksik raporlamaları ve çelişkili sonuçları ortak bir kimyasal çerçeve içinde değerlendirmesidir.
Vinilfosfonatlar neden önemlidir?
Vinilfosfonatlar, fosfonat grubunun bir karbon-karbon çift bağına bağlı olduğu organofosfor bileşikleridir. Fosfonat grubu sentez kimyasında önemli bir fonksiyonel grup olmakla birlikte kaynak derlemenin vurguladığı üzere tek başına görece zayıf bir elektron çekici gruptur. Bu nedenle yalnız fosfonatla aktive edilmiş bir C=C bağı nükleofilik katılma ve bazı sikloekleme reaksiyonlarına karşı sınırlı reaktivite gösterebilir.
Çift bağın α-konumuna ilave bir elektron çekici grup, özellikle ester fonksiyonu eklendiğinde elektron eksikliği artar. α-Fosfonosinnamatların sentetik değerinin temel nedenlerinden biri budur: aynı molekülde fosfonat, ester, aril/heteroaril grup ve aktive edilmiş alken işlevleri birlikte bulunur. Böyle bir yapı daha sonraki Michael katılmaları, siklopropanlaşmalar ve çeşitli halka oluşturma reaksiyonları için çok işlevli bir sentetik yapıtaşı olabilir.
“α” ve “β” konumları ne anlama gelir?
Bir karbonil grubunun hemen yanındaki karbon geleneksel olarak α-karbon, sonraki karbon ise β-karbon olarak adlandırılır. İncelenen temel α-fosfonosinnamat iskeletinde fosfonat grubu α-karbonda, aril veya heteroaril grubu ise alkenin diğer karbonunda bulunur. Bu konumlandırma hem elektron dağılımını hem de sonraki reaksiyonlarda hangi karbonun elektrofilik davranacağını etkiler.
Fosfonat ve fosfat aynı şey değildir
Fosfonat yapılarında fosfor atomunun organik karbon iskeletine doğrudan P–C bağıyla bağlandığı organofosfor yapısı söz konusudur. Fosfat esterlerinde ise organik grup fosfora çoğunlukla bir oksijen üzerinden bağlanır. Bu derlemenin temel bileşikleri fosfonatlardır; fosfat ve fosfonat terimleri birbirinin yerine kullanılmamalıdır.
Kumarin-3-fosfonat nedir?
Kumarin, benzen halkasıyla kaynaşmış α-piron tipi oksijenli heterosiklik bir iskelettir. Kumarin-3-fosfonatlarda fosfonat fonksiyonu bu heterosiklik sistemin 3-konumunda yer alır. Derleme bu yapıları yalnız bağımsız bir bileşik sınıfı olarak değil, α-fosfonosinnamat kimyasının halkalı analogları olarak ele almaktadır.
2-Fosfakumarin nedir?
Kaynakta 2-phosphacoumarin olarak da anılan [1,2]benzoksafosfinin yapılarında fosfor atomu heterohalkanın doğrudan bir parçasıdır. Bu nedenle kumarin-3-fosfonattan yapısal olarak farklıdır: kumarin-3-fosfonatta fosfonat bir sübstitüentken, 2-fosfakumarinde fosfor heterosiklik iskeletin içindedir.
(E) ve (Z) izomerleri ne anlama gelir?
Bir C=C çift bağı çevresinde serbest dönme olmadığı için sübstitüentlerin göreli yönelimi farklı geometrik izomerler oluşturabilir. CIP öncelik kurallarına göre yüksek öncelikli gruplar çift bağın karşı taraflarındaysa (E), aynı tarafındaysa (Z) tanımlaması kullanılır. α-Fosfonosinnamat sentezinde (E)/(Z) oranı yalnız yapısal bir ayrıntı değildir; ürünün sonraki reaktivitesini ve sentetik kullanımını etkileyebileceği için yöntem seçiminin merkezindedir.
Kemoseçicilik ve diastereoseçicilik arasındaki fark
Kemoseçicilik, bir reaksiyon sisteminin mümkün olan farklı kimyasal dönüşümlerden hangisini tercih ettiğini ifade eder. Örneğin fosfonoasetat ile aldehit reaksiyonunda hedef Knoevenagel ürünü yerine Horner–Wadsworth–Emmons ürünü oluşması bir kemoseçicilik problemidir. Salisilaldehitlerde açık zincirli α-fosfonosinnamat, kumarin-3-fosfonat ve 2-fosfakumarin arasında ürün dağılımı oluşması da kemoseçicilik problemidir.
Diastereoseçicilik ise aynı bağlanma düzenine sahip fakat uzaysal düzenleri farklı diastereomerlerden birinin diğerine göre tercih edilmesidir. Bu derlemede en sık kullanılan gösterim (E)/(Z) oranıdır. “dr 95:5” ifadesi bir diastereomerin diğerinden yaklaşık 19 kat fazla bulunduğunu gösterir; ancak hangi izomerin önde olduğu ilgili reaksiyon kaydından okunmalıdır.
Derlemenin beş ana sentetik bağlantı stratejisi
1. Knoevenagel kondenzasyonu neden en yaygın yöntemdir?
Knoevenagel kondenzasyonu genel olarak aktif metilen grubuna sahip bir bileşik ile aldehit veya keton tipi bir karbonil bileşiğinin birleşip su kaybetmesiyle C=C bağı oluşturduğu reaksiyon sınıfıdır. Burada aktif metilen bileşeni fosfonoasetattır. Fosfonat ve ester grupları arasındaki karbonun protonları nispeten asidiktir; baz etkisiyle oluşan nükleofilik tür aldehidin karbonil karbonuna saldırabilir ve sonraki eliminasyon adımları hedef alkeni oluşturabilir.
Bu yaklaşımın tarihsel başlangıcında benzaldehit ile etil (dietoksifosforil)asetatın asetik anhidrit içinde 160–170 °C'de ısıtılmasıyla hedef ürünün %40'a kadar verimle oluştuğu bildirilmiştir. Daha sonraki tekrarda yalnız %12 verim ve yaklaşık %16 benzaldehit dönüşümü görülmüştür. Piperidin kullanılması reaksiyonu geliştirmiş; etanolde 5 saatlik koşullarda hedef ürün %40 verimle elde edilmiş, bunun yanında hedef Knoevenagel ürününe fosfonoasetatın Michael katılmasıyla oluşan yan ürün %10 verimle izole edilmiştir.
Benzende yaklaşık %3.2 piperidin ve %1.6 asetik asit kullanılıp su azeotropik olarak uzaklaştırıldığında benzaldehit örneğinde %70 verime ulaşılmış, fakat 4-nitrobenzaldehit aynı davranışı göstermemiştir: etanol koşullarında fosfor içeren hedef ürün yerine Horner–Wadsworth–Emmons ürünü olan etil 4-nitrosinnamat %83 verimle oluşmuştur. Bu örnek derlemenin temel mesajlarından birini gösterir: aynı fosfonoasetat sistemi, aldehidin elektronik yapısı değiştiğinde farklı reaksiyon yoluna sapabilir.
Horner–Wadsworth–Emmons reaksiyonu neden rakip bir yoldur?
Horner–Wadsworth–Emmons (HWE) reaksiyonu, fosfonatla stabilize edilmiş karbanyonların aldehit veya ketonlarla reaksiyona girerek alken oluşturduğu olefinasyon yöntemidir. Knoevenagel hedefinde fosfonat grubu ürün üzerinde korunmak istenirken HWE yolunda fosforlu grup eliminasyon sürecine katılır ve fosfor içermeyen alken ürünü oluşur. Bu nedenle iki süreç aynı başlangıç maddelerini kullanmasına rağmen sentetik sonuçları tamamen farklıdır.
Derleme, özellikle elektronca fakir aldehitlerde HWE rekabetinin güçlenebildiğini gösterir. Örneğin 4-nitrobenzaldehit ile trimetil fosfonoasetat piperidin altında hedef Knoevenagel ürününü %47 ve HWE ürününü %19 verirken, trietilamin kullanıldığında yalnız HWE ürünü gözlenmiştir. Trietilamin miktarı arttığında HWE ürün verimi %16'dan %70'e çıkmıştır.
İkincil ve üçüncül aminler neden aynı sonucu vermiyor?
Derlemenin tartıştığı mekanistik modele göre üçüncül aminler aldehidin karbonil karbonuna saldırıp kararlı amin-katılma ara ürünü oluşturamaz; bunun yerine fosfonoasetatı deprotonlayarak iyon çifti oluşturur. Oluşan nükleofilik tür aldehide eklenebilir; alkoksit grubunun fosfora intramoleküler saldırısı oksafosfetan benzeri bir ara türe ve sonuçta HWE ürününe götürebilir.
İkincil aminler ise karbonil karbonuna doğrudan eklenebildiğinden farklı bir yol açabilir. Derlemede anlatılan olası mekanizmada tetrahedral ara ürün, proton transferleri ve amin içeren ara yapılar üzerinden Knoevenagel ürünü oluşur. Özellikle elektron veren sübstitüent taşıyan aldehitlerde bu yol baskınlaşabilir. Bununla birlikte elektron veren gruplar karbonile nükleofilik saldırıyı da yavaşlatabileceğinden aminin nükleofilliği önem kazanır; bu durum bazı örneklerde pirrolidinin piperidinden daha etkili olmasını açıklamak için kullanılmıştır.
Elektronca zengin ve elektronca fakir aldehitler nasıl davranıyor?
Piperidin/asetik asit sisteminin toluendeki geniş bir substrat çalışmasında elektronca zengin bazı aromatik aldehitler yüksek verim vermiştir: 4-hidroksibenzaldehit %86, pirrol-2-karbaldehit %77 ve furfural %70. Benzaldehit %55, p-tolualdehit %65; 4-fluoro ve 4-bromobenzaldehitler %50, 4-klorobenzaldehit %45 verim vermiştir. Elektronca fakir 4-trifluorometil-, 4-siyano- ve 4-nitrobenzaldehitlerde verimler sırasıyla %40, %36 ve %30'a düşmüştür.
Bununla birlikte yapı–reaktivite ilişkisi mutlak değildir. Anisaldehit %35 ve mesitaldehit %20 gibi beklenmedik derecede düşük verimler vermiştir. Diastereoseçicilik çoğunlukla (E) izomer lehine 86:14–95:5 aralığındayken pirrol-2-karbaldehit çoğunlukla (Z) ürün vermiştir; (E)/(Z) oranı 31:69 olarak raporlanmıştır. Bu istisnalar nedeniyle yalnız “elektronca zengin aldehit daha iyidir” şeklinde evrensel bir kural kurulamaz.
N-tosiliminler neden önemli bir alternatif?
Aldehit yerine N-tosilimin kullanılması bazı sistemlerde reaksiyon verimliliğini belirgin biçimde yükseltmiştir. Trietil fosfonoasetat ile N-tosiliminlerin t-BuOK varlığında THF içinde 60 °C'de reaksiyonunun yalnız 2 dakika içinde yüksek (E)-seçicilikle ürün verebildiği bildirilmiştir. Anisaldehit N-tosiliminiyle hazırlanan bir örnekte ürün %84 verimle elde edilmiştir.
Daha dikkat çekici bir örnekte N-tosilimin ile fosfonoasetatlar DMSO içerisinde tipik baz veya asit katalizörü olmaksızın, yalnız 4 Å moleküler elek varlığında %85 ve %88 verimler ve sırasıyla 96:4 ve 94:6 diastereomer oranları vermiştir. Derleme bu sonuçları tosiliminlerin ilgili aldehitlerden daha reaktif olabilmesiyle ilişkilendirmektedir.
LiH neden bazı ketonlarda işe yarıyor?
Basit amin katalizi asetofenon gibi aktive edilmemiş ketonlarda genellikle başarısız olmuştur. Buna karşılık LiH güçlü baz olarak bazı metil ketonlardan reaktif enolat türlerinin oluşmasını sağlayabilmektedir. Alternatif elektrofilik merkezi bulunmayan bir aril metil ketonun THF içinde 3 eşdeğer fosfonoasetat ve 6 eşdeğer LiH ile geri soğutucu altında reaksiyonunda hedef Knoevenagel ürünleri tek (E)-izomer olarak %71–74 verimle hazırlanmıştır.
Ancak 2-asetil-5-metilfuran örneğinde yalnız hedef alken oluşmamıştır. Enolatın karbonil karbonuna saldırısı Knoevenagel ürününü verirken furan halkasının C(5) konumuna saldırı siklopenta[d][1,2]oksafosfol ürünlerine yol açmıştır. İlgili eski yayında ürün 25'in stereokimyası şemada (E), deneysel adlandırmada (Z) olarak yazılmıştır. Derleme yazarları sunulan spektral veriye dayanarak adlandırmada yazım hatası olabileceğini değerlendirmiştir; bu yorum kesin yeniden deneysel doğrulama değildir.
Baz + karboksilik asit sistemleri
Piperidin ve benzoik asit birlikte kullanıldığında çeşitli aldehitlerin trietil fosfonoasetatla reaksiyonlarında %26–69 aralığında α-fosfonosinnamat verimleri raporlanmıştır; asetofenon, benzofenon ve fluorenon reaksiyona girmemiştir. Bu eski çalışmaların bir bölümünde (E)/(Z) oranları raporlanmamıştır.
Piperidin/asetik asit ve pirrolidin/asetik asit sistemlerinin etkinliği substrat elektroniğine göre değişir. Derleme, elektronca fakir aldehitler için benzende %5–10 mol piperidin ve %20 asetik asit; elektronca zengin aldehitler için ise pirrolidin/asetik asit kombinasyonunun genellikle daha iyi olduğunu belirtir. Ancak bu bir mutlak kural değildir.
Krawczyk–Albrecht yöntemi neden önemlidir?
Geometrik olarak saf (E)-ürün gerektiğinde derlemenin özellikle öne çıkardığı yöntemlerden biri fosfonoasetat esteri yerine 2-(dietoksifosforil)asetik asidin kullanılmasıdır. Aldehitler bu asitle β-alanin (%10 mol) ve asetik asit (%27 mol) varlığında kondenzasyona sokulmuştur. İlk α-fosfonosinnamik asit ürünlerinin yaklaşık (E)/(Z) oranı 6:1'dir.
Bu karışım disikloheksilamin ile kristalin tuza dönüştürülmüş ve (E)-izomer fiziksel olarak ayrılmıştır. Daha sonra iyon değişim kromatografisiyle diastereomerik olarak saf (E)-asitler neredeyse nicel verimle geri kazanılmıştır.
| Aril grubu | (E)-disikloheksilamonyum tuzu (%) | (E)-asit (%) |
|---|---|---|
| 3,4-(MeO)2C6H3 | 71 | 92 |
| 3,4-(OCH2O)C6H3 | 75 | 94 |
| 4-MeOC6H4 | 73 | 93 |
| 4-MeC6H4 | 76 | 95 |
| 4-BrC6H4 | 77 | 94 |
| 4-O2NC6H4 | 82 | 96 |
| 3-O2NC6H4 | 74 | 91 |
| 2-furil | 67 | 89 |
| 5-Me-2-furil | 70 | 91 |
Derleme bu yolu geometrik olarak saf (E)-izomer hazırlanmasında ve ölçek büyütmeye elverişli bir seçenek olarak değerlendirmektedir. Bu değerlendirme, bütün substratlarda aynı verimin garanti edildiği anlamına gelmez.
Baz + Lewis asidi: TiCl4/amin yaklaşımı
Bir Brønsted asidi yerine Lewis asidi kullanılması Knoevenagel dönüşümünün kemoseçiciliğini değiştirebilir. Derlemede en önemli sistemler titanyum(IV) türevleri ile aminlerin kombinasyonlarıdır. Önerilen açıklamada üçüncül amin fosfonoasetatı etkili biçimde deprotonlarken Ti(IV) alkoksit karakterli ara türü kompleksleyebilir ve HWE yoluna götüren oksafosfetan oluşumunu baskılayabilir.
Lehnert'in TiCl4/N-metilmorfolin (NMM) sistemi basit aromatik aldehitlerden orta-yüksek verimlerde ve güçlü (E)-seçicilikle α-fosfonosinnamat vermiştir. Optik olarak aktif fosfonoasetatlarla yapılan örneklerde 0 °C'de %78–97 ürün verimleri ve yaklaşık 9:1 (E)/(Z) oranları raporlanmıştır. Benzaldehit örneğinde THF/CCl4 karışımıyla %87 verim ve 96:4'e kadar diastereoseçicilik bildirilmiştir.
Bununla birlikte yayınlar arası nicel sonuçların tamamen aynı olmadığı da görülmektedir. 4-klorobenzaldehit ile trietil veya trimetil fosfonoasetatın aynı genel TiCl4/NMM yaklaşımıyla yeniden uygulanmasında %65 verim bildirilmiş ve bu değer özgün çalışmadakinden 21 yüzde puan daha düşük olmuştur. Derleme bu tür farkları görmezden gelmemekte, yöntem seçerken literatür veriminin mutlak garanti olmadığını dolaylı olarak göstermektedir.
α-Fosfonosinnamat sentezinde (E) ve (Z) izomeri nasıl kontrol ediliyor?
Kaynak derlemeye göre çoğu TiCl4/amin Knoevenagel protokolü (E)-ürünü tercih ederken, Reetz'in NaH ile fosfonoasetat tuzu oluşturup (i-PrO)3TiCl ile reaksiyon yürüttüğü yaklaşım kinetik koşullarda (Z)-ürünü seçici olarak verebilir; düşük sıcaklık (Z)-seçiciliğini güçlendirirken sıcaklığın yükselmesi ve bazik oksit/hidroksit safsızlıkları (Z)-ürünün termodinamik olarak daha kararlı (E)-izomere dönüşmesini kolaylaştırabilir.
Reetz yönteminde kinetik ve termodinamik kontrol
Trietil fosfonoasetat önce NaH ile deprotonlanmış, oluşan tuz klorotriizopropoksititanyum [(i-PrO)3TiCl] ve ardından aldehitle işlenmiştir. Uygun koşullarda (Z)-izomer ana ürün olarak elde edilmiştir. NaH içinde NaOH veya Na2O bulunmasının (Z) → (E) izomerleşmesini kolaylaştırdığı özellikle belirtilmiştir.
2 eşdeğer (i-PrO)3TiCl/Et3N ve 0 °C koşullarında bazı (Z)-ürünler %78, %89 ve %72 verimlerde elde edilmiş, fakat %5–10 düzeyinde (E)-izomer de bulunmuştur. Bir eşdeğer trietilamin ve oda sıcaklığında ise (E)-izomer yaklaşık 90:10 oranıyla baskın hale gelmiştir.
Optik aktif fosfonoasetatlarda sıcaklığın etkisi daha da açık görülmüştür: −78 °C'de belirli bir (Z)-ürün tek izomer olarak oluşurken 0 °C'de yaklaşık 1:1 (E)/(Z) karışımı elde edilmiştir. Derleme bu gözlemleri (Z)-ürünün kinetik, (E)-ürünün ise termodinamik ürün olduğu çerçevesinde yorumlamaktadır.
2. Radikal C–P bağı oluşumu: sinnamik esterlerin fosforilasyonu
Knoevenagel stratejisinde C=C bağı oluşurken fosfonatlı karbon iskeleti başlangıçtan itibaren kullanılır. Radikal fosforilasyon yaklaşımında ise önceden var olan sinnamik ester çift bağına yeni bir C–P bağı eklenir.
Mn(OAc)3, dialkil fosfiti oksitleyerek dialkilfosforil radikali oluşturabilir. Önerilen mekanizmada bu radikal sinnamik ester C=C bağına eklenir; oluşan karbon merkezli radikal tekrar oksitlenerek karbokatyon oluşturur ve deprotonasyon hedef α-fosfonosinnamatı verir.
Etil sinnamat ve 4-metoksi türevi Mn(III) koşullarında sırasıyla %77 ve %73 verimle yalnız (E)-ürünler verirken 4-nitro türevi %37 verimle kalmıştır. Böylece Mn(OAc)3 yaklaşımı elektronca zengin sinnamatlar için daha başarılı görünmektedir.
AgNO3/Mg(NO3)2·6H2O ve mikrodalga ışınlamasıyla THF içinde 70 °C'de yürütülen radikal fosforilasyon ise tamamlayıcı substrat davranışı göstermiş; elektron çeken gruplar taşıyan sinnamatlarda elektronca zengin sistemlere göre daha iyi sonuç vermiştir. Derleme bu nedenle Mn(III) ve Ag(I) yöntemlerini birbirinin doğrudan üstün veya zayıf versiyonu değil, farklı substrat elektroniğine hizmet eden tamamlayıcı yaklaşımlar olarak değerlendirmektedir.
3. Arilpropiolatların fosfin katalizli hidrofosfonilasyonu
Arilpropiolatlar karbon-karbon üçlü bağı taşıyan esterlerdir. Fosfin katalizli yöntemde fosfin önce propiolatın üçlü bağına nükleofilik saldırı yaparak zwitteriyonik bir ara tür oluşturur. Fosfitten bu anyonik merkeze proton aktarılır; oluşan fosfit anyonu alkenilfosfonyum ara ürününe saldırır. Fosfonyum ilidi, proton kayması ve fosfinin ayrılması sonrasında α-fosfonosinnamata dönüşür.
Bu yolun önemli özelliği redoks-nötr ve adım ekonomisi yüksek bir alternatif olmasıdır. Kaynak ayrıca aynı dönüşümün DABCO, DBU veya Et3N gibi azot nükleofilleriyle gerçekleşmediğini belirtir; yani fosfinin rolü genel bir “herhangi bir baz” etkisi değildir.
4. Trialkilarsin aracılı kondenzasyon
2-Bromofosfonoasetatların aldehitlerle tribütilarsin varlığındaki kondenzasyonu %71–92 aralığında verimler ve yalnız (E)-izomerler vermiştir. Yöntem çözücüsüz uygulanabilmesi, iyi verimleri, güçlü stereoseçiciliği ve asit/baza duyarlı substratlarla çalışabilmesi açısından avantajlıdır.
Bununla birlikte derlemenin özellikle belirttiği ciddi dezavantaj tribütilarsinin toksisitesidir. Bu nedenle “yüksek verim” yöntemi otomatik olarak en uygun yöntem yapmaz; güvenlik ve operasyonel uygunluk da yöntem seçiminde dikkate alınmalıdır.
5. Heck eşleşmesi
Başka bir konverjan yaklaşımda arildiazonyum tuzları α-fosfonoakrilatlarla paladyum katalizli Heck eşleşmesine sokularak trimetil α-fosfonosinnamatlar hazırlanmıştır. Bu strateji, aril grubunun önceden aldehit biçiminde bulunmasını gerektirmediği için kolay erişilebilir anilinlerden türeyen diazonyum tuzlarını sentetik giriş noktası olarak kullanabilir.
Diğer daha özel α-fosfonosinnamat yolları
Derleme ayrıca 2-benzoylfosfonoasetatın metillenmesiyle β-metoksi-α-fosfonosinnamat hazırlanmasını ve ortoamid ile trietil fosfonoasetat reaksiyonundan yüksek yük ayrışmasına sahip 1,4-zwitteriyonik bir türevin %68 verimle sentezlenmesini de kapsamaktadır. Bunlar beş ana genel yöntemin yerine geçen evrensel protokoller değil, belirli yapısal hedefler için özel sentetik örneklerdir.
Salisilaldehitlerden neden farklı fosforlu kumarin ürünleri oluşabiliyor?
Salisilaldehitlerde karbonil grubunun orto konumundaki OH fonksiyonu, ilk oluşan açık zincirli fosfonoakrilat ara ürününde birden fazla elektrofilik merkeze intramoleküler saldırabilir; derlemenin sunduğu modele göre (E)-açık zincirli ara ürünün OH grubunun ester kısmına saldırması 3-fosfonokumarine, (Z)-ara ürünün OH grubunun fosfor merkezine saldırması ise 2-fosfakumarine gidebilir ve bu nedenle katalizör, çözücü, katkı maddesi, kurutma koşulları ve başlangıç sübstitüentleri ürün dağılımını güçlü biçimde değiştirebilir.
Salisilaldehit kimyasındaki ürün dallanması
TiCl4/piridin neden özel bir konuma sahip?
Rodios ve çalışma arkadaşlarının çeşitli salisilaldehit ve fosfonoasetat kombinasyonlarıyla yaptığı karşılaştırmada THF içinde TiCl4/piridin sistemi test edilen kombinasyonlarda yalnız kumarin-3-fosfonat ürün sınıfını vermiştir. Bu sonuç yöntemin kemoseçiciliği açısından güçlü olduğunu göstermektedir.
Bununla birlikte kemoseçicilik ile yüksek verim aynı şey değildir. Kaynak Tablo 3'te bazı TiCl4/piridin örneklerinde kumarin-3-fosfonat verimleri %81 veya %71'e kadar çıkarken, dietilamino sübstitüe bir örnekte yalnız %3 olmuştur. Dolayısıyla “yalnız hedef ürün oluşuyor” ifadesi “hedef ürün yüksek verimle oluşuyor” anlamına gelmez.
Piperidin/asetik asit neden karışım oluşturabilir?
Toluen geri soğutması altında piperidin ve asetik asit kullanıldığında bazı salisilaldehit/fosfonoasetat reaksiyonları hem kumarin-3-fosfonat 54 hem de 2-fosfakumarin 57 oluşturmuştur. Derlemenin mekanistik açıklamasına göre ilk açık zincirli (E)-ara ürün OH grubunun ester kısmına saldırarak 3-fosfonokumarin oluşturabilir; (Z)-ara ürün ise OH grubunun fosfor atomuna saldırmasıyla 2-fosfakumarin yoluna gidebilir.
Kaynak, seçiciliğin yalnız katalizör adından ibaret olmadığını özellikle göstermektedir. Asetik asit, β-alanin ve moleküler elek gibi katkılar; çözelti konsantrasyonu; substrat sübstitüentleri ve hatta Dean–Stark tuzağının reaksiyon balonuna uzaklığı ürün dağılımını etkileyebilmiştir.
DBU/NaI ile 2-fosfakumarin erişimi
Etil (difenilfosforil)asetatın DBU ve NaI ile işlenmesinden sonra salisilaldehit eklenmesi 2-fosfakumarin ile HWE ürününü birlikte vermiştir. 0 °C'de 1.5 saat sonunda 2-fosfakumarin %33 ve HWE ürünü %37 verimle yaklaşık benzer miktarlarda oluşmuştur.
Sıcaklık −78 °C'ye düşürülüp süre 2 saate çıkarıldığında oran 2-fosfakumarin lehine yaklaşık 5:1'e kaymış; fosfakumarin %61, HWE ürünü %12 verimle elde edilmiştir. Derleme bu koşulları 2-fosfakumarin erişimi açısından öne çıkan yöntem olarak değerlendirmektedir.
Açık zincirli orto-hidroksili α-fosfonosinnamat hedeflenirse ne yapılabilir?
Serbest orto-OH grubu kolayca intramoleküler siklizasyona katıldığı için doğrudan salisilaldehit kullanılması açık zincirli ürünün izolasyonunu güçleştirir. Bu problem fenolik OH grubunun geçici olarak korunmasıyla aşılabilir.
Örneğin 2-(metoksimetoksi)benzaldehit ile fosfonoasetat, toluen içinde %4 mol piperidin ve %20 mol asetik asit altında reaksiyona sokulduğunda açık zincirli fosfonosinnamat 95:5 (E)/(Z) karışımı olarak oluşmuş ve saf (E)-izomer %65 verimle izole edilmiştir. Daha sonra koruyucu grup kaldırılarak gerekirse sonraki kumarin kimyasına geçilebilir.
Önceden hazırlanmış kumarinin doğrudan fosforilasyonu
Kumarin-3-fosfonat sentezi yalnız salisilaldehit kondenzasyonuna dayanmaz. Önceden hazırlanmış kumarin halkasının C3 konumunda doğrudan C–P bağı oluşturmak için çeşitli oksidatif ve katalitik yöntemler geliştirilmiştir.
| Yaklaşım | Temel reaktif/katalizör | Kaynakta verilen temel performans veya özellik | Önemli sınır |
|---|---|---|---|
| Mn(III) radikal fosforilasyonu | Mn(OAc)3 + dialkil fosfit, AcOH | İlk örnekte 5,7-dimetoksi-4-metilkumarin → ürün %87 | Stokiyometrik oksitleyici gereksinimi |
| Ag(I)/Mg sistemi | AgNO3/Mg(NO3)2 | Genellikle %45–65 | Uzun alkilli fosfitlerde daha düşük verim; bazı OH/NH2 substratlar başarısız |
| Ag(I)/BiCl3 | AgNO3/BiCl3, CH2Cl2, 50 °C | %64–84 | Belirli substrat kapsamıyla değerlendirilmiştir |
| Pd sistemi | PdCl2/bipy/K2S2O8 | %27–74 | Orta ve değişken verim |
| Cu sistemi | CuCl2/K2S2O8, MeCN, 100 °C | Elektron veren sübstitüentlerde daha iyi | 6,7-dihidroksi ve 7-amino kumarin hedef ürün vermedi |
| Elektrokimyasal | Mn/Co veya Mn/Ni bipy kompleksleri | Çeşitli sistemlerde yaklaşık %50–73 aralıkları | Çözücü etkisi çok güçlü |
| Dekarboksilatif | CuCl (%15 mol), DTBP, MeCN, 110 °C | Kumarin-3-karboksilik asitlerden %62–76 | Radikal koşullar; TEMPO reaksiyonu durdurmuştur |
| Pd çapraz eşleşmesi | 3-bromokumarin + dietil fosfit, Pd(PPh3)4 | C3–P bağı için doğrudan çapraz eşleşme yolu | Önceden 3-bromlanmış kumarin gerektirir |
TEMPO deneyi neden önemlidir?
TEMPO, karbon merkezli ve bazı diğer radikalleri yakalayabilen kararlı bir nitroksit radikalidir. Bir reaksiyon TEMPO eklendiğinde güçlü biçimde baskılanıyor veya tamamen duruyorsa bu gözlem radikal ara türlerin reaksiyonda önemli rol oynadığını destekler. Kaynakta Ag(I) aracılı kumarin fosforilasyonunda ve CuCl/DTBP ile dekarboksilatif fosforilasyonda TEMPO'nun reaksiyonu baskılaması radikal mekanizma lehine kontrol olarak kullanılmıştır.
Bu deney tek başına bütün ara basamakların yapısını kanıtlamaz; yalnız radikal yolun önemli olduğuna ilişkin mekanistik kanıt sağlar.
Elektrokimyasal fosforilasyonda çözücü etkisi
MnCl2(bipy)/CoCl2(bipy) sisteminde kumarin, 6-metilkumarin ve 7-metilkumarinin dietil fosfitle elektrokimyasal fosforilasyonu %55–70 verimler vermiştir. CoCl2(bipy) tek başına kullanıldığında sonuçların çözücüye güçlü biçimde bağlı olduğu görülmüştür.
| Elektrokimyasal ortam | Kaynakta raporlanan verim |
|---|---|
| Sulu emülsiyon | Üç substratın tamamında %7 |
| %70 sulu etanol | %54–69 |
| Asetonitril | %59–73 |
Bu karşılaştırma, “elektrokimyasal yöntem” etiketinin tek başına performansı belirlemediğini; elektroliz ortamının da reaksiyon verimini büyük ölçüde değiştirebildiğini göstermektedir.
Diğer kumarin-3-fosfonat sentez yolları
Derleme doğrudan kumarin fosforilasyonuna ek olarak daha farklı halka kurma stratejilerini de kapsamaktadır.
- Arilpropiolatların radikal halkalaşması: Dialkilfosforil radikali üçlü bağa eklenir; oluşan alkenil radikali fenolik halkaya intramoleküler saldırıyla kumarin iskeletini oluşturur.
- Fotokimyasal yol: Fenil fenilpropiolat, 25 W yeşil LED, Eosin Y (%4 mol), tert-bütil hidroperoksit ve dietil fosfit kullanılarak bir kumarin-3-fosfonat %35 verimle elde edilmiştir.
- Arbuzov + intramoleküler Knoevenagel kaskadı: 2-Asilfenil bromoasetatlar trietil fosfitle 110 °C'de çözücüsüz ısıtılmış; önce Arbuzov reaksiyonu, ardından intramoleküler kondenzasyon gerçekleşmiş fakat hedef kumarinler yalnız %24–38 verimle oluşmuştur.
- İntramoleküler kondenzasyon: Fosfonoasetat ile 1,3-diketon arasında transesterifikasyon sonrası halka kapanmasıyla 4-fenasilkumarin-3-fosfonat hazırlanmıştır.
- Fenol annülasyonu: Fenoller ile 2-(dialkoksifosforil)-3-metoksiakrilatlar TfOH veya MsOH kataliziyle reaksiyona sokulmuştur. Oda sıcaklığında çalışabilmesine rağmen reaksiyon süresi 6–60 gün gibi çok uzundur.
- 4-Klorokumarin yolu: 4-Klorokumarin ile dietil siyanometilfosfonat NaH/THF koşullarında reaksiyona sokulmuş; 4-(siyanometil)kumarin-3-fosfonat %36 ve ekzositlik alkiliden yan ürünü %33 verimle oluşmuştur.
- Arin/DMF/fosfonoasetat yolu: 2-(trimetilsilil)fenil triflat, KF, DMF ve trietil fosfonoasetattan benzin ara türü, zwitteriyon, benzoksetan ve orto-kinon metit üzerinden ilerlediği önerilen çok basamaklı annülasyonla kumarin-3-fosfonat hazırlanmıştır.
Bu bileşiklerin daha sonraki kimyası neden ilgi çekiyor?
Derlemenin giriş bölümünde α-fosfonosinnamatların çeşitli nükleofillerle Michael katılmalarında, siklopropan sentezlerinde ve sonrasında farklı heterosiklik ürünlerin hazırlanmasında kullanılabildiği gösterilmektedir. Fosfonat ve ester gruplarının aynı aktive C=C sistemi üzerinde bulunması, sonraki dönüşümlerde birden fazla reaksiyon merkezinin kullanılmasına imkân verir.
Kumarin-3-fosfonat türevlerinin de farklı polisiklik yapıların hazırlanmasında kullanıldığı ve bazı türevlerin floresans özellikleri nedeniyle malzeme kimyası açısından ilgi gördüğü belirtilmektedir. Derlemede ayrıca geçmiş yayınlarda bazı α-fosfonosinnamat ve kumarin türevleri için hücre-temelli biyolojik etkinlik örnekleri aktarılmaktadır.
Ancak bu derleme bir biyolojik etkinlik derlemesi değildir ve söz konusu örnekleri yeni tedavi kanıtı olarak üretmemektedir. Biyolojik örnekler bileşik sınıfının neden sentez açısından ilgi gördüğünü açıklayan literatür bağlamıdır.
Çalışmanın desteklediği ve desteklemediği sonuçlar
| Derlemenin desteklediği | Derlemenin desteklemediği |
|---|---|
| α-Fosfonosinnamatlara ulaşmak için mekanistik olarak farklı birden fazla güvenilir sentez ailesi bulunduğu. | Bütün substratlar için tek bir evrensel en iyi yöntem bulunduğu. |
| Substrat elektroniğinin Knoevenagel/HWE kemoseçiciliğini ve radikal fosforilasyon verimini güçlü biçimde etkileyebildiği. | Elektron veren veya çeken her sübstitüentin bütün yöntemlerde aynı etkiyi göstereceği. |
| TiCl4/amin sistemlerinin genel olarak güçlü (E)-seçicilik sağladığı. | Her TiCl4/amin reaksiyonunun nicel verim vereceği. |
| (i-PrO)3TiCl koşullarının kontrollü kinetik koşullarda (Z)-ürün erişimi sağlayabildiği. | (Z)-ürünün bütün koşullarda kararlı kalacağı. |
| Mn(III) ve Ag(I) sinnamat fosforilasyonlarının tamamlayıcı substrat elektronik profilleri gösterdiği. | İki yöntemin aynı substratlarda doğrudan başa baş test edildiği. |
| TiCl4/piridin sisteminin salisilaldehit kimyasında güçlü kumarin-3-fosfonat kemoseçiciliği gösterebildiği. | Bu kemoseçiciliğin bütün substratlarda yüksek verim anlamına geldiği. |
| Birçok kumarin fosforilasyonunun radikal karakterini destekleyen kontrol deneyleri bulunduğu. | Her ara türün doğrudan spektroskopik olarak gözlendiği. |
| Derlemede önceki literatürdeki bazı stereokimyasal ve verim farklılıklarının açıkça tartışıldığı. | Geçmiş literatürdeki bütün çelişkilerin yeni deneylerle çözülmüş olduğu. |
Çalışmanın Yöntemi ve Bulguları
Bu çalışma nasıl bir derlemedir?
Bu yayın yeni bir deneysel veri seti üretmemiştir. Yazarlar α-fosfonosinnamat ve halkalı analoglarının sentezine ilişkin yayımlanmış organik kimya literatürünü reaksiyon sınıfları ve bağ kurma stratejilerine göre bir araya getirerek eleştirel biçimde karşılaştırmıştır.
Kaynakta PRISMA tipi sistematik derleme protokolü, veri tabanı arama dizgesi, başlangıçtaki kayıt sayısı, dahil etme/dışlama kriterleri veya meta-analitik istatistik raporlanmamaktadır. Bu nedenle çalışma “sistematik derleme/meta-analiz” olarak değil, mekanizma ve sentetik yöntem seçimine odaklanan kapsamlı eleştirel kimya derlemesi olarak değerlendirilmelidir.
Derlemenin ana sınıflandırma sistemi
| Yöntem | Başlangıç yaklaşımı | Temel bağ kurma mantığı | Seçicilik açısından güçlü taraf | Başlıca sınırlılık |
|---|---|---|---|---|
| Knoevenagel kondenzasyonu | Fosfonoasetat + aldehit/N-tosilimin | C=C bağının kondenzasyonla kurulması | Çok geniş literatür ve çok sayıda katalitik varyant | HWE rekabeti, güçlü substrat bağımlılığı, ketonlarda sınırlılık |
| Trialkilarsin aracılı kondenzasyon | 2-Bromofosfonoasetat + aldehit | C=C bağının arsine aracılı kurulması | %71–92, güçlü (E)-seçicilik; asit/baza duyarlı substratlara uygunluk | Tribütilarsin toksisitesi |
| Mn(III)/Ag(I) radikal fosforilasyonu | Önceden hazırlanmış sinnamik ester + fosfit | Mevcut C=C bağına radikal C–P bağı eklenmesi | Elektronik olarak tamamlayıcı iki yaklaşım | Oksitleyici/metal gereksinimi ve substrat bağımlılığı |
| Fosfin katalizli hidrofosfonilasyon | Arilpropiolat + dialkil fosfit | Üçlü bağın fosfin aracılı fonksiyonelleştirilmesi | Adım ekonomisi ve redoks-nötr yaklaşım | Azot nükleofilleri aynı katalitik işlevi göstermemiştir |
| Heck eşleşmesi | Arildiazonyum tuzu + α-fosfonoakrilat | Pd katalizli C–C bağ oluşumu | Anilin türevlerinden konverjan erişim | Ayrı diazonyum ve fosfonoakrilat öncülleri gerektirir |
Knoevenagel yöntemi için pratik seçim özeti
| Sentetik hedef / substrat durumu | Derlemede öne çıkan yaklaşım | Neden |
|---|---|---|
| Basit aromatik aldehit, (E)-ürün hedefi | TiCl4/amin | Genellikle güvenilir verim ve yüksek (E)-seçicilik |
| Elektronca zengin aldehit | Pirrolidin/AcOH veya uygun ikincil amin sistemi | Knoevenagel yolu bazı substratlarda HWE'ye göre avantajlı |
| Elektronca fakir aldehit | Piperidin/AcOH optimizasyonu | Reaktivite farklı; HWE rekabeti ayrıca izlenmeli |
| Saf (E)-ürün ve ölçekleme önceliği | Fosfonoasetik asit + disikloheksilamonyum tuzu ayırması | Geometrik olarak saf (E)-ürün izolasyonu |
| (Z)-ürün hedefi | Reetz (i-PrO)3TiCl yaklaşımı | Kinetik koşullarda (Z)-seçicilik |
| Asit/baza duyarlı substrat | Trialkilarsin aracılı bromofosfonoasetat kondenzasyonu | Asit ve baz gerektirmeden yüksek (E)-seçicilik; ancak toksisite sorunu var |
| Aldehidin çok düşük reaktivitesi | N-tosilimin kullanımı değerlendirilebilir | Kaynak örneklerinde daha yüksek elektrofilik reaktivite |
| Aktive edilmemiş keton | Basit amin katalizi çoğunlukla yetersiz; belirli metil ketonlarda LiH | Güçlü bazla enolat üretimi gerekebilir |
Kumarin-3-fosfonat sentezi için yöntem aileleri
| Yöntem ailesi | Başlangıç maddesi | Temel dönüşüm | Temel not |
|---|---|---|---|
| Salisilaldehit Knoevenagel/siklizasyon | Salisilaldehit + fosfonoasetat | Kondenzasyon + intramoleküler halka kapanması | Kemoseçicilik koşullara son derece duyarlı |
| Önceden hazırlanmış kumarinin fosforilasyonu | Kumarin + fosfit | C3–P bağı oluşturulması | Mn, Ag, Cu, Pd ve elektrokimyasal sistemler |
| Dekarboksilatif fosforilasyon | Kumarin-3-karboksilik asit | CO2 kaybıyla C–P kurulması | CuCl/DTBP ile %62–76 |
| 3-Bromokumarin çapraz eşleşmesi | 3-Bromokumarin + fosfit | Pd katalizli C–P eşleşmesi | Ön fonksiyonlandırılmış kumarin gerektirir |
| Arilpropiolat radikal annülasyonu | Orto-fenolik arilpropiolat + fosfit | Radikal ekleme + halka kapanması | C–P oluşumu ile kumarin halkası aynı süreçte kurulabilir |
| Asit katalizli fenol annülasyonu | Fenol + fosforilli metoksiakrilat | Annülasyon | Oda sıcaklığı avantajına karşı 6–60 günlük süre |
Derlemede mekanizma nasıl ele alınmıştır?
Kaynak bütün reaksiyonlar için tek bir ortak mekanizma önermemektedir. Farklı yöntemlerin mekanistik temelleri ayrıdır:
- Knoevenagel sistemlerinde baz aracılı deprotonasyon, karbonil katılması ve eliminasyon ön plandadır.
- HWE rekabetinde fosfor içeren ara tür üzerinden fosforlu grubun ayrılmasıyla fosfor içermeyen alken oluşur.
- Mn(III) ve Ag(I) fosforilasyonlarında dialkilfosforil radikali C=C bağına eklenir.
- Fosfin katalizli arilpropiolat reaksiyonunda zwitteriyon, alkenilfosfonyum ve fosfonyum ilidi tipi ara türler önerilir.
- Salisilaldehitlerde açık zincirli ara ürünün geometrisi, OH grubunun ester veya fosfor merkezine intramoleküler saldırısının ürün sınıfını değiştirebilmesiyle ilişkilendirilir.
- Arilpropiolat-kumarin kaskadında fosforil radikali önce üçlü bağa, ardından oluşan alkenil radikali aromatik halkaya intramoleküler olarak eklenir.
- Arin/DMF yönteminde benzin, zwitteriyon, benzoksetan ve orto-kinon metit ara türleri üzerinden annülasyon mekanizması önerilmiştir.
“Önerilen mekanizma” ifadesi burada önemlidir. Derlemede reaksiyon şemalarında sunulan birçok mekanistik ara tür doğrudan izole edilmiş deneysel ara ürünler değildir. Bazı dönüşümlerde kontrol deneyleri veya izole edilen ara ürünler mekanizmayı güçlendirse de bütün oklar doğrudan gözlem anlamına gelmez.
Kaynakta matematiksel denklem var mı?
Derlemenin merkezi içeriği matematiksel model değil organik reaksiyon şemalarıdır. Kaynakta Verianla'nın denklem protokolünü gerektirecek merkezi bir matematiksel denklem bulunmamaktadır. Bu nedenle kaynakta olmayan kinetik hız denklemleri, termodinamik denklemler veya reaksiyon verimi formülleri eklenmemiştir.
Yüzde verim, diastereomer oranı, eşdeğer miktarı, mol yüzdesi, sıcaklık ve süre gibi nicelikler kaynakta deney koşulları olarak yer almaktadır. Bunlar bağımsız matematiksel modeller değil, farklı literatür protokollerinin deneysel parametreleridir.
Kaynak literatüründeki önemli raporlama sınırlılıkları
- Eski çalışmaların bir bölümünde (E)/(Z) veya diastereomer oranı hiç raporlanmamıştır.
- Bazı yöntemlerde yalnız birkaç substrat incelenmiştir; geniş substrat genellemesi yapılamaz.
- Ketenimin kullanılarak kumarin-3-fosfonat sentezlenen eski bir çalışmada reaktif ayrıntıları ve ürün verimi verilmemiştir.
- LiH/furan çalışmasında ürün stereokimyası şema ve deneysel adlandırma arasında tutarsızdır; derleme yazarları bunun bir adlandırma hatası olabileceğini değerlendirmiştir.
- Benzer yöntemlerin farklı yayınlardaki verimleri aynı olmayabilmektedir; 4-klorobenzaldehit/TiCl4-NMM örneği bunun açık örneklerinden biridir.
- Salisilaldehit kemoseçiciliği, çok küçük operasyonel değişikliklere bile hassas olabildiğinden bir literatür verimi başka laboratuvara otomatik olarak aktarılmamalıdır.
- Derleme yeni başa baş deneyler yapmadığı için farklı yayınların verim yüzdeleri doğrudan tek bir kontrollü karşılaştırma olarak okunmamalıdır.
Gelecek çalışma alanları
Yazarlar dört ana geliştirme alanına dikkat çekmektedir. Birincisi, keton ve ketimin gibi prokiral elektrofillere yönelik katalitik asimetrik Knoevenagel veya HWE-tipi yaklaşımların hâlen sınırlı olmasıdır. Kiral fosfonosinnamatların enantiyoseçici kaskad kimyasında kullanılabilmesi bu alanı önemli kılmaktadır.
İkinci alan fotoredoks ve elektrokimyasal C–P bağ oluşumudur. Derlemede yeşil LED/Eosin Y ile gerçekleştirilen fotokimyasal örnek, bu yöntemlerin daha genişletilebileceğine işaret eden bir öncül olarak değerlendirilmiştir; özellikle çift fotoredoks/geçiş metali katalizi gelecekte incelenebilecek alanlar arasındadır.
Üçüncü alan akış kimyasıdır. TiCl4/amin Knoevenagel ve Mn(III) fosforilasyon gibi güvenilir yöntemlerin akış sistemlerine aktarılması, uzun reaksiyon süreleri ve stokiyometrik oksitleyici kullanımının ölçek büyütmedeki bazı sorunlarını azaltabilecek bir araştırma yönü olarak önerilmiştir. Bu, mevcut makalede gerçekleştirilmiş akış-kimyası doğrulaması değildir.
Dördüncü alan bu yapıtaşlarının hedef odaklı kullanımının genişletilmesidir. Yazarlar özellikle RGGT gibi bisfosfonat ilişkili enzimleri hedefleyen tıbbi kimya programları ve kumarin-3-fosfonatların floresans özelliklerini kullanan malzeme uygulamalarını olası geliştirme alanları olarak belirtmektedir. Bunlar derlemenin yeni biyolojik veya malzeme performansı sonuçları değil gelecek araştırma yönleridir.
Derlemenin doğru bilimsel sonucu
α-Fosfonosinnamat ve kumarin-3-fosfonat sentezi, tek bir standart reaksiyon reçetesiyle açıklanabilecek bir alan değildir. Aynı hedef iskelet farklı bağlantı stratejileriyle kurulabilir ve yöntem seçimi substrat elektroniğine, hedef geometrik izomere, reaksiyona duyarlı fonksiyonel gruplara, ölçekleme gereksinimine ve güvenlik kısıtlarına göre yapılmalıdır.
Knoevenagel kondenzasyonu en geniş uygulanmış platformdur, fakat HWE rekabeti ve güçlü substrat bağımlılığı nedeniyle optimizasyon gerektirir. TiCl4/amin sistemleri (E)-ürünler için güçlü bir genel çözüm; kontrollü (i-PrO)3TiCl yaklaşımı ise (Z)-ürün erişimi için önemli bir araçtır. Mn(III) ve Ag(I) radikal fosforilasyonları farklı elektronik substratlar için tamamlayıcı davranır; fosfin katalizli hidrofosfonilasyon daha adım-ekonomik bir alternatif sunar; arsine yolu yüksek seçiciliğe rağmen toksisite nedeniyle dezavantajlıdır.
Kumarin-3-fosfonatlarda en büyük problem yalnız C–P bağını kurmak değil, halkalaşmanın hangi merkeze yönleneceğini kontrol etmektir. TiCl4/piridin 3-fosfonokumarin için güçlü kemoseçicilik sağlarken, 2-fosfakumarin hedeflerinde DBU/NaI koşulları öne çıkmaktadır. Açık zincirli orto-hidroksili fosfonosinnamat hedefleniyorsa fenolün geçici O-koruması erken halkalaşmayı engellemek için etkili bir stratejidir.
Kaynak ve Yöntem Notu
Özgün başlık: α-Phosphonocinnamates and Coumarin-3-phosphonates: A Survey of Synthetic Methods
Yazarlar: Igor V. Trushkov; Andrey V. Kuleshov; Vitaly A. Shcherbinin.
Sorumlu yazar: Igor V. Trushkov.
Eş katkı: Kaynakta eşit katkı/eş birinci yazarlık beyanı belirtilmemiştir.
Kurum: N.D. Zelinsky Institute of Organic Chemistry, Russian Academy of Sciences, Leninsky Pr. 47, Moscow 119991, Russia.
Dergi: Chemistry.
Yayınevi: MDPI, Basel, Switzerland.
Kaynak türü: Review — sentetik yöntemleri eleştirel biçimde karşılaştıran kimya derlemesi.
Bibliyografik kayıt: Chemistry 2026, 8(9), 118.
DOI: 10.3390/chemistry8090118
Resmî bağlantı: https://doi.org/10.3390/chemistry8090118
Makale zaman çizelgesi: Received: 14 Temmuz 2026; Revised: 13 Ağustos 2026; Accepted: 22 Ağustos 2026; Published: 27 Ağustos 2026.
Hakemlik: Chemistry, MDPI tarafından yayımlanan hakemli açık erişimli kimya dergisidir.
Lisans: Kaynak PDF, makalenin Creative Commons Attribution (CC BY) lisansı altında açık erişimli yayımlandığını belirtmektedir.
Preprint durumu: İncelenen kaynakta ayrı bir preprint kimliği veya preprint sürümü belirtilmemiştir.
Finansman: Russian Science Foundation, grant 24-13-00255; fon I.V.T. için belirtilmiştir.
Veri erişilebilirliği: Kaynak “yeni veri oluşturulmadığını veya analiz edilmediğini” ve veri paylaşımının bu makaleye uygulanabilir olmadığını belirtmektedir.
Çıkar çatışması: Yazarlar çıkar çatışması olmadığını beyan etmiştir.
Yazar katkıları: Kaynakta üç yazarın da derlemenin hazırlanmasına katkıda bulunduğu ve yayımlanmış sürümü okuyup onayladığı belirtilmiştir; bireysel CRediT görev dağılımı verilmemiştir.
Derlemenin yöntemsel sınırı: Kaynak yeni deney yapmamış ve incelenen yöntemleri ortak standart koşullarda doğrudan karşılaştırmamıştır. PRISMA tipi sistematik arama protokolü veya meta-analiz raporlanmamaktadır. Eski yayınlarda reaksiyon koşulları, (E)/(Z) oranları ve bazı yapısal atamalar eksik veya çelişkili olabildiğinden verimler farklı yayınlar arasında kontrollü başa baş performans ölçütü olarak yorumlanmamalıdır.
Önemli kaynak-içi değerlendirme: Derleme, bir LiH aracılı keton kondenzasyonu yayınının ürün 25 için şemada (E), deneysel bölümde (Z) adlandırması kullanmasını tutarsız olarak değerlendirir ve sunulan spektral veriye göre adlandırmada hata olabileceğini belirtir. Verianla bu değerlendirmeyi yeni bir deneysel doğrulama gibi sunmamaktadır.
Temel yorum sınırı: Derlemede aktarılan biyolojik etkinlik, floresans ve sentetik uygulama örnekleri farklı önceki yayınlara aittir. Bu derleme yeni biyolojik etkinlik, ilaç etkinliği, toksisite veya malzeme performansı deneyi yapmamıştır.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir