

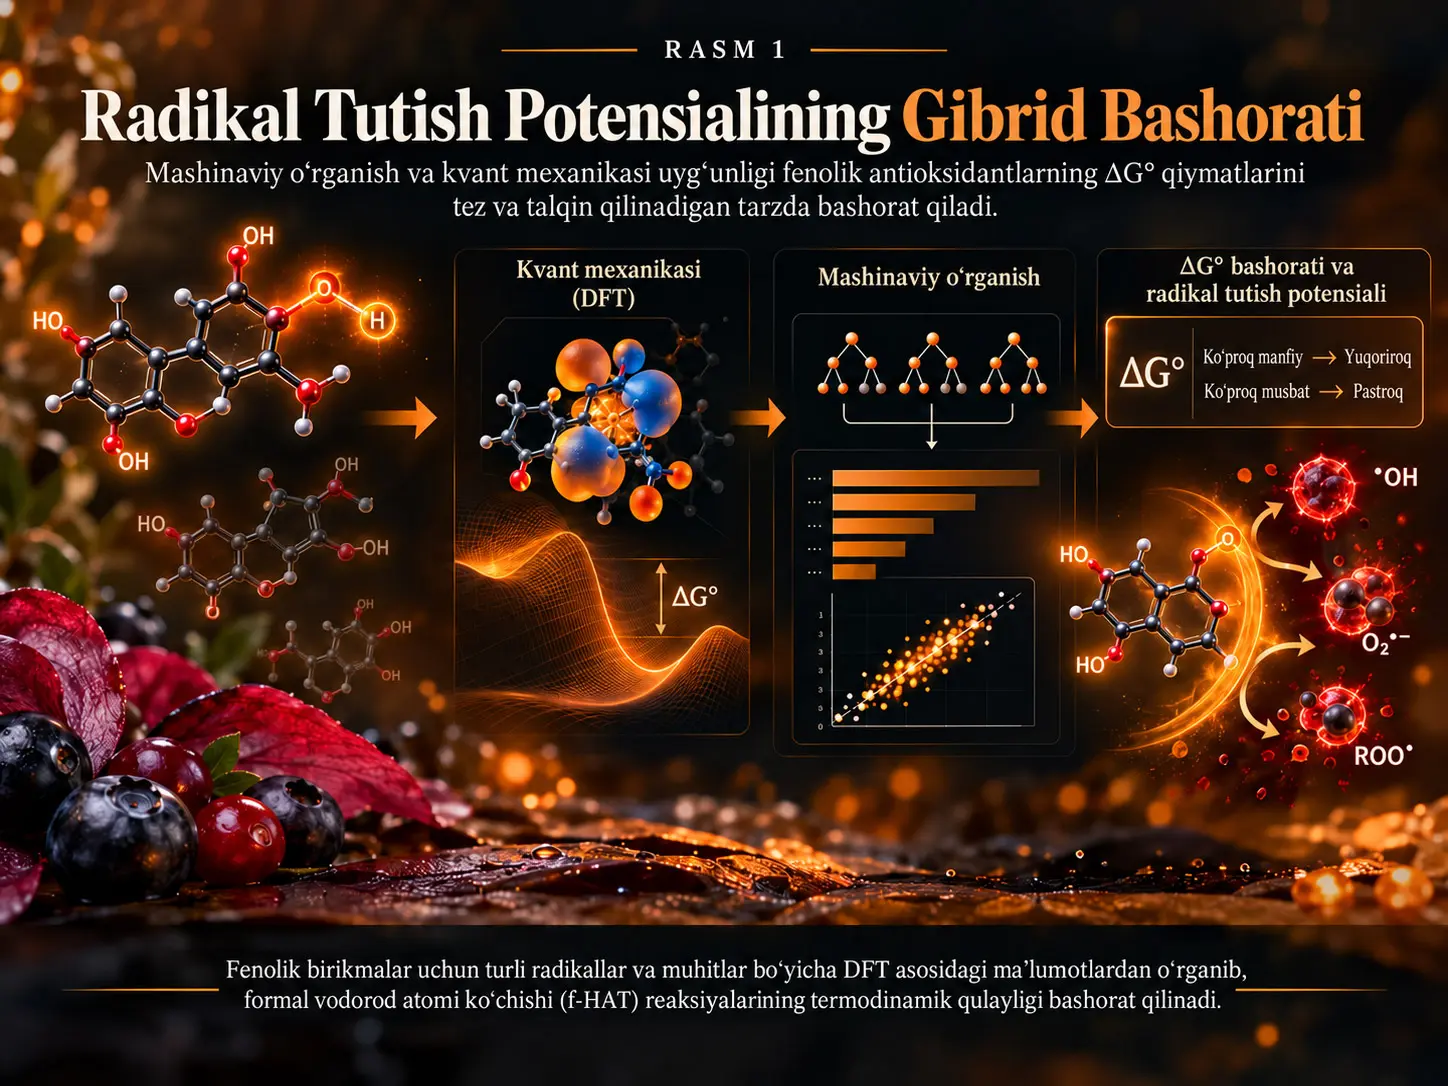
Ushbu tadqiqot fenolik antioksidantlarning radikallar bilan formal vodorod atomi ko‘chishi reaksiyalari uchun standart Gibbs erkin reaksiya energiyasini, har bir yangi tizim uchun barcha kvant-kimyoviy hisoblarni qayta bajarmasdan bashorat qilishni maqsad qiladi. Tadqiqotda qo‘llanilgan gibrid strategiya zichlik funksionali nazariyasi yordamida hisoblangan ΔG° qiymatlarini kimyoviy deskriptorlar bilan birlashtirib, nazoratli mashinaviy o‘rganish modellariga kirish ma’lumotlarini taqdim etuvchi hisoblash skriningi yondashuvidir. Ma’lumotlar bazasi 71 molekula, 207 reaksiya markazi, 10 radikal hamda gaz fazasi, suv va benzoldan iborat uch muhit uchun jami 6210 ta ΔG° qiymatini qamrab oladi. Sinovdan o‘tkazilgan modellar orasida Random Forest taxminan 0.94 test R² qiymati va taxminan 2.7 kcal mol−1 MAE bilan eng kuchli mutlaq xato ko‘rsatkichini namoyish etdi. Biroq muvaffaqiyat o‘rganilgan kimyoviy fazo bilan cheklangan; fenolik anionlar, kam uchraydigan strukturaviy motivlar va yetarlicha ifodalanmagan reaksiya markazlari model uchun yaqqol xato manbalaridir.
Tadqiqotning asosiy ilmiy maqsadi molekulaning klinik yoki biologik jihatdan “yaxshi antioksidant” ekanini bevosita aniqlash emas. Bashorat qilinayotgan kattalik formal vodorod atomi ko‘chishining termodinamik qulayligini ifodalovchi standart Gibbs erkin reaksiya energiyasidir. Shu sababli tadqiqot radikal tutish xatti-harakatining muayyan mexanizmi va termodinamik komponentini tezkor dastlabki skriningdan o‘tkaza oladigan hisoblash vositasini ishlab chiqadi; kinetika, biokirishuvchanlik, metabolizm, toksiklik va haqiqiy biologik samaradorlik ushbu modelning bevosita chiqishlari emas.
Formal Vodorod Atomi Ko‘chishi (f-HAT) Nima?
Formal vodorod atomi ko‘chishi antioksidantdan radikalga bir proton va bir elektronning jami bir vodorod atomiga mos keladigan tarzda o‘tkazilishi orqali radikalning qaytarilishini ta’minlaydigan radikal tutish mexanizmlaridan biridir. Tadqiqotda fenolik birikmalarning radikal tutish potensiali ushbu reaksiyaning standart Gibbs erkin reaksiya energiyasi orqali termodinamik jihatdan baholangan.
Manba tadqiqotida f-HAT reaksiyasi umumiy holda quyidagicha ko‘rsatilgan:
\[ H_nA + R^{\bullet} \rightarrow H_{n-1}A^{\bullet} + RH \]
Bu yerda \(H_nA\) vodorod donor antioksidantni, \(R^{\bullet}\) dastlabki radikalni, \(H_{n-1}A^{\bullet}\) vodorod yo‘qotilgandan so‘ng hosil bo‘lgan antioksidant kelib chiqishli radikal mahsulotni, \(RH\) esa qaytarilgan radikal hamkorini bildiradi. Tadqiqotdagi mashinaviy o‘rganish nishoni ushbu o‘zgarish uchun hisoblangan standart Gibbs erkin reaksiya energiyasi \( \Delta G^\circ \) qiymatidir.
\(\Delta G^\circ\) faqat O–H yoki C–H bog‘ining qanchalik mustahkamligini emas, balki reaksiyaning boshlang‘ich va yakuniy holatlari orasidagi umumiy termodinamik energiya farqini ifodalaydi. Shu sababli tadqiqot faqat bog‘ dissotsiatsiya energiyasiga asoslangan tartiblashdan tashqariga chiqib, muayyan antioksidant, reaksiya markazi, radikal va muhit kombinatsiyasining barchasini bashorat masalasiga kiritadi.
Nega faqat bog‘ dissotsiatsiya energiyasi yetarli deb hisoblanmadi?
Bog‘ dissotsiatsiya energiyasi vodorod beruvchi bog‘ning mustahkamligi haqida foydali ma’lumot beradi. Biroq u yolg‘iz o‘zi radikal hamkorni hisobga olmaydi va muayyan reaksiyaning eksergonik yoki endergonik ekanini bevosita ajratish uchun zarur bo‘lgan tayanch holatni ta’minlamaydi. Bundan tashqari, erituvchi qutbliligi o‘zgarganda reaksiya energiyasi ham o‘zgarishi mumkin. Shu bois tadqiqotning ΔG° yondashuvi molekula, reaksiya markazi, radikal va muhitni bir xil termodinamik masala doirasida ko‘rib chiqadi.
Ushbu Tadqiqotda Mashinaviy O‘rganish Nega Qo‘llanildi?
Mashinaviy o‘rganish ko‘plab molekula, reaksiya markazi, radikal va muhit kombinatsiyalari uchun takrorlanishi kerak bo‘lgan kvant-kimyoviy ΔG° hisoblarining hisoblash yukini kamaytira oladigan tezkor dastlabki skrining modelini yaratish uchun qo‘llanilgan. Modelning maqsadi kvant mexanikasini yo‘q qilish emas, balki kvant-kimyoviy ma’lumotlardan o‘rganib, qaysi tizimlar batafsilroq hisoblash uchun ustuvor bo‘lishi kerakligini aniqlashga yordam berishdir.
Bitta molekula uchun faqat bitta qiymatni hisoblash o‘rniga har bir reaksiya markazini turli radikallar va turli muhitlarda baholash zarur bo‘lganda kombinatsiyalar soni tez ortadi. Tadqiqotchilar bu muammoni avval ishonchli DFT ma’lumotlar bazasini yaratib, so‘ng ushbu bazadagi kimyoviy naqshlarni mashinaviy o‘rganishga uzatish orqali hal qilganlar.
- Fenolik birikmalar va antosianidinlar uchun reaksiya markazlarini aniqlash.
- Har bir mos reaksiya markazi uchun turli radikallar va uch muhit sharoitida DFT asosidagi ΔG° qiymatlarini hisoblash.
- Molekula va radikallar uchun RDKit sonli deskriptorlarini yaratish.
- Muhit, markaz, radikal va strukturaviy sinf kabi kategorik o‘zgaruvchilarni one-hot kodlash.
- Turli regressiya algoritmlarini leave-one-molecule-out protokoli bilan baholash.
- R², MAE va RMSE yordamida bashorat aniqligini o‘lchash.
- Eng mos Random Forest modelida xususiyatlar muhimligini tahlil qilish.
DFT ma’lumotlar bazasi qanday yaratildi?
Ma’lumotlar bazasi antosianidinlar va soddaroq fenolik birikmalardan iborat ikki asosiy molekula guruhini o‘z ichiga oladi. Antosianidinlarda OH va CH reaksiya markazlari baholangan bo‘lsa, oddiy fenolik birikmalarda tadqiqot f-HAT nuqtayi nazaridan faolroq deb hisoblangan OH markazlariga qaratilgan. Oddiy fenollarda to‘yinmagan CH markazlari radikal addukt hosil bo‘lishi kabi boshqa mexanizmlar orqali reaksiyaga kirishishi mumkinligi sababli bu yo‘llar tadqiqot doirasidan tashqarida qoldirilgan.
Molekulyar geometriyalar Gaussian16 yordamida M06-2X meta-gibrid zichlik funksionali va 6-31G(d) bazis to‘plami bilan optimallashtirilgan. Eng barqaror konformer vaziyatga qarab CREST 3.0 yordamida yoki nomzod tuzilmalarning kimyoviy baholanishi orqali tanlangan. Termik tuzatishlar va Gibbs erkin energiyalari uchun xuddi shu nazariya darajasida analitik chastota hisoblari bajarilgan; statistik mexanika baholashlari 298 K va 1 atm sharoitida amalga oshirilgan.
Keyin bir nuqtali elektron energiya hisoblari M06-2X/6-311+G(d,p) darajasida bajarilgan. Gaz fazasidan tashqari, suv qutbli muhitni, benzol esa qutbsiz muhitni ifodalagan; solvatatsiya ta’sirlari SMD uzluksiz erituvchi modeli bilan hisobga olingan. Manbada qo‘llanilgan birlashtirilgan hisoblash darajasi quyidagicha berilgan:
\[ \mathrm{(SMD)\!-\!M06\!-\!2X/6\!-\!311+G(d,p)//M06\!-\!2X/6\!-\!31G(d)} \]
Natijada 71 molekuladagi jami 207 reaksiya markazining 10 turli radikal va uch muhit bilan kombinatsiyasi 6210 ta standart Gibbs erkin reaksiya energiyasini hosil qilgan.
Mashinaviy o‘rganish qanday ma’lumotlarni ko‘rdi?
Har bir molekula va radikal uchun RDKit 2025.03.4 yordamida 106 ta sonli kimyoviy deskriptor hisoblangan. Ushbu deskriptorlar van der Waals sirt maydoni bilan bog‘liq xususiyatlar, elektron xususiyatlar, strukturaviy ma’lumotlar va eksperimental ma’noga ega kategoriyalarni qamrab oluvchi guruhlarga ajratilgan. Model nafaqat molekulaning umumiy kimyoviy tuzilishini, balki reaksiya markazini, radikal hamkorini va muhitni ham o‘rgana olgan.
Sonli o‘zgaruvchilarga qo‘shimcha ravishda muhit, reaksiya markazi, radikal, molekula guruhi va SMILES asosidagi strukturaviy tasniflar one-hot encoding yordamida kodlangan. Bashorat uchun xizmat qilmaydigan identifikatsiya maydonlari chiqarib tashlangan, xususiyatlar standartlashtirilgan va to‘rtta regressiya yondashuvi taqqoslangan: chiziqli regressiya, Random Forest, Gradient Boosting va ko‘p qatlamli perseptron regressiyasi.
Amaliyot Python 3.12.7 va scikit-learn 1.7.2 asosida bajarilgan. Manbada boshqacha ko‘rsatilmagan hollarda scikit-learn standart giperparametrlari qo‘llangani va giperparametr optimallashtirish faqat eng yaxshi natija ko‘rsatgan model uchun amalga oshirilgani bildirilgan. Asosiy PDF tanlangan optimallashtirilgan Random Forest modelining barcha yakuniy giperparametrlarini birma-bir sanab bermaydi; batafsil optimallashtirish natijalari onlayn qo‘shimcha material/repozitoriyda taqdim etilgan.
Leave-One-Molecule-Out Validatsiyasi Nega Muhim?
Leave-one-molecule-out validatsiyasi sinovdan o‘tkazilayotgan molekulaning barcha reaksiya markazlarini o‘quv ma’lumotlaridan birgalikda chiqarib tashlab, modelning ilgari ko‘rmagan molekulaga umumlashtirish qobiliyatini o‘lchashga harakat qiladi. Bir xil molekulaning turli reaksiya markazlari bir vaqtda o‘quv va test to‘plamlariga tushadigan tasodifiy qator bo‘linishiga qaraganda bu qat’iyroq baholashdir.
Har bir siklda 71 molekuladan biri to‘liq test uchun ajratilgan, model qolgan 70 molekulada o‘qitilgan va chetda qoldirilgan molekulaning barcha yozuvlari bashorat qilingan. Bu dizayn muayyan molekulaning boshqa markazlaridan o‘rganilgan juda yaqin ma’lumotlarning test skorini sun’iy ravishda oshirishini kamaytiradi.
Tadqiqotdagi nazorat tajribasi bu farqni bevosita ko‘rsatadi. Bir xil molekulaning turli qatorlari o‘quv va test qismlariga tushishiga ruxsat beradigan tasodifiy qator bo‘linishida optimallashtirilgan model \(R^2=0.9960\) va MAE \(=0.84\) kcal mol−1 qiymatiga erishgan. Bunga qarshi, molekulani to‘liq tashqarida qoldiradigan asosiy baholash taxminan \(R^2=0.94\) va MAE \(=2.74\) kcal mol−1 darajasidadir. Tasodifiy bo‘linishdagi yuqoriroq skor modelning haqiqiy umumlashtirishi yaxshiroq ekanini emas, test masalasi ancha osonlashganini ko‘rsatadi.
O‘rganish egri chizig‘i nimani ko‘rsatdi?
Tadqiqotchilar yuqori LOMO ko‘rsatkichining kichik ma’lumotlar to‘plamida ortiqcha moslashuvdan kelib chiqqan-kelmaganini tekshirish uchun molekulalar sonini o‘zgartirib qo‘shimcha o‘rganish egri chiziqlarini yaratgan. 20, 40, 60 va 70 o‘quv molekulasi uchun birlashtirilgan test R² qiymatlari mos ravishda 0.862, 0.917, 0.933 va 0.943 deb xabar qilingan. Umumiy tendensiya o‘quv molekulalari soni ortgani sayin ko‘rsatkich oshishini va keyin yuqori samarali hududga yaqinlashishini ko‘rsatadi.
Tadqiqot Usuli va Natijalari
Samaradorlik metrikalari
Model samaradorligi test R², o‘rtacha mutlaq xato (MAE), o‘rtacha kvadratik xatoning ildizi (RMSE) va bashoratlarning standart og‘ishi kabi o‘lchovlar bilan baholangan. MAE alohida bashorat xatolarining mutlaq kattaligini o‘rtacha ko‘rsatsa, RMSE katta xatolarni kvadrat had tufayli kuchliroq jazolaydi.
Manbada Tenglama (2) quyidagi ko‘rinishda e’lon qilingan:
\[ \mathrm{MAE}= \frac{\sum_{i=0}^{N}\left|\mathrm{prediction}(i)-\mathrm{computed}(i)\right|}{N} \]
Manbada Tenglama (3) esa:
\[ \mathrm{RMSE}= \sqrt{ \frac{\sum_{i=1}^{N}\left(\mathrm{prediction}(i)-\mathrm{computed}(i)\right)^2}{N} } \]
E’lon qilingan tenglamalarda MAE yig‘indisining boshlang‘ich indeksi \(i=0\), RMSE yig‘indisining boshlang‘ich indeksi esa \(i=1\) ko‘rinishida berilgan. Verianla matni manba ichidagi ushbu ifoda farqini indamay o‘zgartirmaydi. Har ikki metrikning ilmiy vazifasi model bashoratlarining DFT yordamida hisoblangan tayanch ΔG° qiymatlaridan qanchalik og‘ishini miqdoriy o‘lchashdir.
Regressiya algoritmlarini taqqoslash
| Model | Xususiyatlar to‘plami | Test R² | MAE (kcal mol−1) | RMSE (kcal mol−1) |
|---|---|---|---|---|
| MLP | To‘liq xususiyatlar to‘plami | 0.944 ± 0.002 | 3.57 ± 0.05 | 5.06 ± 0.08 |
| Gradient Boosting | To‘liq xususiyatlar to‘plami | 0.923 ± 0.002 | 4.36 ± 0.05 | 5.93 ± 0.07 |
| Random Forest | To‘liq xususiyatlar to‘plami | 0.944 ± 0.002 | 2.71 ± 0.05 | 5.1 ± 0.1 |
| Optimallashtirilgan Random Forest | Faqat one-hot kodlangan sonli bo‘lmagan xususiyatlar | 0.933 ± 0.002 | 3.27 ± 0.05 | 5.50 ± 0.09 |
| Optimallashtirilgan Random Forest | To‘liq xususiyatlar to‘plami | 0.944 ± 0.002 | 2.74 ± 0.05 | 5.0 ± 0.1 |
Chiziqli regressiya molekula sinflarida manfiy R² qiymatlarini bergani sababli keyingi taqqoslashdan chiqarilgan. MLP, Gradient Boosting va Random Forest o‘xshash R² oralig‘ida bo‘lganiga qaramay, Random Forest mutlaq xato bo‘yicha yaxshiroq natija ko‘rsatgan. Shu sababli mualliflar Random Forest modelini giperparametr optimallashtirishning asosiy nishoni sifatida tanlagan.
Bu yerda muhim bir tafsilot bor: optimallashtirilgan to‘liq xususiyatli modelning MAE qiymati 2.74 kcal mol−1 bo‘lsa, optimallashtirishdan oldingi to‘liq xususiyatli Random Forest jadvalida 2.71 kcal mol−1 ko‘rsatilgan. Optimallashtirish asosan RMSEda kichik yaxshilanish bergan, R² va MAE esa o‘xshash xato chegaralarida qolgan. Demak, “optimallashtirish har bir metrikani sezilarli yaxshiladi” degan xulosa manba tomonidan qo‘llab-quvvatlanmaydi.
Random Forest Modelining Taxminan 0.94 R² Qiymatini Qanday Talqin Qilish Kerak?
Taxminan 0.94 test R² qiymati model o‘rganilgan kimyoviy fazo ichidagi leave-one-molecule-out baholashlarida DFT orqali hisoblangan ΔG° o‘zgarishining katta qismini tutib olganini ko‘rsatadi; biroq bu qiymat model har bir yangi organik molekula oilasida xuddi shu aniqlikda ishlashini isbotlamaydi. Manbada ayniqsa LOMO foldlari bir xil belgilangan kimyoviy fazodan kelishi va bu skorlar fazodan tashqaridagi molekulalar uchun optimistik yuqori chegara sifatida qaralishi kerakligi ta’kidlangan.
Bu farq tadqiqotning eng muhim talqin cheklovlaridan biridir. Model yangi molekulani o‘quv to‘plamida aynan ko‘rmagan bo‘lishi mumkin; shunga qaramay test molekulasi ma’lumotlar bazasidagi fenolik va antosianidin kimyoviy fazosiga tegishli. Butunlay boshqa funksional guruhlar, mexanizmlar yoki molekula oilalariga o‘tilganda xuddi shu xato darajasi saqlanishi ko‘rsatilmagan.
Kimyoviy sinflar bo‘yicha samaradorlik teng emas
7-sahifadagi sinfga asoslangan R² tahlili bu geterogenlikni aniq ko‘rsatadi. Umumiy R² taxminan 0.944 bo‘lsa, flavonoidlar taxminan 0.977, naftalinlar taxminan 0.965 va stilbenlar taxminan 0.959 darajasidadir. Fenollar esa taxminan 0.669 bilan sezilarli darajada pastroq natija ko‘rsatadi. Naphthacene sinfi ham taxminan 0.800 bilan nisbatan past natija bergan.
Bu natija faqat namunalar soni model muvaffaqiyatini tushuntirmasligini ko‘rsatadi. Kichik, ammo kimyoviy jihatdan bir jinsliroq ayrim sinflar yaxshi bashorat qilinsa, geterogenroq sinflarda xato yuqori bo‘lib qolishi mumkin.
Fenolik anionlar nega muammo tug‘dirdi?
Tadqiqotning xato tahlilida eng muhim muammo sohalaridan biri fenolik anionlardir. Deprotonatsiyadan so‘ng paydo bo‘ladigan manfiy zaryadlangan kislorodlar reaktant va radikal mahsulot tuzilmalarida turli intramolekulyar vodorod bog‘i tartiblarini hosil qilishi mumkin. Mavjud ma’lumotlar bazasi ushbu energiya xilma-xilligini yetarlicha ifodalamaganda mashinaviy o‘rganish modeli bir xil kimyoviy naqshlarni ishonchli o‘rgana olmaydi.
Manbada fenollar sinfi uchun xato ayniqsa yuqori. 8-sahifadagi sinf xato grafigida fenollar taxminan 7.34 kcal mol−1 MAE va 9.70 kcal mol−1 RMSE bilan eng muammoli guruhlardan biridir. Bunga qarshi flavonoidlar taxminan 1.37 kcal mol−1 MAE va 2.87 kcal mol−1 RMSE ko‘rsatadi.
Tadqiqotchilar anionlarning rolini sinash uchun o‘xshash ma’lumotlar bazasidan barcha anion namunalarni chiqarib tashlab, xuddi shu mashinaviy o‘rganish yondashuvini qayta qo‘llagan. Anionlar chiqarib tashlangan ushbu qo‘shimcha tahlilda optimallashtirilmagan modelning MAE qiymati 1.63 kcal mol−1 gacha tushgan. Bu topilma yuqori xatoning muhim qismi model arxitekturasidan ko‘ra, mavjud ma’lumotlar ifodasi murakkab kimyoviy holatlarni yetarli qamrab olmasligidan kelib chiqadi degan talqinni qo‘llab-quvvatlaydi.
Noyob reaksiya markazi muammosi
Manbada shuningdek ARN deb ko‘rsatilgan muayyan antosianidindagi O19 reaksiya markazi alohida xato misoli sifatida ko‘rib chiqiladi. Ushbu OH markazi boshqa o‘n bir antosianidinda o‘xshash tarzda mavjud bo‘lmagani uchun o‘quv ma’lumotlarida yetarlicha ifodalanmaydi. Model ayniqsa suv muhitida ushbu markazning ΔG° qiymatini bashorat qilishda yuqoriroq xato ko‘rsatishi noyob mahalliy kimyoviy motivlar ma’lumotga asoslangan model uchun nega muammo tug‘dirishi mumkinligiga aniq misol bo‘ladi.
Model Bashoratlarini Eng Ko‘p Qaysi Kimyoviy Xususiyatlar Belgilaydi?
Xususiyatlar muhimligi tahlili model faqat umumiy molekulyar shakldan o‘rganmasligini; elektron xususiyatlar, reaksiya markazi, molekula oilasi va radikal hamkor kabi kimyoviy jihatdan talqin qilinadigan ma’lumotlardan birgalikda foydalanishini ko‘rsatadi. Eng kuchli bitta xususiyat radikalning maksimal mutlaq qisman zaryadidir; elektron va eksperimental/markaz-guruh xususiyatlari umumiy muhimlikda ustun rol o‘ynaydi.
Xususiyatlar turlari bo‘yicha guruhlanganda elektron va eksperimental xususiyatlar umumiy xususiyat muhimligining 60 foizdan ortig‘ini tashkil qilishi, strukturaviy va VSA turidagi xususiyatlar esa birgalikda taxminan 30 foiz darajasida hissa qo‘shishi xabar qilingan. Reaksiya markazi bilan bog‘liq eksperimental deskriptorlar o‘zlari umumiy muhimlikning taxminan 20 foiziga hissa qo‘shishi qayd etilgan.
| Xususiyat | Normallashtirilgan global muhimlik | Kimyoviy ma’nosi |
|---|---|---|
| SMILES_RADICAL_MaxAbsPartialCharge | %19.46 | Radikal hamkorning maksimal mutlaq qisman zaryadi |
| GROUP_Phenols | %10.18 | Molekulaning fenolik birikmalar guruhiga mansubligini ko‘rsatuvchi kategorik ma’lumot |
| SMILES_HallKierAlpha | %6.88 | Molekulyar strukturaviy/topologik xususiyatlarni aks ettiruvchi Hall–Kier alfa deskriptori |
Radikalning maksimal mutlaq qisman zaryadi yuqori muhimlikka ega bo‘lishi kimyoviy jihatdan tushunarli; radikal reaksiyaning ikki bevosita reaktantidan biridir va turli radikallar ΔG° qiymatini tizimli ravishda o‘zgartirishi mumkin. Biroq mualliflar radikal identifikatsiyasining muhimligi o‘z-o‘zidan muayyan antioksidant molekulaning o‘z tutish qobiliyati haqida to‘liq mexanistik izoh bermasligini ta’kidlaydi.
Fenol guruhi indikatori va Hall–Kier alfa kabi keyingi xususiyatlar model o‘xshash molekula oilalaridagi naqshlar va umumiy molekula topologiyasidan foydalanishini ko‘rsatadi. Bu holat ayni paytda mavjud modelning nega hozirgi ma’lumotlar bazasidagi fenolik kimyoviy fazodan juda uzoq molekula oilalarida kafolatlangan samaradorlikka ega emasligini ham tushuntiradi.
Tadqiqot qo‘llab-quvvatlaydigan xulosa
Tadqiqot DFT yordamida yaratilgan belgilangan fenolik/antosianidin ma’lumotlar fazosida RDKit deskriptorlari va kategorik kimyoviy ma’lumotlardan foydalanuvchi Random Forest modeli f-HAT standart Gibbs erkin reaksiya energiyalarini molekula tashqarida qoldiriladigan validatsiyada taxminan 0.94 R² va taxminan 2.7 kcal mol−1 MAE darajasida bashorat qila olishini qo‘llab-quvvatlaydi. Shuningdek, kimyoviy jihatdan talqin qilinadigan elektron, reaksiya markazi, molekula guruhi va strukturaviy xususiyatlar bashoratlarda muhim rol o‘ynashi ko‘rsatiladi.
Tadqiqot qo‘llab-quvvatlamaydigan xulosa
Ushbu natijalar har qanday organik molekulaning antioksidant samaradorligini xuddi shu aniqlikda bashorat qilish mumkinligini ko‘rsatmaydi. Tadqiqot real organizmdagi antioksidant samaradorlikni, klinik foydani, farmakokinetik xususiyatlarni, toksiklikni yoki davolash muvaffaqiyatini o‘lchamaydi. Model f-HAT mexanizmining termodinamik energiyasini bashorat qiladi; kinetik tezlik konstantalarini bevosita o‘rganmaydi va boshqa radikal tutish mexanizmlarini ushbu nishon doirasida modellashtirmaydi.
Xuddi shuningdek, 2.74 kcal mol−1 MAE mualliflar taxminan 2 kcal mol−1 deb bergan DFT kimyoviy aniqlik mezoniga yaqin bo‘lishi mashinaviy o‘rganish modeli DFTning barcha fizik mazmunini qayta ishlab chiqaradi degani emas. Model muayyan ma’lumotlar bazasidagi hisoblangan DFT natijalarini taxminan bashorat qiluvchi ma’lumotga asoslangan surrogat modeldir.
Ilmiy ahamiyati
Ushbu gibrid yondashuvning asosiy qiymati qimmat kvant-kimyoviy hisoblarning o‘rniga shartsiz qisqa yo‘l qo‘yish emas, balki keng nomzod hovuzlarida qaysi molekulalar va qaysi reaksiya markazlari batafsilroq DFT tekshiruviga ustuvor berilishi mumkinligini tez baholaydigan talqin qilinuvchi dastlabki skrining qatlamini yaratishdir.
Ma’lumotlar bazasi yangi kimyoviy oilalar, ko‘proq noyob reaksiya markazlari va ayniqsa mavjud model qiynalayotgan anion tizimlari bilan kengaytirilganda umumlashtirish qobiliyati qayta sinovdan o‘tkazilishi kerak. Tadqiqotning o‘z natijalari ko‘proq xilma-xil ma’lumot qo‘shish faqat namunalar sonini oshirishdan muhimroq bo‘lishi mumkinligini ko‘rsatadi.
Manba va Usul Haqida Izoh
Asl tadqiqot: A Hybrid Machine Learning and Quantum Mechanical Strategy for Predicting Radical Scavenging Potential
Mualliflar: Davide Zeppilli, José Ferraz-Caetano, M. Natália D. S. Cordeiro va Laura Orian. Davide Zeppilli va José Ferraz-Caetano teng hissa qo‘shgan mualliflardir. M. Natália D. S. Cordeiro va Laura Orian mas’ul mualliflardir.
Muassasalar: Dipartimento di Scienze Chimiche, Università di Padova, Padova, Italiya; LAQV-REQUIMTE, Department of Chemistry and Biochemistry, Faculty of Sciences, University of Porto, Porto, Portugaliya.
Jurnal: AI Chem.
Nashriyot: MDPI.
Bibliografik yozuv: AI Chem. 2026, 1(2), 8.
DOI: 10.3390/aichem1020008
Sana: Qabul qilindi 2 Fevral 2026; qayta ko‘rib chiqildi 19 Mart 2026; ma’qullandi 7 May 2026; chop etildi 15 May 2026.
Manba turi va taqriz: Taqrizdan o‘tgan original tadqiqot maqolasi; rasmiy nashriyot versiyasi.
Litsenziya: Manba PDF maqolani Creative Commons Attribution (CC BY) litsenziyasi ostida ochiq kirishli deb belgilaydi. Ushbu Verianla matni manba maqolaning to‘liq tarjimasi yoki unga yaqin matniy qayta ishlab chiqarilishi emas; ilmiy faktlar, usullar, sonlar va cheklovlar mustaqil ta’limiy tuzilma doirasida qayta tartiblangan.
Asosiy hisoblash protokoli: Geometriya optimallashtirishi M06-2X/6-31G(d); analitik chastota hisobi va 298 K, 1 atm termokimyoviy baholash; bir nuqtali hisoblar M06-2X/6-311+G(d,p); suv va benzol uchun SMD solvatatsiya modeli; gaz fazasi tayanch muhiti.
Mashinaviy o‘rganish infratuzilmasi: RDKit 2025.03.4, Python 3.12.7 va scikit-learn 1.7.2. Ma’lumotlar bazasi 71 molekula, 207 reaksiya markazi, 10 radikal, uch muhit va 6210 ΔG° yozuvidan iborat. 106 ta RDKit sonli deskriptori va kategorik one-hot xususiyatlar ishlatilgan.
Baholash: Asosiy model baholashi leave-one-molecule-out protokoli bilan amalga oshirilgan. Tasodifiy qator bo‘linishi faqat taqqoslovchi nazorat sifatida qo‘llanilgan va bir xil molekulaning o‘quv hamda test qismlariga tarqalishi samaradorlikni sezilarli oshirishi ko‘rsatilgan.
Ma’lumotlar mavjudligi: Mualliflar tadqiqot natijalarini qo‘llab-quvvatlovchi ma’lumotlar to‘plamlari, kod va o‘qitilgan modellar onlayn GitHub repozitoriysida bepul mavjudligini bildirgan. Repository mazmunining litsenziya holati asosiy maqolaning CC BY litsenziyasidan mustaqil baholanishi kerak.
Moliyalashtirish: Tadqiqot Università di Padova hamda Portugaliya milliy mablag‘lari orqali FCT/MECI tomonidan, LAQV-REQUIMTE uchun UID/50006/2025 loyihasi doirasida qo‘llab-quvvatlangan. Bundan tashqari, hisoblash resurslari uchun CINECA yordami va José Ferraz-Caetanoning doktorantura stipendiyasi manbada alohida ko‘rsatilgan.
Manfaatlar to‘qnashuvi: Mualliflar manfaatlar to‘qnashuvi yo‘qligini bildirgan va moliyalashtiruvchilar tadqiqot dizayni, ma’lumotlar tahlili, talqin, yozish yoki nashr qilish qarorida rol o‘ynamaganini qayd etgan.
Asosiy metodologik cheklov: Model baholash molekulalari o‘qitishda ko‘rilmagan bo‘lsa ham, ular bir xil umumiy kimyoviy fazo ichidadir. Fenolik anionlar, noyob reaksiya markazlari va geterogen molekula sinflari yaqqol xato manbalaridir. Shu sababli bildirilgan LOMO ko‘rsatkichi mavjud fenolik/antosianidin kimyoviy fazosidan tashqaridagi molekulalar uchun tasdiqlangan umumiy muvaffaqiyat qiymati emas.
Ilmiy talqin chegarasi: Tadqiqot hisoblash termodinamikasi va mashinaviy o‘rganishga oid ishdir. Natijalar haqiqiy biologik antioksidant samaradorlik, klinik samaradorlik yoki terapevtik xavfsizlikning bevosita dalili sifatida talqin qilinmasligi kerak.
Izoh qoldiring
E-pochta manzilingiz chop etilmaydi. Majburiy maydonlar * bilan belgilangan