

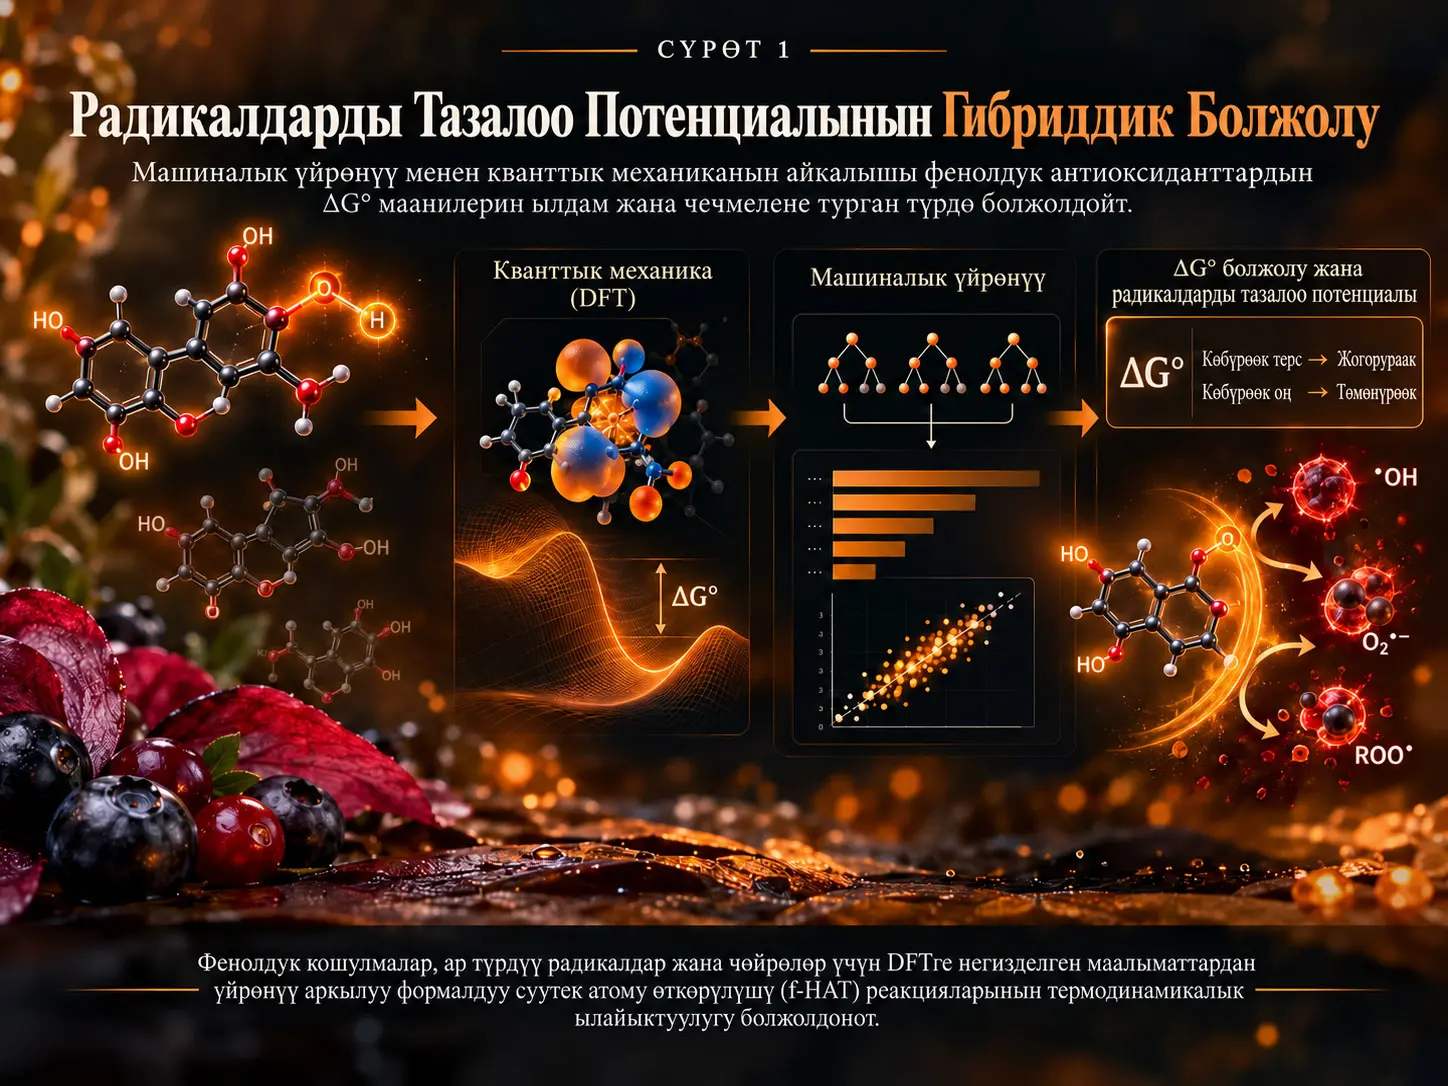
Бул изилдөө фенолдук антиоксиданттардын радикалдар менен формалдуу суутек атому өткөрүлүшү реакциялары үчүн стандарттык Гиббс эркин реакция энергиясын ар бир жаңы система үчүн бардык кванттык-химиялык эсептөөлөрдү кайра жүргүзбөстөн болжолдоону көздөйт. Изилдөөдө колдонулган гибриддик стратегия тыгыздык функционалы теориясы менен эсептелген ΔG° маанилерин химиялык дескрипторлор менен айкалыштырып, көзөмөлдөнгөн машиналык үйрөнүү моделдерине кириш маалыматтарын берген эсептөөчү скрининг ыкмасы болуп саналат. Маалымат базасы 71 молекуланы, 207 реакция аймагын, 10 радикалды жана газ фазасы, суу жана бензолдон турган үч чөйрө үчүн жалпы 6210 ΔG° маанисин камтыйт. Сыналган моделдердин ичинен Random Forest болжол менен 0.94 тесттик R² мааниси жана болжол менен 2.7 kcal mol−1 MAE менен абсолюттук ката боюнча эң күчтүү көрсөткүчтү берген. Бирок ийгилик изилденген химиялык мейкиндик менен чектелет; фенолдук аниондор, сейрек структуралык мотивдер жана жетишсиз көрсөтүлгөн реакция аймактары модель үчүн айкын ката булактары болуп саналат.
Изилдөөнүн негизги илимий максаты молекуланын клиникалык же биологиялык жактан “жакшы антиоксидант” экенин түздөн-түз аныктоо эмес. Болжолдонгон чоңдук формалдуу суутек атому өткөрүлүшүнүн термодинамикалык ылайыктуулугун көрсөткөн стандарттык Гиббс эркин реакция энергиясы болуп саналат. Ошондуктан бул иш радикалдарды тазалоо жүрүмүнүн белгилүү бир механизмин жана анын термодинамикалык бөлүгүн тез алдын ала скринингден өткөрө ала турган эсептөөчү куралды иштеп чыгат; кинетика, биожеткиликтүүлүк, метаболизм, уулуулук жана чыныгы биологиялык натыйжалуулук бул моделдин түздөн-түз чыгыштары эмес.
Формалдуу Суутек Атому Өткөрүлүшү (f-HAT) Деген Эмне?
Формалдуу суутек атому өткөрүлүшү — антиоксиданттан радикалга бир протон жана бир электрон жалпысынан бир суутек атомуна туура келгендей өткөрүлүп, радикалдын калыбына келишин камсыз кылган радикал тазалоо механизмдеринин бири. Бул изилдөөдө фенолдук кошулмалардын радикалдарды тазалоо потенциалы ушул реакциянын стандарттык Гиббс эркин реакция энергиясы аркылуу термодинамикалык жактан бааланган.
Булак изилдөөдө f-HAT реакциясы жалпы түрдө төмөнкүдөй көрсөтүлөт:
\[ H_nA + R^{\bullet} \rightarrow H_{n-1}A^{\bullet} + RH \]
Бул жерде \(H_nA\) суутек берүүчү антиоксидантты, \(R^{\bullet}\) баштапкы радикалды, \(H_{n-1}A^{\bullet}\) суутек жоготкондон кийин пайда болгон антиоксиданттан келип чыккан радикал продуктуну, ал эми \(RH\) калыбына келген радикал өнөктөшүн билдирет. Изилдөөдөгү машиналык үйрөнүүнүн максаты — ушул өзгөрүү үчүн эсептелген стандарттык Гиббс эркин реакция энергиясынын \( \Delta G^\circ \) мааниси.
\(\Delta G^\circ\) бир гана O–H же C–H байланышынын канчалык күчтүү экенин эмес, реакциянын баштапкы жана акыркы абалдарынын ортосундагы жалпы термодинамикалык энергия айырмасын билдирет. Ошондуктан изилдөө байланыш диссоциация энергиясына гана негизделген иреттөөдөн чыгып, белгилүү антиоксидант, реакция аймагы, радикал жана чөйрө айкалышынын баарын болжолдоо маселесине кошот.
Эмне үчүн байланыш диссоциация энергиясы гана жетиштүү деп эсептелген жок?
Байланыш диссоциация энергиясы суутек берүүчү байланыштын күчү жөнүндө пайдалуу маалымат берет. Бирок ал өзүнчө радикал өнөктөшүн эске албайт жана белгилүү бир реакциянын экзергоникалык же эндергоникалык экенин түздөн-түз айырмалоо үчүн зарыл болгон салыштыруу абалын бербейт. Мындан тышкары, эриткичтин полярдуулугу өзгөргөндө реакция энергиясы да өзгөрүшү мүмкүн. Ошондуктан изилдөөнүн ΔG° ыкмасы молекуланы, реакция аймагын, радикалды жана чөйрөнү бир эле термодинамикалык маселенин ичинде карайт.
Бул Изилдөөдө Машиналык Үйрөнүү Эмне үчүн Колдонулду?
Машиналык үйрөнүү көп сандагы молекула, реакция аймагы, радикал жана чөйрө айкалыштары үчүн кайталанышы керек болгон кванттык-химиялык ΔG° эсептөөлөрүнүн эсептөө жүгүн азайта ала турган тез алдын ала скрининг моделин түзүү үчүн колдонулган. Моделдин максаты кванттык механиканы жокко чыгаруу эмес, кванттык-химиялык маалыматтардан үйрөнүп, кайсы системаларга деталдуу эсептөөдө артыкчылык берүү керектигин аныктоого жардам берүү.
Бир молекула үчүн бир гана маани эсептөөнүн ордуна ар бир реакция аймагын ар башка радикалдар жана ар башка чөйрөлөрдө баалоо керек болгондо айкалыштардын саны тез өсөт. Изилдөөчүлөр бул маселени адегенде ишенимдүү DFT маалымат базасын түзүп, андан кийин ошол базадагы химиялык мыйзамченемдерди машиналык үйрөнүүгө өткөрүү аркылуу чечишкен.
- Фенолдук кошулмалар жана антоцианидиндер үчүн реакция аймактарын аныктоо.
- Ар бир ылайыктуу реакция аймагы үчүн ар башка радикалдарда жана үч чөйрөдө DFT негизиндеги ΔG° маанилерин эсептөө.
- Молекула жана радикалдар үчүн RDKit сандык дескрипторлорун түзүү.
- Чөйрө, аймак, радикал жана структуралык класс сыяктуу категориялык өзгөрмөлөрдү one-hot коддоо.
- Ар түрдүү регрессия алгоритмдерин leave-one-molecule-out протоколу менен баалоо.
- R², MAE жана RMSE аркылуу болжолдоо тактыгын өлчөө.
- Эң ылайыктуу Random Forest моделинде белгилердин маанилүүлүгүн талдоо.
DFT маалымат базасы кантип түзүлдү?
Маалымат базасы антоцианидиндер жана жөнөкөйлүрөөк фенолдук кошулмалардан турган эки негизги молекула тобун камтыйт. Антоцианидиндерде OH жана CH реакция аймактары бааланса, жөнөкөй фенолдук кошулмаларда изилдөө f-HAT жагынан реактивдүүрөөк деп эсептелген OH аймактарына көңүл бурган. Жөнөкөй фенолдордогу каныкпаган CH аймактары радикал аддуктунун пайда болушу сыяктуу башка механизмдер менен реакцияга кириши мүмкүн болгондуктан, бул жолдор изилдөөнүн чегинен тышкары калтырылган.
Молекулалык геометриялар Gaussian16 колдонулуп, M06-2X мета-гибрид тыгыздык функционалы жана 6-31G(d) базистик топтому менен оптималдаштырылган. Эң туруктуу конформер шартка жараша CREST 3.0 аркылуу же талапкер түзүлүштөрдү химиялык баалоо менен тандалган. Жылуулук түзөтүүлөрү жана Гиббс эркин энергиялары үчүн ошол эле теориялык деңгээлде аналитикалык жыштык эсептөөлөрү жүргүзүлгөн; статистикалык механика баалоолору 298 K жана 1 atm шарттарында аткарылган.
Андан кийин бир чекиттик электрондук энергия эсептөөлөрү M06-2X/6-311+G(d,p) деңгээлинде жүргүзүлгөн. Газ фазасынан тышкары суу полярдуу чөйрөнү, бензол болсо полярсыз чөйрөнү көрсөткөн; сольватация таасирлери SMD үзгүлтүксүз эриткич модели менен эске алынган. Булак колдонгон бириктирилген эсептөө деңгээли төмөнкүдөй берилет:
\[ \mathrm{(SMD)\!-\!M06\!-\!2X/6\!-\!311+G(d,p)//M06\!-\!2X/6\!-\!31G(d)} \]
Натыйжада 71 молекуладагы жалпы 207 реакция аймагынын 10 ар башка радикал жана үч чөйрө менен айкалышы 6210 стандарттык Гиббс эркин реакция энергиясын берген.
Машиналык үйрөнүү кандай маалыматтарды көрдү?
Ар бир молекула жана радикал үчүн RDKit 2025.03.4 колдонулуп 106 сандык химиялык дескриптор эсептелген. Бул дескрипторлор van der Waals беттик аянты менен байланышкан белгилерди, электрондук белгилерди, структуралык маалыматтарды жана эксперименттик мааниге ээ категорияларды камтыган топторго бөлүнгөн. Модель молекуланын жалпы химиялык түзүлүшүн гана эмес, реакция аймагын, радикал өнөктөшүн жана чөйрөнү да үйрөнө алган.
Сандык өзгөрмөлөрдөн тышкары чөйрө, реакция аймагы, радикал, молекула тобу жана SMILES негизиндеги структуралык классификациялар one-hot encoding менен коддолгон. Болжолдоого багытталбаган идентификация талаалары алынып салынган, белгилер стандартташтырылган жана төрт регрессия ыкмасы салыштырылган: сызыктуу регрессия, Random Forest, Gradient Boosting жана көп катмарлуу перцептрон регрессиясы.
Ишке ашыруу Python 3.12.7 жана scikit-learn 1.7.2 платформасында жүргүзүлгөн. Булак башкача көрсөтүлбөгөн учурларда scikit-learn демейки гиперпараметрлери колдонулганын жана гиперпараметр оптималдаштыруу эң жакшы көрсөткүч берген модель үчүн гана жасалганын билдирет. Негизги PDF тандалган оптималдаштырылган Random Forest моделинин бардык акыркы гиперпараметрлерин бирден тизмектебейт; деталдуу оптималдаштыруу жыйынтыктары онлайн кошумча материал/репозиторийде берилген.
Leave-One-Molecule-Out Валидациясы Эмне үчүн Маанилүү?
Leave-one-molecule-out валидациясы сыналып жаткан молекуланын бардык реакция аймактарын үйрөтүүчү маалыматтардан бирге алып салып, моделдин мурда көрбөгөн молекулага жалпылоо жөндөмүн өлчөөгө аракет кылат. Бир эле молекуланын ар башка реакция аймактары бир учурда үйрөтүү жана тест топтомдоруна кирген кокустук сап бөлүштүрүүгө караганда бул катаалыраак баалоо.
Ар бир циклде 71 молекуланын бири толугу менен тест үчүн бөлүнгөн, модель калган 70 молекула боюнча үйрөтүлгөн жана сыртта калтырылган молекуланын бардык жазуулары болжолдонгон. Бул дизайн белгилүү бир молекуланын башка аймактарынан үйрөнүлгөн өтө жакын маалыматтар тесттик упайды жасалма түрдө жогорулатышын азайтат.
Изилдөөдө жүргүзүлгөн контролдук эксперимент бул айырманы түздөн-түз көрсөтөт. Бир эле молекуланын ар башка саптары үйрөтүү жана тест бөлүктөрүнө түшүшүнө жол берген кокустук сап бөлүштүрүүдө оптималдаштырылган модель \(R^2=0.9960\) жана MAE \(=0.84\) kcal mol−1 маанисине жеткен. Ал эми молекуланы толугу менен сыртта калтырган негизги баалоо болжол менен \(R^2=0.94\) жана MAE \(=2.74\) kcal mol−1 деңгээлинде. Кокустук бөлүштүрүүдөгү жогору упай моделдин чыныгы жалпылоосу жакшыраак экенин эмес, тесттик маселе бир кыйла жеңилдеп калганын көрсөтөт.
Үйрөнүү ийри сызыгы эмнени көрсөттү?
Изилдөөчүлөр жогорку LOMO көрсөткүчү кичине маалымат топтомунда ашыкча ылайыкташууга байланыштуубу же жокпу изилдөө үчүн молекулалардын санын өзгөртүп кошумча үйрөнүү ийри сызыктарын түзүшкөн. 20, 40, 60 жана 70 үйрөтүү молекуласы үчүн бириктирилген тест R² маанилери тиешелүүлүгүнө жараша 0.862, 0.917, 0.933 жана 0.943 деп билдирилген. Жалпы тенденция үйрөтүү молекулаларынын саны өскөн сайын көрсөткүч жогорулап, андан кийин жогорку натыйжалуулук аймагына жакындай турганын көрсөтөт.
Изилдөөнүн Ыкмасы жана Жыйынтыктары
Натыйжалуулук метрикалары
Моделдин натыйжалуулугу тест R², орточо абсолюттук ката (MAE), орточо квадраттык катанын тамыры (RMSE) жана болжолдордун стандарттык четтөөсү сыяктуу көрсөткүчтөр менен бааланган. MAE айрым болжолдоо каталарынын абсолюттук чоңдугун орточо көрсөтсө, RMSE квадраттык мүчөгө байланыштуу чоң каталарды күчтүүрөөк жазалайт.
Булакта Теңдеме (2) төмөнкүдөй жарыяланган:
\[ \mathrm{MAE}= \frac{\sum_{i=0}^{N}\left|\mathrm{prediction}(i)-\mathrm{computed}(i)\right|}{N} \]
Ал эми булакта Теңдеме (3):
\[ \mathrm{RMSE}= \sqrt{ \frac{\sum_{i=1}^{N}\left(\mathrm{prediction}(i)-\mathrm{computed}(i)\right)^2}{N} } \]
Жарыяланган теңдемелерде MAE суммасынын баштапкы индекси \(i=0\), RMSE суммасынын баштапкы индекси болсо \(i=1\) катары көрүнөт. Verianla тексти булактын ичиндеги бул көрсөтүү айырмасын унчукпай өзгөртпөйт. Эки метриканын тең илимий функциясы — моделдин болжолдоолору DFT менен эсептелген таяныч ΔG° маанилеринен канчалык четтегенин сандык түрдө өлчөө.
Регрессия алгоритмдерин салыштыруу
| Модель | Белгилер топтому | Тест R² | MAE (kcal mol−1) | RMSE (kcal mol−1) |
|---|---|---|---|---|
| MLP | Толук белгилер топтому | 0.944 ± 0.002 | 3.57 ± 0.05 | 5.06 ± 0.08 |
| Gradient Boosting | Толук белгилер топтому | 0.923 ± 0.002 | 4.36 ± 0.05 | 5.93 ± 0.07 |
| Random Forest | Толук белгилер топтому | 0.944 ± 0.002 | 2.71 ± 0.05 | 5.1 ± 0.1 |
| Оптималдаштырылган Random Forest | One-hot коддолгон сандык эмес белгилер гана | 0.933 ± 0.002 | 3.27 ± 0.05 | 5.50 ± 0.09 |
| Оптималдаштырылган Random Forest | Толук белгилер топтому | 0.944 ± 0.002 | 2.74 ± 0.05 | 5.0 ± 0.1 |
Сызыктуу регрессия молекула класстарында терс R² маанилерин бергендиктен кийинки салыштыруудан чыгарылган. MLP, Gradient Boosting жана Random Forest окшош R² диапазонунда болгону менен Random Forest абсолюттук ката боюнча жакшыраак натыйжа көрсөткөн. Ошондуктан авторлор Random Forest моделин гиперпараметр оптималдаштыруунун негизги объектиси катары тандашкан.
Бул жерде маанилүү бир деталь бар: оптималдаштырылган толук белгилүү моделдин MAE мааниси 2.74 kcal mol−1 болсо, оптималдаштырууга чейинки толук белгилүү Random Forest таблицасында 2.71 kcal mol−1 көрсөтүлгөн. Оптималдаштыруу негизинен RMSEде кичине жакшырууну камсыз кылган, ал эми R² жана MAE окшош ката чектеринде калган. Демек, “оптималдаштыруу ар бир метриканы олуттуу жакшыртты” деген жыйынтык булак тарабынан колдоого алынбайт.
Random Forest Моделинин Болжол Менен 0.94 R² Мааниси Кантип Түшүндүрүлүшү Керек?
Болжол менен 0.94 тесттик R² мааниси модель изилденген химиялык мейкиндиктин ичиндеги leave-one-molecule-out баалоолорунда DFT эсептеген ΔG° өзгөрүүсүнүн чоң бөлүгүн кармай алганын көрсөтөт; бирок бул маани модель ар бир жаңы органикалык молекула үй-бүлөсүндө ошол эле тактык менен иштей турганын далилдебейт. Булак өзгөчө LOMO катмарлары бир эле аныкталган химиялык мейкиндиктен чыкканын жана бул упайлар ошол мейкиндиктен тышкаркы молекулалар үчүн оптимисттик жогорку чек катары каралышы керектигин белгилейт.
Бул айырма изилдөөнүн эң маанилүү интерпретациялык чектөөлөрүнүн бири. Модель жаңы молекуланы үйрөтүү топтомунда так ошол түрдө көрбөгөн болушу мүмкүн; ошентсе да тест молекуласы маалымат базасындагы фенолдук жана антоцианидиндик химиялык мейкиндикке кирет. Такыр башка функционалдык топторго, механизмдерге же молекула үй-бүлөлөрүнө өткөндө ошол эле ката деңгээли сакталары көрсөтүлгөн эмес.
Химиялык класстар боюнча натыйжалуулук бирдей эмес
7-беттеги класска негизделген R² талдоосу бул гетерогендүүлүктү ачык көрсөтөт. Жалпы R² болжол менен 0.944 болсо, флавоноиддер болжол менен 0.977, нафталендер болжол менен 0.965 жана стилбендер болжол менен 0.959 деңгээлинде. Фенолдор болсо болжол менен 0.669 менен кыйла төмөн натыйжа көрсөтөт. Naphthacene классы да болжол менен 0.800 менен салыштырмалуу төмөн жыйынтык берген.
Бул жыйынтык модель ийгилигин үлгүлөрдүн саны гана түшүндүрбөй турганын көрсөтөт. Кичине, бирок химиялык жактан бир тектүүрөөк айрым класстар жакшы болжолдонсо, гетерогендүүрөөк класстарда ката жогору бойдон калышы мүмкүн.
Фенолдук аниондор эмне үчүн көйгөй жаратты?
Изилдөөнүн ката талдоосундагы эң маанилүү көйгөйлүү аймактардын бири — фенолдук аниондор. Депротонациядан кийин пайда болгон терс заряддуу кычкылтектер реагент жана радикал продукт түзүлүштөрүндө ар башка молекула ичиндеги суутек байланыш иреттерин түзүшү мүмкүн. Учурдагы маалымат базасы бул энергиялык ар түрдүүлүктү жетиштүү көрсөтпөсө, машиналык үйрөнүү модели ошол химиялык мыйзамченемдерди ишенимдүү үйрөнө албайт.
Булакта фенолдор классы үчүн ката өзгөчө жогору. 8-беттеги класс боюнча ката графигинде фенолдор болжол менен 7.34 kcal mol−1 MAE жана 9.70 kcal mol−1 RMSE менен эң көйгөйлүү топтордун бири. Ал эми флавоноиддер болжол менен 1.37 kcal mol−1 MAE жана 2.87 kcal mol−1 RMSE көрсөтөт.
Изилдөөчүлөр аниондордун ролун текшерүү үчүн окшош маалымат базасынан бардык аниондук үлгүлөрдү алып салып, ошол эле машиналык үйрөнүү ыкмасын кайра колдонушкан. Аниондор чыгарылган бул кошумча талдоодо оптималдаштырылбаган моделдин MAE мааниси 1.63 kcal mol−1 чейин төмөндөгөн. Бул табылга жогорку катанын маанилүү бөлүгү модель архитектурасынан көрө, учурдагы маалымат өкүлчүлүгү татаал химиялык абалдарды жетиштүү камтыбагандыгынан келип чыгат деген түшүндүрмөнү колдойт.
Сейрек реакция аймагынын көйгөйү
Булак ошондой эле ARN деп белгиленген белгилүү антоцианидиндеги O19 реакция аймагын өзгөчө ката мисалы катары талдайт. Бул OH аймагы башка он бир антоцианидинде ушундай түрдө болбогондуктан, үйрөтүүчү маалыматтарда жетиштүү көрсөтүлгөн эмес. Моделдин өзгөчө суу чөйрөсүндө бул аймактын ΔG° маанисин болжолдоп жатканда көбүрөөк ката көрсөтүшү сейрек жергиликтүү химиялык мотивдер маалыматка таянган модель үчүн эмне үчүн көйгөй жаратышы мүмкүн экенине конкреттүү мисал болот.
Моделдин Болжолдоолорун Эң Көп Кайсы Химиялык Белгилер Аныктайт?
Белгилердин маанилүүлүк талдоосу модель жалпы молекулалык формадан гана үйрөнбөй турганын; электрондук белгилер, реакция аймагы, молекула үй-бүлөсү жана радикал өнөктөшү сыяктуу химиялык жактан түшүндүрүлө турган маалыматтарды чогуу колдонорун көрсөтөт. Эң күчтүү жалгыз белги — радикалдын максималдуу абсолюттук жарым-жартылай заряды; электрондук жана эксперименттик/аймак-топ белгилери жалпы маанилүүлүктө үстөм роль ойнойт.
Белгилер түрү боюнча топтолгондо, электрондук жана эксперименттик белгилер жалпы белги маанилүүлүгүнүн 60 пайыздан көбүн түзөрү, ал эми структуралык жана VSA тибиндеги белгилер бирге болжол менен 30 пайыз салым кошору билдирилет. Реакция аймагына байланышкан эксперименттик дескрипторлор жалгыз өздөрү жалпы маанилүүлүктүн болжол менен 20 пайызына салым кошору белгиленет.
| Белги | Нормалдаштырылган глобалдык маанилүүлүк | Химиялык мааниси |
|---|---|---|
| SMILES_RADICAL_MaxAbsPartialCharge | %19.46 | Радикал өнөктөшүнүн максималдуу абсолюттук жарым-жартылай заряды |
| GROUP_Phenols | %10.18 | Молекуланын фенолдук кошулмалар тобуна кирерин көрсөткөн категориялык маалымат |
| SMILES_HallKierAlpha | %6.88 | Молекулалык структуралык/топологиялык белгилерди чагылдырган Hall–Kier альфа дескриптору |
Радикалдын максималдуу абсолюттук жарым-жартылай зарядынын жогорку маанилүүлүгү химиялык жактан түшүнүктүү; радикал реакциянын эки түз реагентинин бири жана ар башка радикалдар ΔG° маанисин системалуу түрдө өзгөртө алат. Бирок авторлор радикалдын ким экендигинин маанилүүлүгү өз алдынча белгилүү антиоксидант молекуласынын тазалоо жөндөмү жөнүндө толук механисттик түшүндүрмө бербей турганын баса белгилешет.
Фенол тобунун көрсөткүчү жана Hall–Kier альфа сыяктуу кийинки белгилер модель окшош молекула үй-бүлөлөрүндөгү мыйзамченемдерден жана жалпы молекулалык топологиядан пайдалана турганын көрсөтөт. Бул жагдай ошол эле учурда учурдагы моделдин эмне үчүн маалымат базасындагы фенолдук химиялык мейкиндиктен өтө алыс молекула үй-бүлөлөрүндө кепилденген натыйжалуулукка ээ эмес экенин да түшүндүрөт.
Изилдөө колдогон жыйынтык
Изилдөө DFT менен түзүлгөн аныкталган фенолдук/антоцианидиндик маалымат мейкиндигинде RDKit дескрипторлорун жана категориялык химиялык маалыматтарды колдонгон Random Forest модели f-HAT стандарттык Гиббс эркин реакция энергияларын молекуланы сыртта калтырган валидацияда болжол менен 0.94 R² жана болжол менен 2.7 kcal mol−1 MAE деңгээлинде болжолдой аларын колдойт. Ошондой эле химиялык жактан түшүндүрүлө турган электрондук, реакция аймагы, молекула тобу жана структуралык белгилер болжолдоолордо маанилүү роль ойной турганы көрсөтүлөт.
Изилдөө колдобогон жыйынтык
Бул жыйынтыктар каалаган органикалык молекуланын антиоксиданттык натыйжалуулугун ошол эле тактык менен болжолдоого болот дегенди билдирбейт. Изилдөө чыныгы организмдеги антиоксиданттык натыйжалуулукту, клиникалык пайданы, фармакокинетикалык касиеттерди, уулуулукту же дарылоонун ийгилигин өлчөбөйт. Модель f-HAT механизминин термодинамикалык энергиясын болжолдойт; кинетикалык ылдамдык константаларын түз үйрөнбөйт жана башка радикал тазалоо механизмдерин бул максаттын ичинде моделдебейт.
Ошондой эле 2.74 kcal mol−1 MAE авторлор болжол менен 2 kcal mol−1 деп берген DFT химиялык тактык эталонуна жакын болгону машиналык үйрөнүү модели DFTнин бардык физикалык мазмунун кайра чыгарат дегенди билдирбейт. Модель белгилүү маалымат базасындагы эсептелген DFT жыйынтыктарын болжол менен баалаган маалыматка таянган суррогат модель.
Илимий мааниси
Бул гибриддик ыкманын негизги баалуулугу кымбат кванттык-химиялык эсептөөлөрдүн ордуна шартсыз кыска жол коюу эмес, чоң талапкер топторунда кайсы молекулаларга жана кайсы реакция аймактарына деталдуу DFT изилдөөсүндө артыкчылык берүүгө болорун тез баалай турган түшүндүрмөлүү алдын ала скрининг катмарын түзүү.
Маалымат базасы жаңы химиялык үй-бүлөлөр, көбүрөөк сейрек реакция аймактары жана өзгөчө учурдагы модель кыйналган аниондук системалар менен кеңейтилгенде, жалпылоо жөндөмү кайра сыналышы керек. Изилдөөнүн өз жыйынтыктары көбүрөөк ар түрдүү маалымат кошуу үлгүлөрдүн санын жөн гана көбөйтүүдөн маанилүүрөөк болушу мүмкүн экенин көрсөтөт.
Булак жана Ыкма Жөнүндө Эскертүү
Түпнуска изилдөө: A Hybrid Machine Learning and Quantum Mechanical Strategy for Predicting Radical Scavenging Potential
Авторлор: Davide Zeppilli, José Ferraz-Caetano, M. Natália D. S. Cordeiro жана Laura Orian. Davide Zeppilli менен José Ferraz-Caetano тең салым кошкон авторлор. M. Natália D. S. Cordeiro жана Laura Orian жооптуу авторлор.
Мекемелер: Dipartimento di Scienze Chimiche, Università di Padova, Padova, Италия; LAQV-REQUIMTE, Department of Chemistry and Biochemistry, Faculty of Sciences, University of Porto, Porto, Португалия.
Журнал: AI Chem.
Басма: MDPI.
Библиографиялык жазуу: AI Chem. 2026, 1(2), 8.
DOI: 10.3390/aichem1020008
Дата: Кабыл алынган 2 Февраль 2026; кайра каралган 19 Март 2026; кабыл алынган 7 Май 2026; жарыяланган 15 Май 2026.
Булак түрү жана рецензиялоо: Рецензияланган түпнуска изилдөө макаласы; расмий басма версиясы.
Лицензия: Булак PDF макаланы Creative Commons Attribution (CC BY) лицензиясы менен ачык жеткиликтүү деп көрсөтөт. Бул Verianla тексти булак макаланын толук котормосу же ага жакын тексттик кайра өндүрүү эмес; илимий фактылар, ыкмалар, сандар жана чектөөлөр өз алдынча окутуучу түзүмдө кайра уюштурулган.
Негизги эсептөө протоколу: Геометрияны оптималдаштыруу M06-2X/6-31G(d); аналитикалык жыштык эсеби жана 298 K, 1 atm шартындагы термохимиялык баалоо; бир чекиттик эсептөөлөр M06-2X/6-311+G(d,p); суу жана бензол үчүн SMD сольватация модели; газ фазасы таяныч чөйрө.
Машиналык үйрөнүү инфраструктурасы: RDKit 2025.03.4, Python 3.12.7 жана scikit-learn 1.7.2. Маалымат базасы 71 молекула, 207 реакция аймагы, 10 радикал, үч чөйрө жана 6210 ΔG° жазуусунан турат. 106 RDKit сандык дескриптору жана категориялык one-hot белгилер колдонулган.
Баалоо: Негизги модель баалоосу leave-one-molecule-out протоколу менен жүргүзүлгөн. Кокустук сап бөлүштүрүү салыштырма контрол катары гана колдонулуп, бир эле молекуланын үйрөтүү жана тест бөлүктөрүнө тарашы натыйжалуулукту олуттуу жогорулатары көрсөтүлгөн.
Маалыматтын жеткиликтүүлүгү: Авторлор изилдөө жыйынтыктарын колдогон маалымат топтомдору, код жана үйрөтүлгөн моделдер онлайн GitHub репозиторийинде акысыз жеткиликтүү экенин билдиришет. Repository мазмунунун лицензиялык абалы негизги макаланын CC BY лицензиясынан өзүнчө бааланышы керек.
Каржылоо: Изилдөө Università di Padova жана Португалиянын улуттук каражаттары аркылуу FCT/MECI тарабынан, LAQV-REQUIMTE үчүн UID/50006/2025 долбоорунун алкагында колдоого алынган. Мындан тышкары, эсептөө ресурстары үчүн CINECA колдоосу жана José Ferraz-Caetano-нун докторлук стипендиясы булакта өзүнчө көрсөтүлгөн.
Кызыкчылыктардын кагылышы: Авторлор кызыкчылыктардын кагылышын билдиришкен эмес жана каржылоочулар изилдөөнүн дизайнына, маалымат талдоосуна, интерпретациясына, жазылышына же жарыялоо чечимине катышпаганын белгилешкен.
Негизги методологиялык чектөө: Моделдин баалоо молекулалары үйрөтүүдө көрүлбөгөн болсо да, алар ошол эле жалпы химиялык мейкиндиктин ичинде. Фенолдук аниондор, сейрек реакция аймактары жана гетерогендүү молекула класстары айкын ката булактары. Ошондуктан билдирилген LOMO көрсөткүчү учурдагы фенолдук/антоцианидиндик химиялык мейкиндиктен тышкаркы молекулалар үчүн тастыкталган жалпы ийгилик мааниси эмес.
Илимий интерпретациянын чеги: Бул изилдөө эсептөөчү термодинамика жана машиналык үйрөнүү боюнча иш. Жыйынтыктар чыныгы биологиялык антиоксиданттык натыйжалуулуктун, клиникалык эффективдүүлүктүн же терапиялык коопсуздуктун түз далили катары чечмеленбеши керек.
Пикир калтырыңыз
E-mail дарегиңиз жарыяланбайт. Милдеттүү талаалар * менен белгиленген