

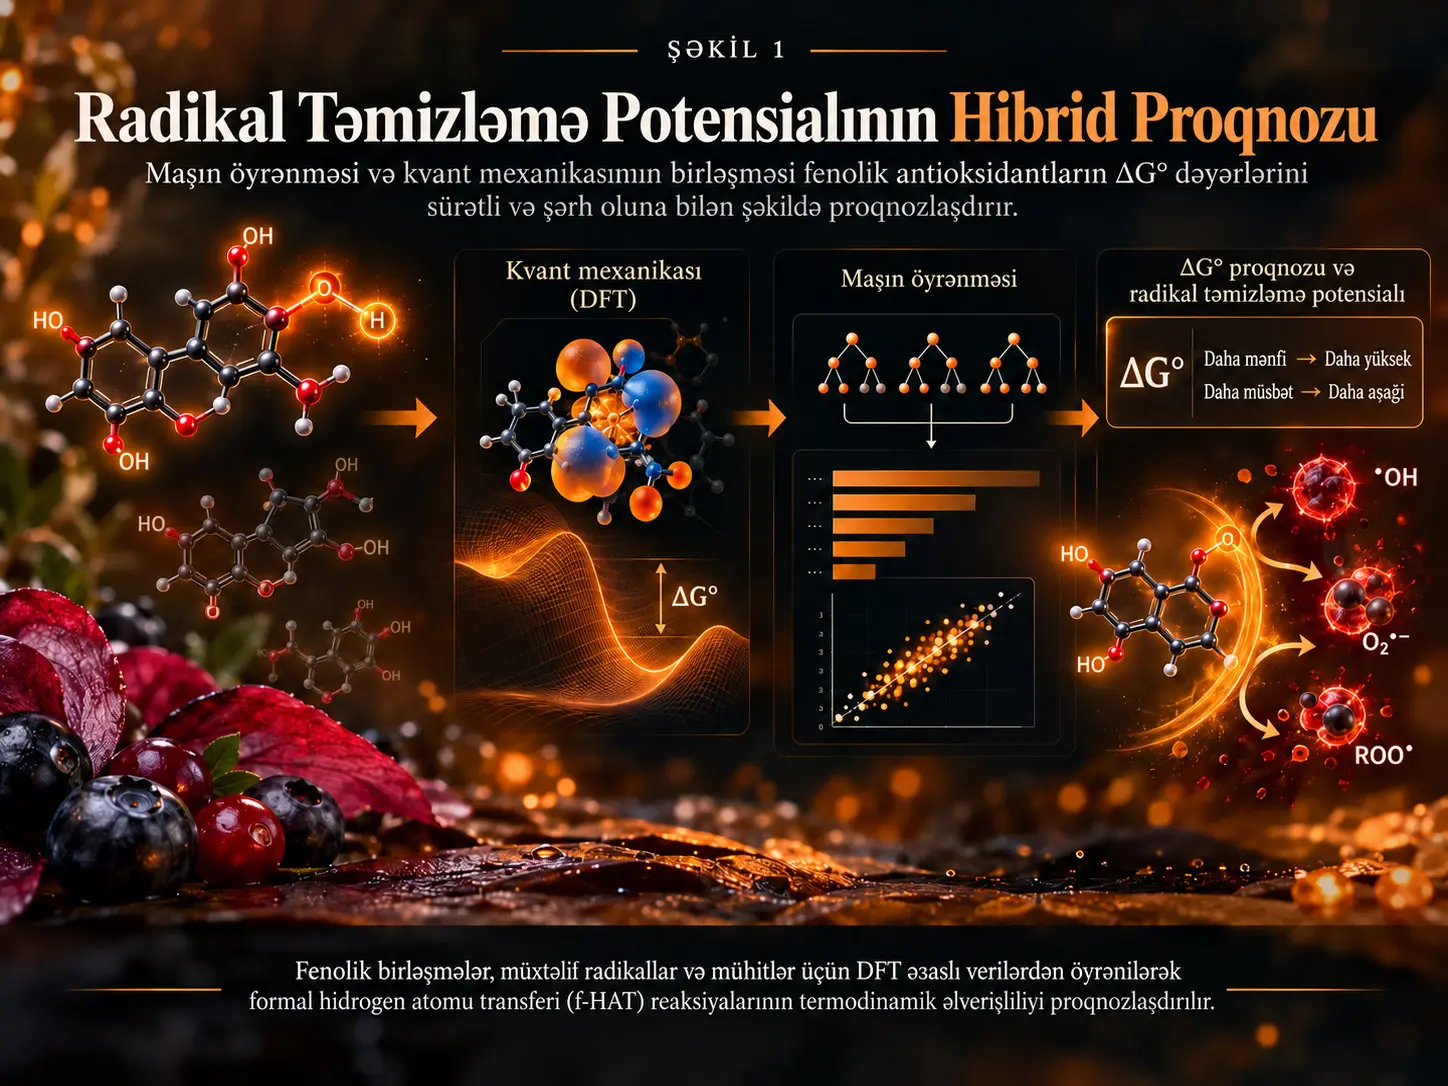
Bu tədqiqat fenolik antioksidantların radikallarla həyata keçirdiyi formal hidrogen atomu transferi reaksiyalarının standart Gibbs sərbəst reaksiya enerjisini, hər yeni sistem üçün bütün kvant-kimyəvi hesablamaları yenidən aparmadan proqnozlaşdırmağı hədəfləyir. Tədqiqatda istifadə olunan hibrid strategiya sıxlıq funksional nəzəriyyəsi ilə hesablanmış ΔG° dəyərlərini kimyəvi deskriptorlarla birləşdirərək nəzarətli maşın öyrənməsi modellərinə giriş verən hesablama əsaslı skrininq yanaşmasıdır. Verilənlər bazası 71 molekul, 207 reaksiya sahəsi, 10 radikal və qaz fazası, su və benzendən ibarət üç mühit üçün ümumilikdə 6210 ΔG° dəyərini əhatə edir. Sınaqdan keçirilən modellər arasında Random Forest təxminən 0.94 test R² dəyəri və təxminən 2.7 kcal mol−1 MAE ilə ən güclü mütləq xəta performansını göstərmişdir. Bununla belə, uğur tədqiq olunan kimyəvi sahə ilə məhdudlaşır; fenolik anionlar, seyrək struktur motivləri və kifayət qədər təmsil olunmayan reaksiya sahələri model üçün aydın xəta mənbələridir.
Tədqiqatın əsas elmi məqsədi bir molekulun klinik və ya bioloji baxımdan “yaxşı antioksidant” olduğunu birbaşa müəyyən etmək deyil. Proqnozlaşdırılan kəmiyyət formal hidrogen atomu transferinin termodinamik əlverişliliyini təmsil edən standart Gibbs sərbəst reaksiya enerjisidir. Buna görə tədqiqat radikal təmizləmə davranışının müəyyən mexanizmini və termodinamik komponentini sürətlə ilkin skrininqdən keçirə bilən hesablama aləti hazırlayır; kinetika, bioloji əlçatanlıq, metabolizm, toksiklik və real bioloji effektivlik bu modelin birbaşa çıxışları deyil.
Formal Hidrogen Atomu Transferi (f-HAT) Nədir?
Formal hidrogen atomu transferi antioksidantdan radikala bir proton və bir elektronun birlikdə bir hidrogen atomuna uyğun gələcək şəkildə ötürülməsi ilə radikalın reduksiyasını təmin edən radikal təmizləmə mexanizmlərindən biridir. Tədqiqatda fenolik birləşmələrin radikal təmizləmə potensialı bu reaksiyanın standart Gibbs sərbəst reaksiya enerjisi əsasında termodinamik olaraq qiymətləndirilmişdir.
Mənbə tədqiqatında f-HAT reaksiyası ümumilikdə aşağıdakı formada göstərilir:
\[ H_nA + R^{\bullet} \rightarrow H_{n-1}A^{\bullet} + RH \]
Burada \(H_nA\) hidrogen verən antioksidantı, \(R^{\bullet}\) başlanğıc radikalı, \(H_{n-1}A^{\bullet}\) hidrogen itkisi nəticəsində yaranan antioksidant mənşəli radikal məhsulu, \(RH\) isə reduksiya olunmuş radikal tərəfdaşını ifadə edir. Tədqiqatın maşın öyrənməsi hədəfi bu çevrilmə üçün hesablanan standart Gibbs sərbəst reaksiya enerjisi \( \Delta G^\circ \) dəyəridir.
\(\Delta G^\circ\) yalnız O–H və ya C–H rabitəsinin nə qədər güclü olduğunu deyil, reaksiyanın başlanğıc və son vəziyyətlərinin ümumi termodinamik enerji fərqini təmsil edir. Buna görə tədqiqat yalnız rabitə dissosiasiya enerjisinə əsaslanan sıralamadan kənara çıxaraq konkret antioksidant, reaksiya sahəsi, radikal və mühit kombinasiyasının hamısını proqnozlaşdırma probleminə daxil edir.
Niyə yalnız rabitə dissosiasiya enerjisi kifayət hesab edilmədi?
Rabitə dissosiasiya enerjisi hidrogen verən rabitənin gücü haqqında faydalı məlumat verir. Bununla belə, təkbaşına radikal tərəfdaşını nəzərə almır və konkret reaksiyanın ekzergonik və ya endergonik olub-olmadığını birbaşa ayırmaq üçün tələb olunan istinad vəziyyətini təmin etmir. Bundan başqa, həlledicinin polyarlığı dəyişdikdə reaksiya enerjisi də dəyişə bilər. Tədqiqatın ΔG° yanaşması buna görə molekulu, reaksiya sahəsini, radikalı və mühiti eyni termodinamik problem daxilində nəzərdən keçirir.
Bu Tədqiqatda Maşın Öyrənməsi Niyə İstifadə Edildi?
Maşın öyrənməsi çoxsaylı molekul, reaksiya sahəsi, radikal və mühit kombinasiyası üçün təkrarlanmalı olan kvant-kimyəvi ΔG° hesablamalarının hesablama yükünü azalda biləcək sürətli ilkin skrininq modeli yaratmaq üçün istifadə edilmişdir. Modelin məqsədi kvant mexanikasını aradan qaldırmaq deyil, kvant-kimyəvi verilənlərdən öyrənərək hansı sistemlərin daha ətraflı hesablamaya prioritet verilməli olduğunu müəyyənləşdirməyə kömək etməkdir.
Bir molekul üçün tək bir dəyər hesablamaq əvəzinə hər reaksiya sahəsinin müxtəlif radikallarla və müxtəlif mühitlərdə qiymətləndirilməsi lazım gəldikdə kombinasiyaların sayı sürətlə artır. Tədqiqatçılar bu problemi əvvəlcə etibarlı DFT verilənlər bazası yaradaraq, sonra isə həmin bazadakı kimyəvi nümunələri maşın öyrənməsinə ötürərək həll etmişlər.
- Fenolik birləşmələr və antosianidinlər üçün reaksiya sahələrinin müəyyən edilməsi.
- Hər uyğun reaksiya sahəsi üçün müxtəlif radikallar və üç mühit altında DFT əsaslı ΔG° dəyərlərinin hesablanması.
- Molekul və radikallar üçün RDKit ədədi deskriptorlarının yaradılması.
- Mühit, sahə, radikal və struktur sinfi kimi kateqoriyalı dəyişənlərin one-hot kodlanması.
- Müxtəlif reqressiya alqoritmlərinin leave-one-molecule-out protokolu ilə qiymətləndirilməsi.
- R², MAE və RMSE ilə proqnoz dəqiqliyinin ölçülməsi.
- Ən uyğun Random Forest modelində xüsusiyyət əhəmiyyətinin araşdırılması.
DFT verilənlər bazası necə yaradıldı?
Verilənlər bazası antosianidinlər və daha sadə fenolik birləşmələrdən ibarət iki əsas molekul qrupunu əhatə edir. Antosianidinlərdə OH və CH reaksiya sahələri qiymətləndirilərkən, sadə fenolik birləşmələrdə tədqiqat f-HAT baxımından daha reaktiv hesab edilən OH sahələrinə fokuslanmışdır. Sadə fenollarda doymamış CH sahələri radikal addukt yaranması kimi fərqli mexanizmlərlə reaksiyaya girə bildiyi üçün bu yollar tədqiqatın əhatə dairəsindən kənarda saxlanmışdır.
Molekulyar həndəsələr Gaussian16 istifadə edilərək M06-2X meta-hibrid sıxlıq funksionalı və 6-31G(d) bazis dəsti ilə optimallaşdırılmışdır. Ən sabit konformer vəziyyətdən asılı olaraq CREST 3.0 ilə və ya namizəd strukturların kimyəvi qiymətləndirilməsi ilə seçilmişdir. Termal düzəlişlər və Gibbs sərbəst enerjiləri üçün eyni nəzəriyyə səviyyəsində analitik tezlik hesablamaları aparılmış; statistik mexanika qiymətləndirmələri 298 K və 1 atm şəraitində həyata keçirilmişdir.
Daha sonra tək-nöqtə elektron enerji hesablamaları M06-2X/6-311+G(d,p) səviyyəsində aparılmışdır. Qaz fazasına əlavə olaraq su polyar mühiti, benzen isə apolyar mühiti təmsil etmiş; solvatasiya təsirləri SMD kontinuum həlledici modeli ilə nəzərə alınmışdır. Mənbənin istifadə etdiyi birləşdirilmiş hesablama səviyyəsi aşağıdakı kimi verilir:
\[ \mathrm{(SMD)\!-\!M06\!-\!2X/6\!-\!311+G(d,p)//M06\!-\!2X/6\!-\!31G(d)} \]
Nəticədə 71 molekul üzərində ümumilikdə 207 reaksiya sahəsinin 10 müxtəlif radikal və üç mühitlə kombinasiyası 6210 standart Gibbs sərbəst reaksiya enerjisi yaratmışdır.
Maşın öyrənməsi hansı məlumatları gördü?
Hər molekul və radikal üçün RDKit 2025.03.4 istifadə edilərək 106 ədədi kimyəvi deskriptor hesablanmışdır. Bu deskriptorlar van der Waals səth sahəsi ilə əlaqəli xüsusiyyətləri, elektron xüsusiyyətləri, struktur məlumatlarını və eksperimental məna daşıyan kateqoriyaları əhatə edən qruplara bölünmüşdür. Model yalnız molekulun ümumi kimyəvi quruluşunu deyil, reaksiya sahəsini, radikal tərəfdaşını və mühiti də öyrənə bilmişdir.
Ədədi dəyişənlərlə yanaşı mühit, reaksiya sahəsi, radikal, molekul qrupu və SMILES əsaslı struktur təsnifatları one-hot encoding ilə kodlanmışdır. Proqnozlaşdırma məqsədi daşımayan identifikasiya sahələri çıxarılmış, xüsusiyyətlər standartlaşdırılmış və dörd reqressiya yanaşması müqayisə edilmişdir: xətti reqressiya, Random Forest, Gradient Boosting və çoxqatlı perseptron reqressiyası.
Tətbiq Python 3.12.7 və scikit-learn 1.7.2 üzərində həyata keçirilmişdir. Mənbə başqa cür göstərilmədiyi hallarda scikit-learn standart hiperparametrlərindən istifadə edildiyini və hiperparametr optimallaşdırmasının yalnız ən yaxşı performans göstərən model üçün aparıldığını bildirir. Əsas PDF seçilmiş optimallaşdırılmış Random Forest modelinin bütün yekun hiperparametrlərini ayrı-ayrılıqda sadalamır; ətraflı optimallaşdırma nəticələri onlayn əlavə material/depo tərəfində təqdim edilmişdir.
Leave-One-Molecule-Out Doğrulaması Niyə Vacibdir?
Leave-one-molecule-out doğrulaması sınaqdan keçirilən molekulun bütün reaksiya sahələrini təlim verilənlərindən birlikdə çıxararaq modelin əvvəllər görmədiyi molekula ümumiləşdirmə qabiliyyətini ölçməyə çalışır. Eyni molekulun müxtəlif reaksiya sahələrinin təlim və test dəstlərinə eyni vaxtda daxil olduğu təsadüfi sətir bölünməsindən daha sərt qiymətləndirmədir.
Hər dövrdə 71 molekuldan biri tamamilə test üçün ayrılmış, model digər 70 molekul üzərində öyrədilmiş və kənarda saxlanılan molekulun bütün qeydləri proqnozlaşdırılmışdır. Bu dizayn müəyyən molekulun başqa sahələrindən öyrənilmiş çox yaxın məlumatların test skorunu süni şəkildə yüksəltməsini azaldır.
Tədqiqatın apardığı nəzarət eksperimenti bu fərqi birbaşa göstərir. Eyni molekulun müxtəlif sətirlərinin təlim və test tərəfinə düşməsinə icazə verən təsadüfi sətir bölünməsində optimallaşdırılmış model \(R^2=0.9960\) və MAE \(=0.84\) kcal mol−1 dəyərinə çatmışdır. Buna qarşılıq molekulun tamamını kənarda saxlayan əsas qiymətləndirmə təxminən \(R^2=0.94\) və MAE \(=2.74\) kcal mol−1 səviyyəsindədir. Daha yüksək təsadüfi-bölünmə skoru modelin real ümumiləşdirməsinin daha yaxşı olduğunu deyil, test probleminin xeyli asanlaşdığını göstərir.
Öyrənmə əyrisi nə göstərdi?
Tədqiqatçılar yüksək LOMO performansının kiçik verilənlər dəstində həddindən artıq uyğunlaşmadan qaynaqlanıb-qaynaqlanmadığını araşdırmaq üçün molekul sayını dəyişdirərək əlavə öyrənmə əyriləri yaratmışlar. 20, 40, 60 və 70 təlim molekulu üçün birləşdirilmiş test R² dəyərləri müvafiq olaraq 0.862, 0.917, 0.933 və 0.943 kimi bildirilmişdir. Ümumi meyl təlim molekullarının sayı artdıqca performansın yüksəldiyini və sonra yüksək performanslı bölgəyə yaxınlaşdığını göstərir.
Tədqiqatın Metodu və Nəticələri
Performans metrikləri
Model performansı test R², orta mütləq xəta (MAE), orta kvadratik xətanın kökü (RMSE) və proqnozların standart sapması kimi ölçülərlə qiymətləndirilmişdir. MAE ayrı-ayrı proqnoz xətalarının mütləq böyüklüyünü orta hesabla göstərdiyi halda, RMSE böyük xətaları kvadratik termin səbəbindən daha güclü cəzalandırır.
Mənbədə Tənlik (2) aşağıdakı formada dərc edilmişdir:
\[ \mathrm{MAE}= \frac{\sum_{i=0}^{N}\left|\mathrm{prediction}(i)-\mathrm{computed}(i)\right|}{N} \]
Mənbədə Tənlik (3) isə:
\[ \mathrm{RMSE}= \sqrt{ \frac{\sum_{i=1}^{N}\left(\mathrm{prediction}(i)-\mathrm{computed}(i)\right)^2}{N} } \]
Dərc edilmiş tənliklərdə MAE cəminin başlanğıc indeksi \(i=0\), RMSE cəminin başlanğıc indeksi isə \(i=1\) kimi görünür. Verianla mətni mənbə daxilindəki bu təqdimat fərqini səssizcə dəyişdirmir. Hər iki metrikın elmi funksiyası model proqnozlarının DFT ilə hesablanmış istinad ΔG° dəyərlərindən nə qədər kənarlaşdığını kəmiyyətcə ölçməkdir.
Reqressiya alqoritmlərinin müqayisəsi
| Model | Xüsusiyyət dəsti | Test R² | MAE (kcal mol−1) | RMSE (kcal mol−1) |
|---|---|---|---|---|
| MLP | Tam xüsusiyyət dəsti | 0.944 ± 0.002 | 3.57 ± 0.05 | 5.06 ± 0.08 |
| Gradient Boosting | Tam xüsusiyyət dəsti | 0.923 ± 0.002 | 4.36 ± 0.05 | 5.93 ± 0.07 |
| Random Forest | Tam xüsusiyyət dəsti | 0.944 ± 0.002 | 2.71 ± 0.05 | 5.1 ± 0.1 |
| Optimallaşdırılmış Random Forest | Yalnız one-hot kodlanmış ədədi olmayan xüsusiyyətlər | 0.933 ± 0.002 | 3.27 ± 0.05 | 5.50 ± 0.09 |
| Optimallaşdırılmış Random Forest | Tam xüsusiyyət dəsti | 0.944 ± 0.002 | 2.74 ± 0.05 | 5.0 ± 0.1 |
Xətti reqressiya molekul siniflərində mənfi R² dəyərləri verdiyi üçün sonrakı müqayisədən çıxarılmışdır. MLP, Gradient Boosting və Random Forest oxşar R² aralığında olmasına baxmayaraq Random Forest mütləq xəta baxımından daha yaxşı performans göstərmişdir. Müəlliflər buna görə Random Forest modelini hiperparametr optimallaşdırmasının əsas hədəfi kimi seçmişlər.
Burada vacib bir detal var: optimallaşdırılmış tam xüsusiyyətli modelin MAE dəyəri 2.74 kcal mol−1 olduğu halda, optimallaşdırmadan əvvəlki tam xüsusiyyətli Random Forest cədvəlində 2.71 kcal mol−1 görünür. Optimallaşdırma əsasən RMSE-də kiçik yaxşılaşma təmin etmiş, R² və MAE isə oxşar xəta sərhədləri daxilində qalmışdır. Buna görə “optimallaşdırma hər bir metriki nəzərəçarpacaq dərəcədə yaxşılaşdırdı” nəticəsi mənbə tərəfindən dəstəklənmir.
Random Forest Modelinin Təxminən 0.94 R² Dəyəri Necə Şərh Edilməlidir?
Təxminən 0.94 test R² dəyəri modelin araşdırılan kimyəvi sahə daxilindəki leave-one-molecule-out qiymətləndirmələrində DFT tərəfindən hesablanan ΔG° dəyişiminin böyük hissəsini tuta bildiyini göstərir; lakin bu dəyər modelin hər yeni üzvi molekul ailəsində eyni dəqiqliklə işləyəcəyini sübut etmir. Mənbə xüsusilə LOMO qatlarının eyni müəyyən edilmiş kimyəvi sahədən gəldiyini və bu skorların sahədən kənar molekullar üçün optimist yuxarı sərhəd kimi qiymətləndirilməli olduğunu qeyd edir.
Bu fərq tədqiqatın ən vacib şərh məhdudiyyətlərindən biridir. Model yeni molekulu təlim dəstində eynilə görməmiş ola bilər; buna baxmayaraq test molekulu verilənlər bazasındakı fenolik və antosianidin kimyəvi sahəsinə aiddir. Tamamilə fərqli funksional qruplara, mexanizmlərə və ya molekul ailələrinə keçildikdə eyni xəta səviyyəsinin qorunacağı göstərilməmişdir.
Kimyəvi siniflər üzrə performans eyni deyil
Səhifə 7-dəki sinif əsaslı R² təhlili bu heterogenliyi aydın şəkildə göstərir. Ümumi R² təxminən 0.944 olduğu halda flavonoidlər təxminən 0.977, naftalenlər təxminən 0.965 və stilbenlər təxminən 0.959 səviyyəsindədir. Fenollar isə təxminən 0.669 ilə nəzərəçarpacaq dərəcədə daha aşağı performans göstərir. Naphthacene sinfi də təxminən 0.800 ilə nisbətən aşağı nəticə vermişdir.
Bu nəticə yalnız nümunə sayının model uğurunu izah etmədiyini göstərir. Kiçik, lakin kimyəvi baxımdan daha homogen bəzi siniflər yaxşı proqnozlaşdırıldığı halda, daha heterogen siniflərdə xəta yüksək qala bilər.
Fenolik anionlar niyə problem yaratdı?
Tədqiqatın xəta təhlilində ən mühüm problem sahələrindən biri fenolik anionlardır. Deprotonasiyadan sonra yaranan mənfi yüklü oksigenlər reaktant və radikal məhsul strukturlarında müxtəlif intramolekulyar hidrogen rabitəsi düzülüşləri yarada bilər. Mövcud verilənlər bazası bu enerji müxtəlifliyini kifayət qədər təmsil etmədikdə maşın öyrənməsi modeli eyni kimyəvi nümunələri etibarlı şəkildə öyrənə bilmir.
Mənbədə fenollar sinfi üçün xəta xüsusilə yüksəkdir. Səhifə 8-dəki sinif xəta qrafikində fenollar təxminən 7.34 kcal mol−1 MAE və 9.70 kcal mol−1 RMSE ilə ən problemli qruplardan biridir. Buna qarşı flavonoidlər təxminən 1.37 kcal mol−1 MAE və 2.87 kcal mol−1 RMSE göstərir.
Tədqiqatçılar anionların rolunu sınamaq üçün oxşar verilənlər bazasından bütün anion nümunələrini çıxararaq eyni maşın öyrənməsi yanaşmasını yenidən tətbiq etmişlər. Anionların çıxarıldığı bu əlavə təhlildə optimallaşdırılmamış modelin MAE dəyəri 1.63 kcal mol−1-ə düşmüşdür. Bu nəticə yüksək xətanın mühüm hissəsinin model arxitekturasından çox mövcud verilənlər təmsilinin çətin kimyəvi halları kifayət qədər əhatə etməməsindən qaynaqlandığı şərhini dəstəkləyir.
Nadir reaksiya sahəsi problemi
Mənbə həmçinin ARN kimi göstərilən konkret antosianidindəki O19 reaksiya sahəsini xüsusi xəta nümunəsi kimi araşdırır. Bu OH sahəsi digər on bir antosianidində oxşar şəkildə mövcud olmadığı üçün təlim verilənlərində kifayət qədər təmsil edilmir. Modelin xüsusilə su mühitində bu sahənin ΔG° dəyərini proqnozlaşdırarkən daha yüksək xəta göstərməsi nadir yerli kimyəvi motivlərin verilənlərə əsaslanan model üçün niyə problem yarada bildiyinə konkret nümunədir.
Model Proqnozlarını Ən Çox Hansı Kimyəvi Xüsusiyyətlər Müəyyənləşdirir?
Xüsusiyyət əhəmiyyəti təhlili modelin yalnız ümumi molekulyar formadan öyrənmədiyini; elektron xüsusiyyətlər, reaksiya sahəsi, molekul ailəsi və radikal tərəfdaşı kimi kimyəvi baxımdan şərh edilə bilən məlumatları birlikdə istifadə etdiyini göstərir. Ən güclü tək xüsusiyyət radikalın maksimum mütləq qismən yüküdür; elektron və eksperimental/sahə-qrup xüsusiyyətləri ümumi əhəmiyyət daxilində üstün rol oynayır.
Xüsusiyyətlər növlərinə görə qruplaşdırıldıqda elektron və eksperimental xüsusiyyətlərin ümumi xüsusiyyət əhəmiyyətinin yüzdə 60-dan çoxunu təşkil etdiyi, struktur və VSA tipli xüsusiyyətlərin isə birlikdə təxminən yüzdə 30 səviyyəsində töhfə verdiyi bildirilir. Reaksiya sahəsi ilə əlaqəli eksperimental deskriptorların təkbaşına ümumi əhəmiyyətin təxminən yüzdə 20-sinə töhfə verdiyi qeyd olunur.
| Xüsusiyyət | Normallaşdırılmış qlobal əhəmiyyət | Kimyəvi mənası |
|---|---|---|
| SMILES_RADICAL_MaxAbsPartialCharge | %19.46 | Radikal tərəfdaşının maksimum mütləq qismən yükü |
| GROUP_Phenols | %10.18 | Molekulun fenolik birləşmə qrupuna aid olduğunu göstərən kateqoriyalı məlumat |
| SMILES_HallKierAlpha | %6.88 | Molekulyar struktur/topoloji xüsusiyyətləri əks etdirən Hall–Kier alfa deskriptoru |
Radikalın maksimum mütləq qismən yükünün yüksək əhəmiyyəti kimyəvi baxımdan anlaşılandır; radikal reaksiyanın iki birbaşa reaktantından biridir və müxtəlif radikallar ΔG° dəyərini sistematik şəkildə dəyişə bilər. Bununla belə, müəlliflər radikal kimliyinin mühüm olmasının təkbaşına konkret antioksidant molekulunun öz təmizləmə qabiliyyəti haqqında tam mexanistik izah vermədiyini vurğulayırlar.
Fenol qrupu göstəricisi və Hall–Kier alfa kimi sonrakı xüsusiyyətlər modelin oxşar molekul ailələrindəki nümunələrdən və ümumi molekul topologiyasından yararlandığını düşündürür. Bu hal eyni zamanda mövcud modelin niyə hazırkı verilənlər bazasındakı fenolik kimyəvi fəzadan çox uzaq molekul ailələrində zəmanətli performansa malik olmadığını da izah edir.
Tədqiqatın dəstəklədiyi nəticə
Tədqiqat DFT ilə yaradılmış müəyyən fenolik/antosianidin verilənlər sahəsində RDKit deskriptorları və kateqoriyalı kimyəvi məlumatlardan istifadə edən Random Forest modelinin f-HAT standart Gibbs sərbəst reaksiya enerjilərini molekulun kənarda saxlanıldığı doğrulamada təxminən 0.94 R² və təxminən 2.7 kcal mol−1 MAE səviyyəsində proqnozlaşdıra bildiyini dəstəkləyir. Bundan əlavə, kimyəvi baxımdan şərh edilə bilən elektron, reaksiya sahəsi, molekul qrupu və struktur xüsusiyyətlərinin proqnozlarda mühüm rol oynadığı göstərilir.
Tədqiqatın dəstəkləmədiyi nəticə
Bu nəticələr hər hansı üzvi molekulun antioksidant effektivliyinin eyni dəqiqliklə proqnozlaşdırıla bildiyini göstərmir. Tədqiqat real orqanizmdə antioksidant effektivliyini, klinik faydanı, farmakokinetik xüsusiyyəti, toksikliyi və ya müalicə uğurunu ölçmür. Model f-HAT mexanizminin termodinamik enerjisini proqnozlaşdırır; kinetik sürət sabitlərini birbaşa öyrənmir və digər radikal təmizləmə mexanizmlərini bu hədəf daxilində modelləşdirmir.
Eyni şəkildə 2.74 kcal mol−1 MAE-nin müəlliflərin təxminən 2 kcal mol−1 kimi verdiyi DFT kimyəvi dəqiqlik istinadına yaxın olması maşın öyrənməsi modelinin DFT-nin bütün fiziki məzmununu yenidən yaratdığı anlamına gəlmir. Model konkret verilənlər bazasındakı hesablanmış DFT nəticələrini təxmini proqnozlaşdıran verilənlərə əsaslanan əvəzedici modeldir.
Elmi mənası
Bu hibrid yanaşmanın əsas dəyəri bahalı kvant-kimyəvi hesablamaların yerinə şərtsiz qısa yol qoymaq deyil, geniş namizəd hovuzlarında hansı molekulların və hansı reaksiya sahələrinin daha ətraflı DFT araşdırmasına prioritet verilə biləcəyini sürətlə qiymətləndirə bilən şərh edilə bilən ilkin skrininq qatı yaratmaqdır.
Verilənlər bazası yeni kimyəvi ailələr, daha çox nadir reaksiya sahəsi və xüsusilə mövcud modelin çətinlik çəkdiyi anion sistemləri ilə genişləndirildikdə ümumiləşdirmə qabiliyyəti yenidən sınaqdan keçirilməlidir. Tədqiqatın öz nəticələri daha müxtəlif verilənlərin əlavə edilməsinin yalnız nümunə sayını artırmaqdan daha vacib ola biləcəyini göstərir.
Mənbə və Metod Qeydi
Orijinal tədqiqat: A Hybrid Machine Learning and Quantum Mechanical Strategy for Predicting Radical Scavenging Potential
Müəlliflər: Davide Zeppilli, José Ferraz-Caetano, M. Natália D. S. Cordeiro və Laura Orian. Davide Zeppilli və José Ferraz-Caetano bərabər töhfəli müəlliflərdir. M. Natália D. S. Cordeiro və Laura Orian məsul müəlliflərdir.
Qurumlar: Dipartimento di Scienze Chimiche, Università di Padova, Padova, İtaliya; LAQV-REQUIMTE, Department of Chemistry and Biochemistry, Faculty of Sciences, University of Porto, Porto, Portuqaliya.
Jurnal: AI Chem.
Nəşriyyat: MDPI.
Biblioqrafik qeyd: AI Chem. 2026, 1(2), 8.
DOI: 10.3390/aichem1020008
Tarix: Alınma 2 Fevral 2026; reviziya 19 Mart 2026; qəbul 7 May 2026; nəşr 15 May 2026.
Mənbə növü və resenziya: Resenziyalı orijinal tədqiqat məqaləsi; rəsmi nəşriyyat versiyası.
Lisenziya: Mənbə PDF məqaləni Creative Commons Attribution (CC BY) lisenziyası altında açıq girişli kimi müəyyən edir. Bu Verianla mətni mənbə məqalənin tam tərcüməsi və ya yaxın mətn reproduksiyası deyil; elmi faktlar, metodlar, rəqəmlər və məhdudiyyətlər müstəqil öyrədici quruluşda yenidən təşkil edilmişdir.
Əsas hesablama protokolu: Həndəsə optimallaşdırması M06-2X/6-31G(d); analitik tezlik hesabı və 298 K, 1 atm termokimyəvi qiymətləndirmə; tək-nöqtə hesablamaları M06-2X/6-311+G(d,p); su və benzen üçün SMD solvatasiya modeli; qaz fazası istinad mühiti.
Maşın öyrənməsi infrastrukturu: RDKit 2025.03.4, Python 3.12.7 və scikit-learn 1.7.2. Verilənlər bazası 71 molekul, 207 reaksiya sahəsi, 10 radikal, üç mühit və 6210 ΔG° qeydindən ibarətdir. 106 RDKit ədədi deskriptoru və kateqoriyalı one-hot xüsusiyyətlər istifadə edilmişdir.
Qiymətləndirmə: Əsas model qiymətləndirməsi leave-one-molecule-out protokolu ilə aparılmışdır. Təsadüfi sətir bölünməsi yalnız müqayisəli nəzarət kimi istifadə edilmiş və eyni molekulun təlim və test tərəflərinə paylanmasının performansı nəzərəçarpacaq dərəcədə yüksəltdiyi göstərilmişdir.
Verilənlərin əlçatanlığı: Müəlliflər tədqiqat nəticələrini dəstəkləyən verilənlər dəstlərinin, kodun və öyrədilmiş modellərin onlayn GitHub deposunda pulsuz əlçatan olduğunu bildirirlər. Repository məzmununun lisenziya vəziyyəti əsas məqalənin CC BY lisenziyasından müstəqil qiymətləndirilməlidir.
Maliyyələşdirmə: Tədqiqat Università di Padova və Portuqaliya milli fondları vasitəsilə FCT/MECI tərəfindən, LAQV-REQUIMTE üçün UID/50006/2025 layihəsi çərçivəsində dəstəklənmişdir. Bundan əlavə, hesablama resursları üçün CINECA dəstəyi və José Ferraz-Caetano-nun doktorantura təqaüdü mənbədə ayrıca qeyd olunur.
Maraqların toqquşması: Müəlliflər maraqların toqquşmasını bildirməmiş və maliyyələşdirən tərəflərin tədqiqatın dizaynı, verilənlərin təhlili, şərhi, yazılması və ya nəşr qərarında rolu olmadığını qeyd etmişlər.
Əsas metodoloji məhdudiyyət: Modelin qiymətləndirmə molekulları təlimdə görünməmiş olsa belə, eyni ümumi kimyəvi sahənin daxilindədir. Fenolik anionlar, nadir reaksiya sahələri və heterogen molekul sinifləri aydın xəta mənbələridir. Buna görə bildirilən LOMO performansı mövcud fenolik/antosianidin kimyəvi sahəsindən kənardakı molekullar üçün təsdiqlənmiş ümumi uğur dəyəri deyil.
Elmi şərh sərhədi: Tədqiqat hesablama termodinamikası və maşın öyrənməsi tədqiqatıdır. Nəticələr real bioloji antioksidant effektivliyinin, klinik effektivliyin və ya terapevtik təhlükəsizliyin birbaşa sübutu kimi şərh edilməməlidir.
Şərh yazın
E-poçt ünvanınız yayımlanmayacaq. Məcburi sahələr * ilə işarələnib