


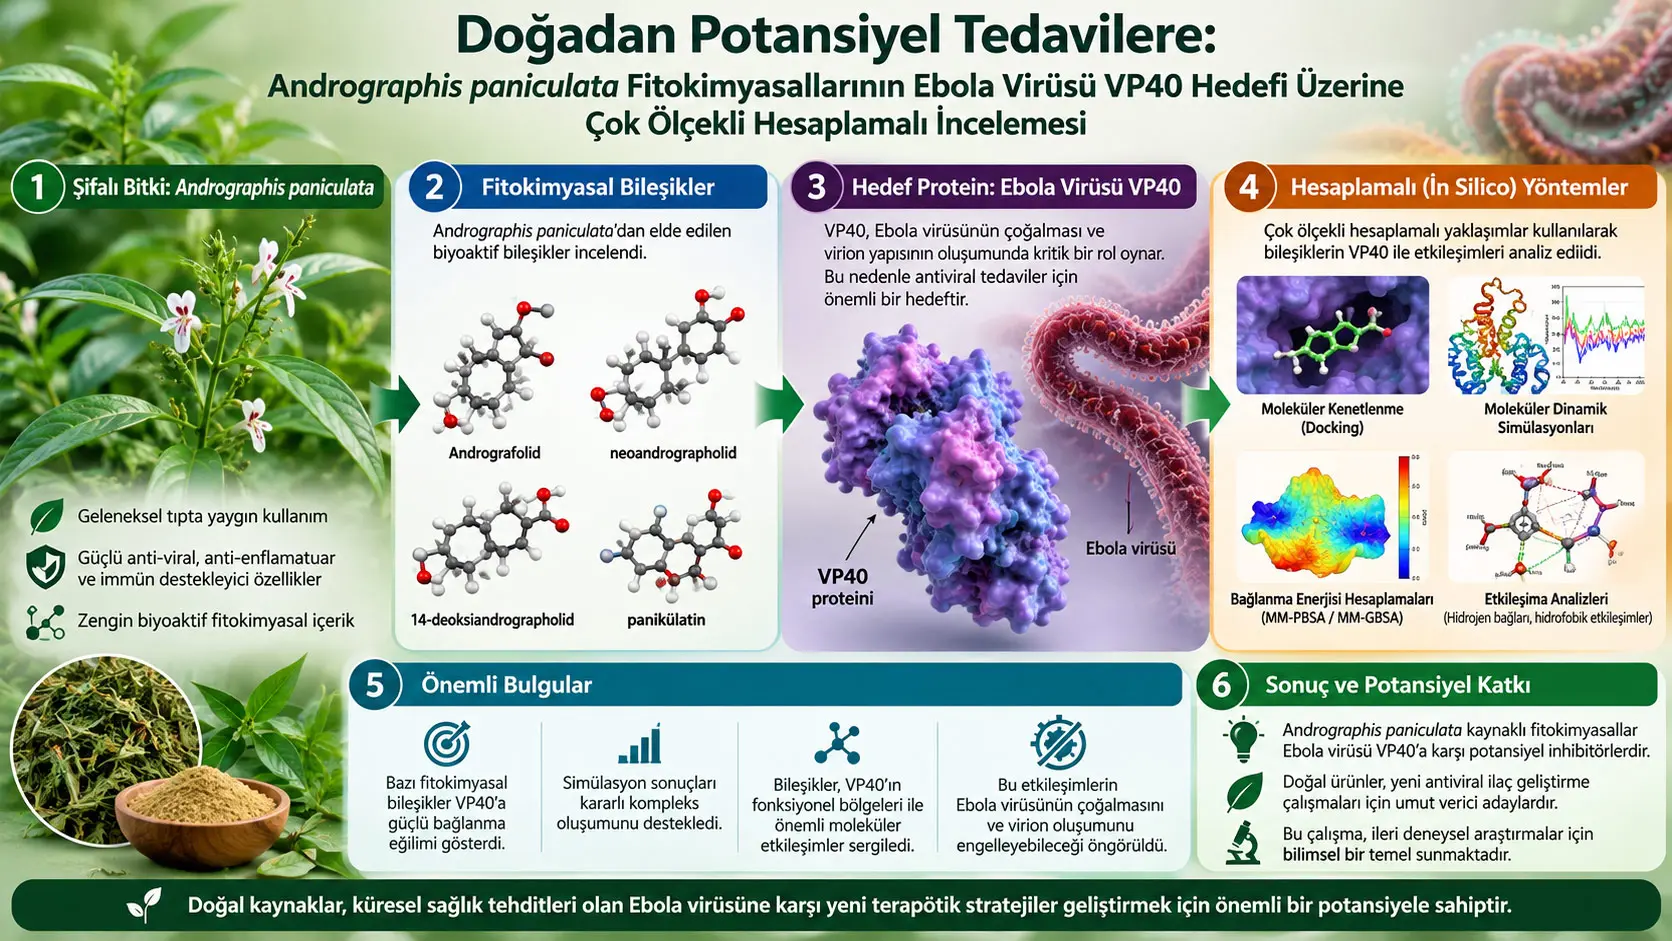
Ebola virüsü VP40 matriks proteini, bu çalışmada viral parçacık oluşumu ve tomurcuklanmayla ilişkili yapısal/dinamik görevleri nedeniyle küçük molekül bağlanması için hesaplamalı hedef olarak kullanılan bir viral proteindir. Araştırmacılar Andrographis paniculata bitkisinden literatürde bildirilmiş 31 fitokimyasalı önce in-silico ADME ve ilaç-benzerliği özellikleriyle elemiş, 13 adayı moleküler docking ile VP40'a karşı taramış ve sonuç bölümünün kullandığı ≤ −8,5 kcal/mol docking eşiğini geçen beş bileşiği ayrıntılı moleküler dinamik değerlendirmeye taşımıştır. Bu beş sistem 100 ns moleküler dinamik simülasyonları; RMSD, RMSF, gyration yarıçapı (Rg), solvent-accessible surface area (SASA) ve hidrojen bağları; principal component analysis (PCA); free energy landscape (FEL); ve MM/GBSA bağlanma serbest enerjisi analizleriyle değerlendirilmiştir. Hesaplamalı sonuçlarda Compound 2 olarak adlandırılan 3-O-beta-D-glucopyranosyl-14,19-dideoxyandrographolide ile Compound 5 olarak adlandırılan neoandrographolide en dikkat çekici adaylar olmuş; MM/GBSA bağlanma serbest enerjileri sırasıyla −30,54 ± 3,96 ve −35,99 ± 5,51 kcal/mol olarak raporlanmıştır. Ancak bu çalışma bir preprinttir ve sonuçlar tamamen in-silico düzeydedir; bu bileşiklerin Ebola virüsünü hücrede, hayvanda veya insanda inhibe ettiği gösterilmemiştir.
Çalışmanın değerli yönü tek bir docking skoruna dayanmak yerine birbirini tamamlayan çok sayıda hesaplamalı katmanı birlikte kullanmasıdır. Docking başlangıç bağlanma pozunu ve skorunu verirken 100 ns moleküler dinamik simülasyonu protein-ligand komplekslerinin zaman içindeki davranışını; RMSD ve RMSF yapısal sapma ve esnekliği; Rg kompaktlığı; SASA solvente maruziyeti; hidrojen bağı analizi ligand-protein temas sürekliliğini; PCA kolektif protein hareketlerini; FEL örneklenen konformasyonların göreli enerji dağılımını; MM/GBSA ise dinamik trajectory üzerinden hesaplanan bağlanma enerjisi bileşenlerini değerlendirmektedir. Bu çok katmanlı yaklaşım hesaplamalı önceliklendirme sağlar, fakat deneysel doğrulamanın yerine geçmez.
Araştırmanın temel sorusu nedir?
Araştırmanın temel sorusu, Andrographis paniculata içinde daha önce raporlanmış fitokimyasallardan bazılarının Ebola virüsü VP40 proteinine hesaplamalı olarak güçlü ve kararlı biçimde bağlanıp bağlanamayacağıdır. Yazarlar yalnız başlangıç docking skoruna değil, farmakokinetik tahminlere, moleküler dinamik kararlılığına, kolektif konformasyon hareketlerine, enerji manzarasına ve MM/GBSA bağlanma enerji tahminlerine birlikte bakarak adayları daraltmayı amaçlamıştır.
VP40 Bu Çalışmada Neden Hedef Olarak Seçilmiştir?
VP40, Ebola virüsünde viral parçacık montajı, plazma membranıyla ilişkili yapısal süreçler ve tomurcuklanma ile bağlantılı bir matriks proteinidir; çalışma bu nedenle VP40'ın yapısal ve konformasyonel davranışını küçük molekül bağlanmasıyla sınırlamanın hesaplamalı olarak araştırılabilecek bir antiviral aday geliştirme stratejisi olabileceği varsayımıyla ilerlemiştir. Bu çalışma, VP40'a bağlanmanın gerçek enfeksiyon ortamında viral çoğalmayı veya hastalığı azalttığını deneysel olarak göstermemiştir.
VP40 yapısı nasıl kullanıldı?
Çalışmada Protein Data Bank'tan PDB ID 4LDB kristalografik yapısı alınmıştır. Kaynak, yapının çözünürlüğünü 3,10 Å ve R-free değerini 0,282 olarak bildirir. Analiz için B zinciri temsilci yapı olarak seçilmiştir. Protein hazırlığında kristalografik su molekülleri, iyonlar ve ko-kristalize ligandlar uzaklaştırılmış, Kollman yükleri atanmış ve yapı PDBQT biçimine dönüştürülmüştür.
Kaynak içinde protein uzunluğuna ilişkin dikkat gerektiren bir tutarsızlık vardır. Protein seçim bölümünde dört zincirin her birinin 452 amino asit içerdiği yazılırken tartışmada N-terminal domain (NTD) 1–194 ve C-terminal domain (CTD) 195–326 kalıntıları olarak tanımlanır. Verianla bu iki ifadeyi kendiliğinden uzlaştırmaz ve “toplam amino asit sayısı” üzerinden yeni bir hesaplama yapmaz.
Çalışmanın hesaplamalı iş akışı
Başlangıç fitokimyasal kütüphanesi
Kaynak, Andrographis paniculata için önceki yayınlardan derlenen toplam 31 fitokimyasalı başlangıç kütüphanesine dahil eder:
- 1,2-Dihydroxy-6,8-dimethoxyxanthone
- 1,8-Dihydroxy-3,7-dimethoxyxanthone
- 3-O-beta-D-glucopyranosyl-14,19-dideoxyandrographolide
- 4,8-Dihydroxy-2,7-dimethoxyxanthone
- 8,17-Epoxy-14-deoxyandrographolide
- 14-Deoxy-12-hydroxyandrographolide
- 14-Deoxy-17-beta-hydroxyandrographolide
- Andrographolide
- Apigenin
- Echiodinin
- Isoandrographolide
- Luteolin
- Neoandrographolide
- 3,7,8-Trimethoxy-1-hydroxyxanthone
- 5,7,8-Trimethoxy dihydroflavone
- 7-O-methyl-dihydrowogonin
- 7-O-methylwogonin
- 14-Deoxy-11,12-didehydroandrographolide
- 14-Deoxyandrographolide
- Andrograpanin
- Onysilin
- Skullcapavone-I 2'-methoxylether
- 3,4-Dicaffeoylquinic acid
- 3-O-beta-D-glucopyranosyl-andrographolide
- 7,8-Dimethoxy-2'-hydroxy-5-O-beta-D-glucopyranosyloxy flavone
- Andrographiside
- Andrographolactone
- Bisandrographolide A
- 3-O-beta-D-glucosyl-14-deoxyandrographolide
- Andrographidine A
- Andrographidine C
Ligandlar nasıl hazırlandı?
Seçilen ligandların üç boyutlu konformerleri PubChem'den alınmış, Avogadro ile PDB biçimine dönüştürülmüş ve MGL Tools 1.5.7 kullanılarak Gasteiger kısmi yükleri atanıp PDBQT biçimine hazırlanmıştır. Docking için hedef protein de PDBQT biçiminde hazırlanmıştır. Bu dosya biçimi AutoDock tabanlı docking işlemlerinde atom tipi, yük ve dönebilen bağ bilgilerini taşıyan hesaplamalı girdidir.
ADME ve ilaç-benzerliği elemesi ne yaptı?
SwissADME üzerinden yapılan ilk elemede absorpsiyon, dağılım, metabolizma ve atılım ile ilişkili tahmini özellikler ve ilaç-benzerliği ölçütleri kullanılmıştır. Lipinski'nin Beş Kuralı'nı ihlal eden adaylar çıkarılmış; gastrointestinal absorpsiyon ve kan-beyin bariyeri geçiş tahminleri de seçimde kullanılmıştır. Sonuçta 31 başlangıç bileşiğinden 13 bileşik docking aşamasına kalmıştır.
Docking aşamasına kalan 13 ligand
| Ligand | Docking skoru (kcal/mol) | Sonraki ayrıntılı analize seçildi mi? |
|---|---|---|
| 3-O-beta-D-glucopyranosyl-14,19-dideoxyandrographolide | −9,6 | Evet |
| Neoandrographolide | −9,3 | Evet |
| 1,2-Dihydroxy-6,8-dimethoxyxanthone | −8,5 | Evet |
| Luteolin | −8,5 | Evet |
| Apigenin | −8,5 | Evet |
| Isoandrographolide | −8,3 | Hayır |
| Echiodinin | −8,2 | Hayır |
| Andrographolide | −8,2 | Hayır |
| 14-Deoxy-17-beta-hydroxyandrographolide | −8,2 | Hayır |
| 8,17-Epoxy-14-deoxyandrographolide | −8,2 | Hayır |
| 4,8-Dihydroxy-2,7-dimethoxyxanthone | −8,1 | Hayır |
| 1,8-Dihydroxy-3,7-dimethoxyxanthone | −7,9 | Hayır |
| 14-Deoxy-12-hydroxyandrographolide | −7,6 | Hayır |
Kaynak-içi eşik tutarsızlığı: Yöntem bölümü gelecek çalışmalar için ligand seçme eşiğini ≤ −8,0 kcal/mol olarak bildirirken sonuç bölümü “yüksek afiniteli” grubu ayırmak için ≤ −8,5 kcal/mol kullanmış ve beş bileşiği sonraki analize taşımıştır. Verianla bu iki değerden birini sessizce diğerinin yerine geçirmemektedir.
Moleküler Docking Skoru Nasıl Yorumlanmalıdır?
Moleküler docking skoru, kullanılan scoring fonksiyonunun bir protein-ligand pozunu göreli olarak ne kadar elverişli değerlendirdiğini gösteren hesaplamalı bir tahmindir; bu çalışmada daha negatif değerler daha elverişli tahmini bağlanma olarak sıralanmıştır. Örneğin −9,6 kcal/mol skoru −7,6 kcal/mol'den daha elverişli hesaplanmıştır. Ancak docking skoru doğrudan deneysel bağlanma sabiti, antiviral etkinlik, IC50 veya klinik doz değildir; bu nedenle yalnız docking skoruna bakılarak bir bileşiğin Ebola tedavisi olduğu söylenemez.
Docking düzeneğinin kesin parametreleri
| Yazılım | AutoDock Vina |
|---|---|
| Yaklaşım | Blind docking |
| Hedef | VP40, PDB ID 4LDB, zincir B |
| Grid merkezi | (8,810; −64,150; −0,778) |
| Grid boyutu | 58 × 58 × 58 ų |
| Grid spacing | 1,0 Å |
| Ligand başına pose | 9 |
| Seçim | En düşük docking enerjisine sahip pose analiz edildi |
Beş adayın “Compound” numaraları
Kaynağın ilerleyen bölümlerinde kullanılan Compound 1–5 numaraları docking sırasıyla karıştırılmamalıdır:
| Kısa ad | Kimyasal | Docking skoru (kcal/mol) |
|---|---|---|
| Compound 1 | 1,2-Dihydroxy-6,8-dimethoxyxanthone | −8,5 |
| Compound 2 | 3-O-beta-D-glucopyranosyl-14,19-dideoxyandrographolide | −9,6 |
| Compound 3 | Apigenin | −8,5 |
| Compound 4 | Luteolin | −8,5 |
| Compound 5 | Neoandrographolide | −9,3 |
Beş adayın tahmini ADME özellikleri
| Parametre | C1 | C2 | C3 | C4 | C5 |
|---|---|---|---|---|---|
| Molekül ağırlığı (g/mol) | 288,25 | 480,59 | 270,24 | 286,24 | 480,59 |
| H-bağı kabul edici (HBA) | 6 | 8 | 5 | 6 | 8 |
| H-bağı verici (HBD) | 2 | 4 | 3 | 4 | 4 |
| TPSA (Ų) | 89,13 | 125,27 | 73,99 | 111,13 | 125,68 |
| Consensus Log P | 2,11 | 2,19 | 2,11 | 1,73 | 2,33 |
| ESOL Log S | −3,72 | −4,00 | −3,94 | −3,71 | −4,01 |
| GI absorpsiyon tahmini | Yüksek | Yüksek | Yüksek | Yüksek | Yüksek |
| BBB geçirgen tahmini | Hayır | Hayır | Hayır | Hayır | Hayır |
| Lipinski ihlali | 0 | 0 | 0 | 0 | 0 |
| Bioavailability score | 0,55 | 0,55 | 0,55 | 0,55 | 0,55 |
Bu tablodaki değerler deneysel farmakokinetik ölçümler değildir. Çalışmada SwissADME gibi in-silico tahmin araçları kullanılmıştır. Dolayısıyla “yüksek GI absorpsiyon” gerçek insandaki biyoyararlanımın deneysel olarak kanıtlandığı anlamına gelmez.
Moleküler dinamik simülasyonu nasıl kuruldu?
Docking sonrası seçilen protein-ligand kompleksleri ile bağlanmamış apo VP40 sistemi GROMACS 2025.4 kullanılarak tüm atomlu 100 ns moleküler dinamik simülasyonuna alınmıştır.
| Parametre | Kaynakta raporlanan değer / yöntem |
|---|---|
| MD yazılımı | GROMACS 2025.4 |
| Ligand topolojisi | ACPYPE Server |
| Protein force field | CHARMM27 |
| Su modeli | TIP3P |
| Simülasyon kutusu | Triclinic |
| Protein–kutu minimum uzaklığı | 2,5 nm |
| İyonlar | Na⁺ ve Cl⁻ |
| İyonik güç | 0,1 M |
| Enerji minimizasyonu | Steepest Descent, 1000 adım |
| Isıtma | NVT; 0 K → 300 K; 1 ns |
| Isıtma termostatı | V-rescale |
| Dengeleme | NPT; 10 ns; 300 K; 1 bar |
| Dengeleme barostatı | İzotropik Berendsen |
| Production süresi | 100 ns |
| Production termostatı | Nose–Hoover |
| Production barostatı | Parrinello–Rahman; 1 bar |
| Hidrojen içeren bağlar | LINCS ile kısıtlandı |
| Zaman adımı | 2 fs |
| Uzun menzilli etkileşim yöntemi | Kaynak PME ve 1,2 nm cutoff raporlamaktadır |
| Sınır koşulu | Periodic boundary conditions (PBC) |
100 ns boyunca ligandlar ne yaptı?
Kaynak, 0 ns, 50 ns ve 100 ns yapılarının üst üste bindirilmesi sonucunda beş ligandın başlangıç bağlanma cebinde kaldığını ve alternatif bir cebe belirgin göç göstermediğini bildirir. Ligand orientasyonlarında küçük değişimler bulunmakla birlikte büyük bir yapısal yer değiştirme raporlanmamıştır. Bu gözlem “ligand tamamen ayrılmadı” biçiminde hesaplamalı trajectory kararlılığına işaret eder; deneysel bağlanma kinetiği veya gerçek hücresel residence time ölçümü değildir.
Serbest enerji manzarası için kullanılan denklem
Kaynak PCA'nın ilk iki bileşeni boyunca örneklenen konformasyonların göreli Gibbs serbest enerji manzarasını şu denklemle tanımlar:
\[ \Delta G(PC1,PC2)=-k_B T \ln P(PC1,PC2) \]
- Formül neyi hesaplar? PC1 ve PC2 koordinatlarında örneklenen konformasyonların olasılık dağılımından göreli serbest enerji manzarası oluşturur.
- \(\Delta G\): İlgili konformasyon bölgesinin göreli Gibbs serbest enerjisidir.
- \(k_B\): Boltzmann sabitidir.
- \(T\): Mutlak sıcaklıktır.
- \(P(PC1,PC2)\): PC1–PC2 uzayında ilgili konformasyonun olasılık dağılımıdır.
- Matematiksel anlam: Olasılığı daha yüksek bölgeler logaritmik dönüşüm nedeniyle daha düşük göreli enerji bölgelerine karşılık gelir.
- Çalışmadaki yorum: Daha belirgin ve derin düşük-enerji havzaları, trajectory içinde daha sınırlı ve tercih edilen konformasyonların örneklenmesi şeklinde yorumlanmıştır.
Çalışmanın Yöntemi ve Bulguları
Trajectory analizi hangi metrikleri kullandı?
Kaynak RMSD, RMSF, gyration yarıçapı, SASA ve hidrojen bağlarını birlikte değerlendirir. Her biri protein-ligand sisteminin farklı bir yönünü ölçer; bunlardan herhangi biri tek başına “iyi ilaç” kararı vermez.
RMSD, RMSF, Rg ve SASA Ne Ölçer?
RMSD protein yapısının referans konformasyona göre küresel sapmasını, RMSF tek tek kalıntıların zaman içindeki hareketliliğini, gyration yarıçapı (Rg) protein atomlarının kütle merkezi çevresindeki dağılımını ve dolayısıyla genel kompaktlığı, SASA ise moleküler yüzeyin solvent tarafından erişilebilir bölümünü nicelleştirir. Bu çalışmada ligand-bağlı sistemlerdeki daha düşük RMSD/RMSF ve bazı sistemlerde azalan Rg/SASA değerleri, kaynak yazarları tarafından daha sınırlı hareketlilik ve daha kompakt yapı yönünde yorumlanmıştır; bu metrikler doğrudan antiviral etkinlik ölçmez.
| Sistem | RMSD (nm) | RMSF (nm) | Rg (nm) | SASA (nm²) | Ort. H-bağı | H-bağı occupancy |
|---|---|---|---|---|---|---|
| Apo VP40 | 0,309 ± 0,057 | 0,149 ± 0,078 | 1,965 ± 0,013 | 135,41 ± 2,94 | – | – |
| Compound 1 | 0,305 ± 0,060 | 0,143 ± 0,083 | 1,938 ± 0,017 | 134,52 ± 2,62 | 1,12 ± 0,88 | %75,18 |
| Compound 2 | 0,265 ± 0,040 | 0,123 ± 0,064 | 1,954 ± 0,018 | 132,89 ± 2,99 | 1,52 ± 0,88 | %90,66 |
| Compound 3 | 0,270 ± 0,069 | 0,142 ± 0,081 | 1,960 ± 0,019 | 132,73 ± 2,85 | 0,99 ± 0,76 | %75,20 |
| Compound 4 | 0,301 ± 0,056 | 0,135 ± 0,091 | 1,938 ± 0,017 | 132,69 ± 3,91 | 1,59 ± 1,07 | %85,08 |
| Compound 5 | 0,313 ± 0,050 | 0,126 ± 0,091 | 1,948 ± 0,016 | 132,15 ± 3,04 | 1,98 ± 1,04 | %93,56 |
Compound 2 neden öne çıkıyor?
Compound 2, kaynak Tablo 4'te beş ligand-bağlı sistem içinde en düşük RMSD değerini (0,265 ± 0,040 nm) ve en düşük RMSF değerini (0,123 ± 0,064 nm) göstermektedir. Bu, çalışmanın 100 ns trajectory'sinde daha düşük küresel sapma ve daha düşük kalıntı düzeyi hareketlilik yönünde bir sonuçtur. Compound 2 ayrıca %90,66 hidrojen bağı occupancy değeri göstermiştir.
Compound 5 neden ayrıca öne çıkıyor?
Compound 5 en düşük RMSD'ye sahip değildir; kaynak Tablo 4'te RMSD değeri 0,313 ± 0,050 nm'dir. Buna karşılık RMSF değeri 0,126 ± 0,091 nm ile düşüktür, SASA değeri beş kompleks arasında en düşük raporlanan ortalamadır (132,15 ± 3,04 nm²) ve ortalama hidrojen bağı sayısı 1,98 ± 1,04 ile en yüksek, occupancy değeri ise %93,56'dır. Compound 5'in güçlü aday olarak seçilmesinin önemli bölümü bu trajectory özelliklerinin MM/GBSA ve PCA/FEL sonuçlarıyla birlikte değerlendirilmesinden kaynaklanır.
PCA neyi ölçtü?
Principal Component Analysis, protein atomlarının MD sırasında birlikte yaptığı kolektif hareketleri daha az sayıda ana harekete indirgemek için kullanılmıştır. Kaynak trajectory'leri referans yapıya hizalayarak çeviri ve dönme hareketlerini çıkarmış, backbone Cα atomlarından kovaryans matrisi oluşturmuş ve bu matrisi özvektörler ile özdeğerlere ayırmıştır. Özvektörler ana hareket yönlerini, özdeğerler ise bu yönlerdeki hareket büyüklüğünü temsil eder.
| Sistem | PC1 (%) | PC2 (%) | Kaynakta verilen PC1 + PC2 (%) |
|---|---|---|---|
| Apo VP40 | 28,45 | 12,10 | 40,55 |
| Compound 1 | 24,60 | 13,26 | 37,86 |
| Compound 2 | 35,26 | 14,09 | 49,36 |
| Compound 3 | 38,43 | 13,98 | 52,42 |
| Compound 4 | 31,98 | 19,53 | 51,51 |
| Compound 5 | 37,69 | 17,56 | 55,26 |
Kaynak PCA dağılımını, apo VP40'ın daha geniş bir konformasyon uzayı örneklemesi ve özellikle Compound 5 bağlı sistemin daha sınırlı kümelenmesi yönünde yorumlamaktadır. PC1+PC2 yüzdesinin tek başına “daha kararlı protein” anlamına gelmediğini ayırmak önemlidir; kaynak yorumu varyans yüzdesini PCA dağılım geometrisi ve FEL ile birlikte kullanmaktadır.
FEL analizi ne gösterdi?
Kaynak, apo VP40 için konformasyon uzayında birden fazla daha sığ enerji bölgesi, ligand-bağlı sistemlerde ise daha tanımlı düşük-enerji havzaları bildirmektedir. Compound 2, Compound 3 ve Compound 5 kompleksleri belirgin ve derin düşük-enerji havzaları gösteren sistemler olarak yorumlanmıştır. Compound 4 orta düzeyde, Compound 1 ise diğer ligand-bağlı sistemlere göre daha dağınık enerji bölgeleri göstermiştir. Bu sonuçlar MD trajectory'de örneklenen konformasyonların göreli dağılımını anlatır; deneysel termodinamik bağlanma ölçümü değildir.
MM/GBSA Bağlanma Serbest Enerjisi Nasıl Yorumlanmalıdır?
MM/GBSA, MD trajectory'sinden seçilen konformasyonlar üzerinden protein-ligand bağlanmasını moleküler mekanik ve implicit-solvent enerji terimleriyle yaklaşık olarak değerlendiren son-nokta hesaplama yöntemidir. Bu çalışmada daha negatif \(\Delta G_{bind}\) değeri, kullanılan MM/GBSA protokolü içinde daha elverişli hesaplanan bağlanmayı temsil eder; ancak değerler deneysel standart bağlanma serbest enerjisi veya doğrudan ölçülmüş afinite sabiti değildir ve kaynak hesaplamaları entropi düzeltmesi \((-T\Delta S)\) içermemektedir.
Kaynağın temel denklemi:
\[ \Delta G_{bind}=G_{complex}-(G_{protein}+G_{ligand}) \]
Kaynak Tablo 6'da hesaplamayı aşağıdaki enerji bileşenleriyle ifade eder:
\[ \Delta G_{bind}=\Delta E_{vdW}+\Delta E_{Ele}+\Delta G_{GB}+\Delta G_{Surf} \]
- \(\Delta E_{vdW}\): van der Waals katkısıdır.
- \(\Delta E_{Ele}\): elektrostatik katkıdır.
- \(\Delta G_{GB}\): Generalised Born polar solvasyon katkısıdır.
- \(\Delta G_{Surf}\): polar olmayan yüzey/solvasyon katkısıdır.
- \(\Delta G_{bind}\): bu terimlerin kaynak protokolündeki toplamıdır.
- Birim: kcal/mol.
- Entropi: Kaynak açıkça \(-T\Delta S\) düzeltmesinin uygulanmadığını belirtmektedir.
MM/GBSA hesaplamasının koşulları
Hesaplama gmx_MMPBSA kullanılarak yapılmıştır. Kaynak, MD trajectory'sinin 50–100 ns arasındaki dengelenmiş kısmının seçildiğini, Generalised Born implicit solvent modelinde `igb = 5` kullanıldığını, tuz derişiminin 0,15 M olduğunu ve per-residue decomposition için `idecomp = 2` uygulandığını belirtir. Bununla birlikte yöntem metnindeki “yaklaşık 1000 frame” ifadesi ile Tablo 6 dipnotundaki “501 frame” ifadesi birbirini karşılamamaktadır; Verianla bu farkı gizlemez.
| Terim | C1 | C2 | C3 | C4 | C5 |
|---|---|---|---|---|---|
| ΔEvdW | −36,53 ± 1,07 | −50,66 ± 1,23 | −34,35 ± 1,29 | −31,69 ± 0,61 | −56,54 ± 1,30 |
| ΔEEle | −16,95 ± 5,07 | −22,48 ± 3,61 | −5,29 ± 1,12 | −21,38 ± 1,86 | −20,02 ± 4,75 |
| ΔGGB | 32,03 ± 3,82 | 49,06 ± 1,05 | 21,73 ± 1,22 | 33,73 ± 0,44 | 47,89 ± 2,47 |
| ΔGSurf | −4,62 ± 0,05 | −6,45 ± 0,04 | −4,55 ± 0,06 | −4,73 ± 0,00 | −7,32 ± 0,01 |
| ΔGGas | −53,48 ± 5,18 | −73,14 ± 3,82 | −39,64 ± 1,71 | −53,07 ± 1,96 | −76,56 ± 4,93 |
| ΔGSolv | 27,41 ± 3,82 | 42,60 ± 1,05 | 17,19 ± 1,22 | 29,36 ± 0,44 | 40,57 ± 2,47 |
| ΔGBind | −26,07 ± 6,44 | −30,54 ± 3,96 | −22,46 ± 2,10 | −23,71 ± 2,01 | −35,99 ± 5,51 |
Enerji bileşenleri hangi fiziksel tabloyu oluşturuyor?
Beş kompleksin tümünde van der Waals terimi negatiftir ve kaynak, ligand bağlanmasının önemli bir bölümünün bu katkıyla desteklendiğini yorumlamaktadır. Compound 5'te van der Waals katkısı −56,54 ± 1,30 kcal/mol ile en güçlü raporlanan değerdir. Compound 2'nin elektrostatik katkısı −22,48 ± 3,61 kcal/mol ile beş kompleks içinde en güçlü raporlanan elektrostatik değerdir. Buna karşılık polar solvasyon terimi \(\Delta G_{GB}\) tüm sistemlerde pozitiftir ve gaz-fazındaki elverişli etkileşimlerin bir bölümünü dengeler.
Hangi amino asit kalıntıları öne çıktı?
Per-residue MM/GBSA decomposition, Gln155B, Phe157B, Leu213B, Arg214B, Ile216B, Leu217B ve Val287B gibi kalıntıların birden fazla komplekste önemli katkılar verdiğini raporlamaktadır. Kaynak özellikle Arg214B'yi tekrarlayan bir bağlanma hotspot'u olarak yorumlar.
| Kompleks | Öne çıkan kalıntı | ΔGTotal (kcal/mol) |
|---|---|---|
| Compound 1 | Arg214B | −2,39 |
| Compound 2 | Arg214B | −3,87 |
| Compound 3 | Phe157 | −2,28 |
| Compound 4 | Leu288 | −1,74 |
| Compound 5 | Ile216B | −3,34 |
Bu decomposition değerleri “tek amino asit çıkarılırsa deneysel bağlanma aynı miktarda değişir” anlamına gelmez. Bunlar MM/GBSA protokolünün trajectory üzerindeki enerji ayrıştırma sonuçlarıdır.
Neden Compound 2 ve Compound 5 en güçlü adaylar olarak yorumlandı?
Compound 2 en güçlü docking skorunu (−9,6 kcal/mol), düşük RMSD/RMSF değerlerini, yüksek H-bağı occupancy'sini ve ikinci en elverişli MM/GBSA \(\Delta G_{bind}\) değerini göstermiştir. Compound 5 ise dockingde −9,3 kcal/mol, yüksek hidrojen bağı sürekliliği, en düşük ortalama SASA, PCA/FEL'de daha sınırlı konformasyon örneklemesi yönündeki kaynak yorumu ve beş aday arasında en negatif MM/GBSA \(\Delta G_{bind}\) değeri (−35,99 ± 5,51 kcal/mol) ile öne çıkmıştır. Bu nedenle yazarların “en umut verici” sınıflaması tek bir metriğe değil, birden fazla hesaplamalı analizin birlikte değerlendirilmesine dayanmaktadır.
Bu Çalışma Ebola İçin Etkili Bir Tedavi Kanıtlıyor mu?
Hayır. Çalışma Compound 2 ve Compound 5'i Ebola VP40'a yönelik hesaplamalı adaylar olarak önceliklendirmektedir; EBOV ile enfekte hücrelerde antiviral etkinlik, canlı virüs inhibisyonu, hayvan modeli, farmakokinetik deney, toksisite deneyi, klinik çalışma, terapötik doz veya hastalık sonucunda iyileşme gösterilmemiştir. Dolayısıyla “Ebola'yı tedavi ediyor”, “virüsü durduruyor” veya “ilaç bulundu” ifadeleri bu kaynağın sonuç sınırını aşar.
Çalışmanın doğrudan desteklediği sonuçlar
- 31 başlangıç fitokimyasaldan 13'ü çalışma tarafından kullanılan in-silico ADME/drug-likeness kriterlerini geçmiştir.
- Docking skorları −7,6 ile −9,6 kcal/mol arasında raporlanmıştır.
- Sonuç bölümünün ≤ −8,5 kcal/mol kriterine göre beş bileşik ayrıntılı analiz için seçilmiştir.
- Beş ligand 100 ns MD trajectory'sinde kaynak tarafından başlangıç bağlanma cebinde kalmış olarak raporlanmıştır.
- Compound 2 düşük RMSD ve RMSF ile öne çıkmıştır.
- Compound 5 yüksek hidrojen bağı occupancy'si, düşük SASA ve en elverişli MM/GBSA toplamı ile öne çıkmıştır.
- Compound 5 için ΔGBind −35,99 ± 5,51 kcal/mol, Compound 2 için −30,54 ± 3,96 kcal/mol raporlanmıştır.
- Van der Waals etkileşimleri bağlanma enerjisinin önemli elverişli bileşenlerinden biri olarak raporlanmıştır.
- Arg214B birden fazla kompleks için önemli enerji katkısı gösteren bir kalıntı olarak tanımlanmıştır.
Çalışmanın desteklemediği sonuçlar
- Compound 2 veya Compound 5'in gerçek Ebola virüsünü deneysel olarak inhibe ettiği gösterilmemiştir.
- Bu moleküllerin insan için güvenli olduğu gösterilmemiştir.
- Gerçek biyoyararlanım, plazma yarı ömrü veya doku dağılımı ölçülmemiştir.
- IC50, EC50, CC50, terapötik indeks veya doz-cevap eğrisi yoktur.
- Canlı hücrede VP40 oligomerizasyonunun gerçekten engellendiği ölçülmemiştir.
- Hayvan modeli veya klinik doğrulama bulunmamaktadır.
- Docking skoru ve MM/GBSA enerjisi gerçek ilaç etkinliğiyle eşitlenemez.
- PCA/FEL'de daha sınırlı konformasyon örneklemesi tek başına antiviral mekanizma kanıtı değildir.
Çalışmanın temel metodolojik sınırlılıkları
- Çalışmanın tamamı hesaplamalıdır; deneysel doğrulama bulunmamaktadır.
- Preprint henüz hakem değerlendirmesinden geçmemiştir.
- ADME sonuçları hesaplamalı tahminlerdir.
- Docking scoring fonksiyonu deneysel bağlanma afinitesinin doğrudan ölçümü değildir.
- 100 ns MD trajectory'si gerçek biyolojik zaman ölçeğinin bütününü temsil etmez.
- MM/GBSA hesaplamasında entropik \(-T\Delta S\) düzeltmesi uygulanmamıştır.
- Kaynağın docking seçim eşiği yöntem ve sonuç bölümlerinde aynı değildir.
- MM/GBSA örnekleme kare sayısı yöntem açıklaması ile Tablo 6 dipnotunda aynı değildir.
- Docking etkileşim tablosu ile takip eden ayrıntılı residue açıklamalarında bazı amino asit etiketleri tam olarak örtüşmemektedir.
- Protein zincir uzunluğuyla ilgili yöntem ve tartışma bölümlerindeki bilgiler kendi içinde tam olarak örtüşmemektedir.
- Protein yapısı, force field, su modeli, protonasyon/yük varsayımları ve kullanılan hesaplama protokolüne bağımlılık sonuçların genel yorumuna sınır koyar.
Gelecek deneysel doğrulama açısından kaynak ne öneriyor?
Kaynak, Compound 2 ve Compound 5'in hesaplamalı bulgular temelinde deneysel doğrulama için önceliklendirilebileceği sonucuna ulaşmaktadır. Verianla açısından bunun doğru okuması “iki ilaç bulundu” değil, “iki molekül sonraki laboratuvar doğrulaması için hesaplamalı olarak daha güçlü aday görünüyor” şeklindedir. Gerçek antiviral değer için protein-bağlanma deneyleri, hücresel VP40/VLP sistemleri, canlı virüs veya uygun güvenli deney sistemleri, farmakokinetik ve toksikolojik değerlendirmeler gibi ayrı doğrulama aşamaları gerekecektir; bu çalışma bu deneyleri gerçekleştirmemiştir.
Kaynak ve Yöntem Notu
Özgün başlık: From Nature to Potential Therapeutics: Multi-Scale Computational Investigation of Andrographis paniculata Phytochemicals Targeting Ebola Virus VP40
Yazarlar: Aniket Changdar; Sounak Biswas; Arindam Bankura; Sanjit Santra; Pradeepti Maity; Avishek Ghosh.
Eş katkı: Aniket Changdar ve Sounak Biswas kaynak PDF'de eş katkılı yazarlar olarak işaretlenmiştir.
Sorumlu / contact author: Avishek Ghosh.
Kurumlar: Department of Chemistry, Midnapore City College; Division of Chemical Science, Indian Institute of Science, Bangalore; Department of Chemistry (UG & PG) and Midnapore College Research Centre, Midnapore College (Autonomous); Department of Chemistry, IIT Indore; Biodiversity and Environmental Studies Research Centre.
Yayın platformu: SSRN.
Kaynak türü: Preprint research paper.
Sayfa sayısı: 52.
SSRN kayıt tarihi: 18 Ağustos 2026.
DOI: 10.2139/ssrn.7274941
Hakemlik: Kaynak PDF açıkça “This preprint research paper has not been peer reviewed” ibaresini taşır. 30 Ekim 2026 itibarıyla yapılan bibliyografik kontrolde aynı başlık için hakemli dergi sürümü doğrulanmamıştır.
Lisans / yeniden kullanım: SSRN kaydı, telif sahibinin SSRN'ye lisans verdiğini ve yeniden kullanımın izin gerektirdiğini belirtmektedir. Bu nedenle Verianla metni bağımsız bilimsel anlatımla oluşturulmuş, kaynak şekiller ve özgün tablo tasarımları kopyalanmamıştır.
Çalışma türü: Bilgisayar destekli ilaç tasarımı; in-silico ADME, molecular docking, all-atom molecular dynamics, PCA, free energy landscape ve MM/GBSA hesaplamalarını birleştiren hesaplamalı aday tarama çalışması.
Hedef protein: Ebola virus VP40, PDB ID 4LDB; hesaplamada zincir B kullanılmıştır.
Temel yazılımlar / araçlar: PubChem, Avogadro, MGL Tools 1.5.7, AutoDockTools, SwissADME, AutoDock Vina, BIOVIA Discovery Studio Visualizer 2016, PyMOL 2.3, GROMACS 2025.4, ACPYPE, Grace ve gmx_MMPBSA.
Etik: Kaynak insan katılımcı, hayvan veya genetiği değiştirilmiş organizma çalışması içermediğini beyan eder.
Finansman: Kaynağın Funding bölümünde yazarların gönderilen çalışma için herhangi bir kuruluştan finansal destek almadığı belirtilmektedir. Bununla birlikte Acknowledgment bölümünde Dr. Pradip Ghosh'a finansal destek ve laboratuvar olanakları için teşekkür edilmektedir. Bu iki kaynak ifadesi Verianla tarafından sessizce uzlaştırılmamıştır.
Çıkar çatışması: Yazarlar bilinen rekabet eden mali çıkar veya kişisel ilişki bulunmadığını beyan etmektedir.
Veri erişilebilirliği: PDF'de ayrı bir genel Data Availability başlığı tespit edilmemiştir. Docking logları ve ayrıntılı ADME gibi bazı öğelerin supporting material içinde bulunduğu belirtilmektedir. Supporting material'ın hak/lisans durumu ana preprintten otomatik olarak türetilmemelidir.
Önemli kaynak-içi tutarsızlıklar: Docking seçim eşiği yöntem bölümünde ≤ −8,0 kcal/mol, sonuç bölümünde beş üst aday için ≤ −8,5 kcal/mol olarak verilmiştir. MM/GBSA yöntem metninde yaklaşık 1000 frame belirtilirken Tablo 6 dipnotu 501 frame bildirir. Bazı docking residue adları tablo ve ayrıntılı etkileşim açıklamasında tam örtüşmez. Girişte Kikwit yeniden ortaya çıkış yılı “1955” olarak yazılmış ve aynı paragraftaki 1976 keşif kronolojisiyle uyuşmamaktadır. Protein zincir uzunluğu bilgisi de daha sonraki domain residue aralıklarıyla tam örtüşmemektedir.
Ana yorum sınırı: Compound 2 ve Compound 5 hesaplamalı olarak önceliklendirilmiş moleküllerdir; deneysel antiviral etkinlik, güvenlik veya klinik fayda kanıtı değillerdir.
Bir yorum bırakın
E-posta adresiniz yayınlanmayacaktır. Gerekli alanlar * ile işaretlenmiştir